Created by Jiří Kofránek
2. kapitola z učebnice E.Nečas Patologická fyziologie orgánových systémů ćást 1, Karolinum, 2003 Tento text můžete editovat a upravovat Pokud text upravíte (přepíšete, smažete, doplníte) je to pak definitevně změněné pro všechny. Doporučuji proto nejprve toto orgpadovou stránku zkopírovat a dělat nejprve úpravy ve vlastní stránce a pak tyto úpravy postpupně zkopírujte do sdíleného textu nebo svou verzi nasdílejte pro ostatní členy týmu.
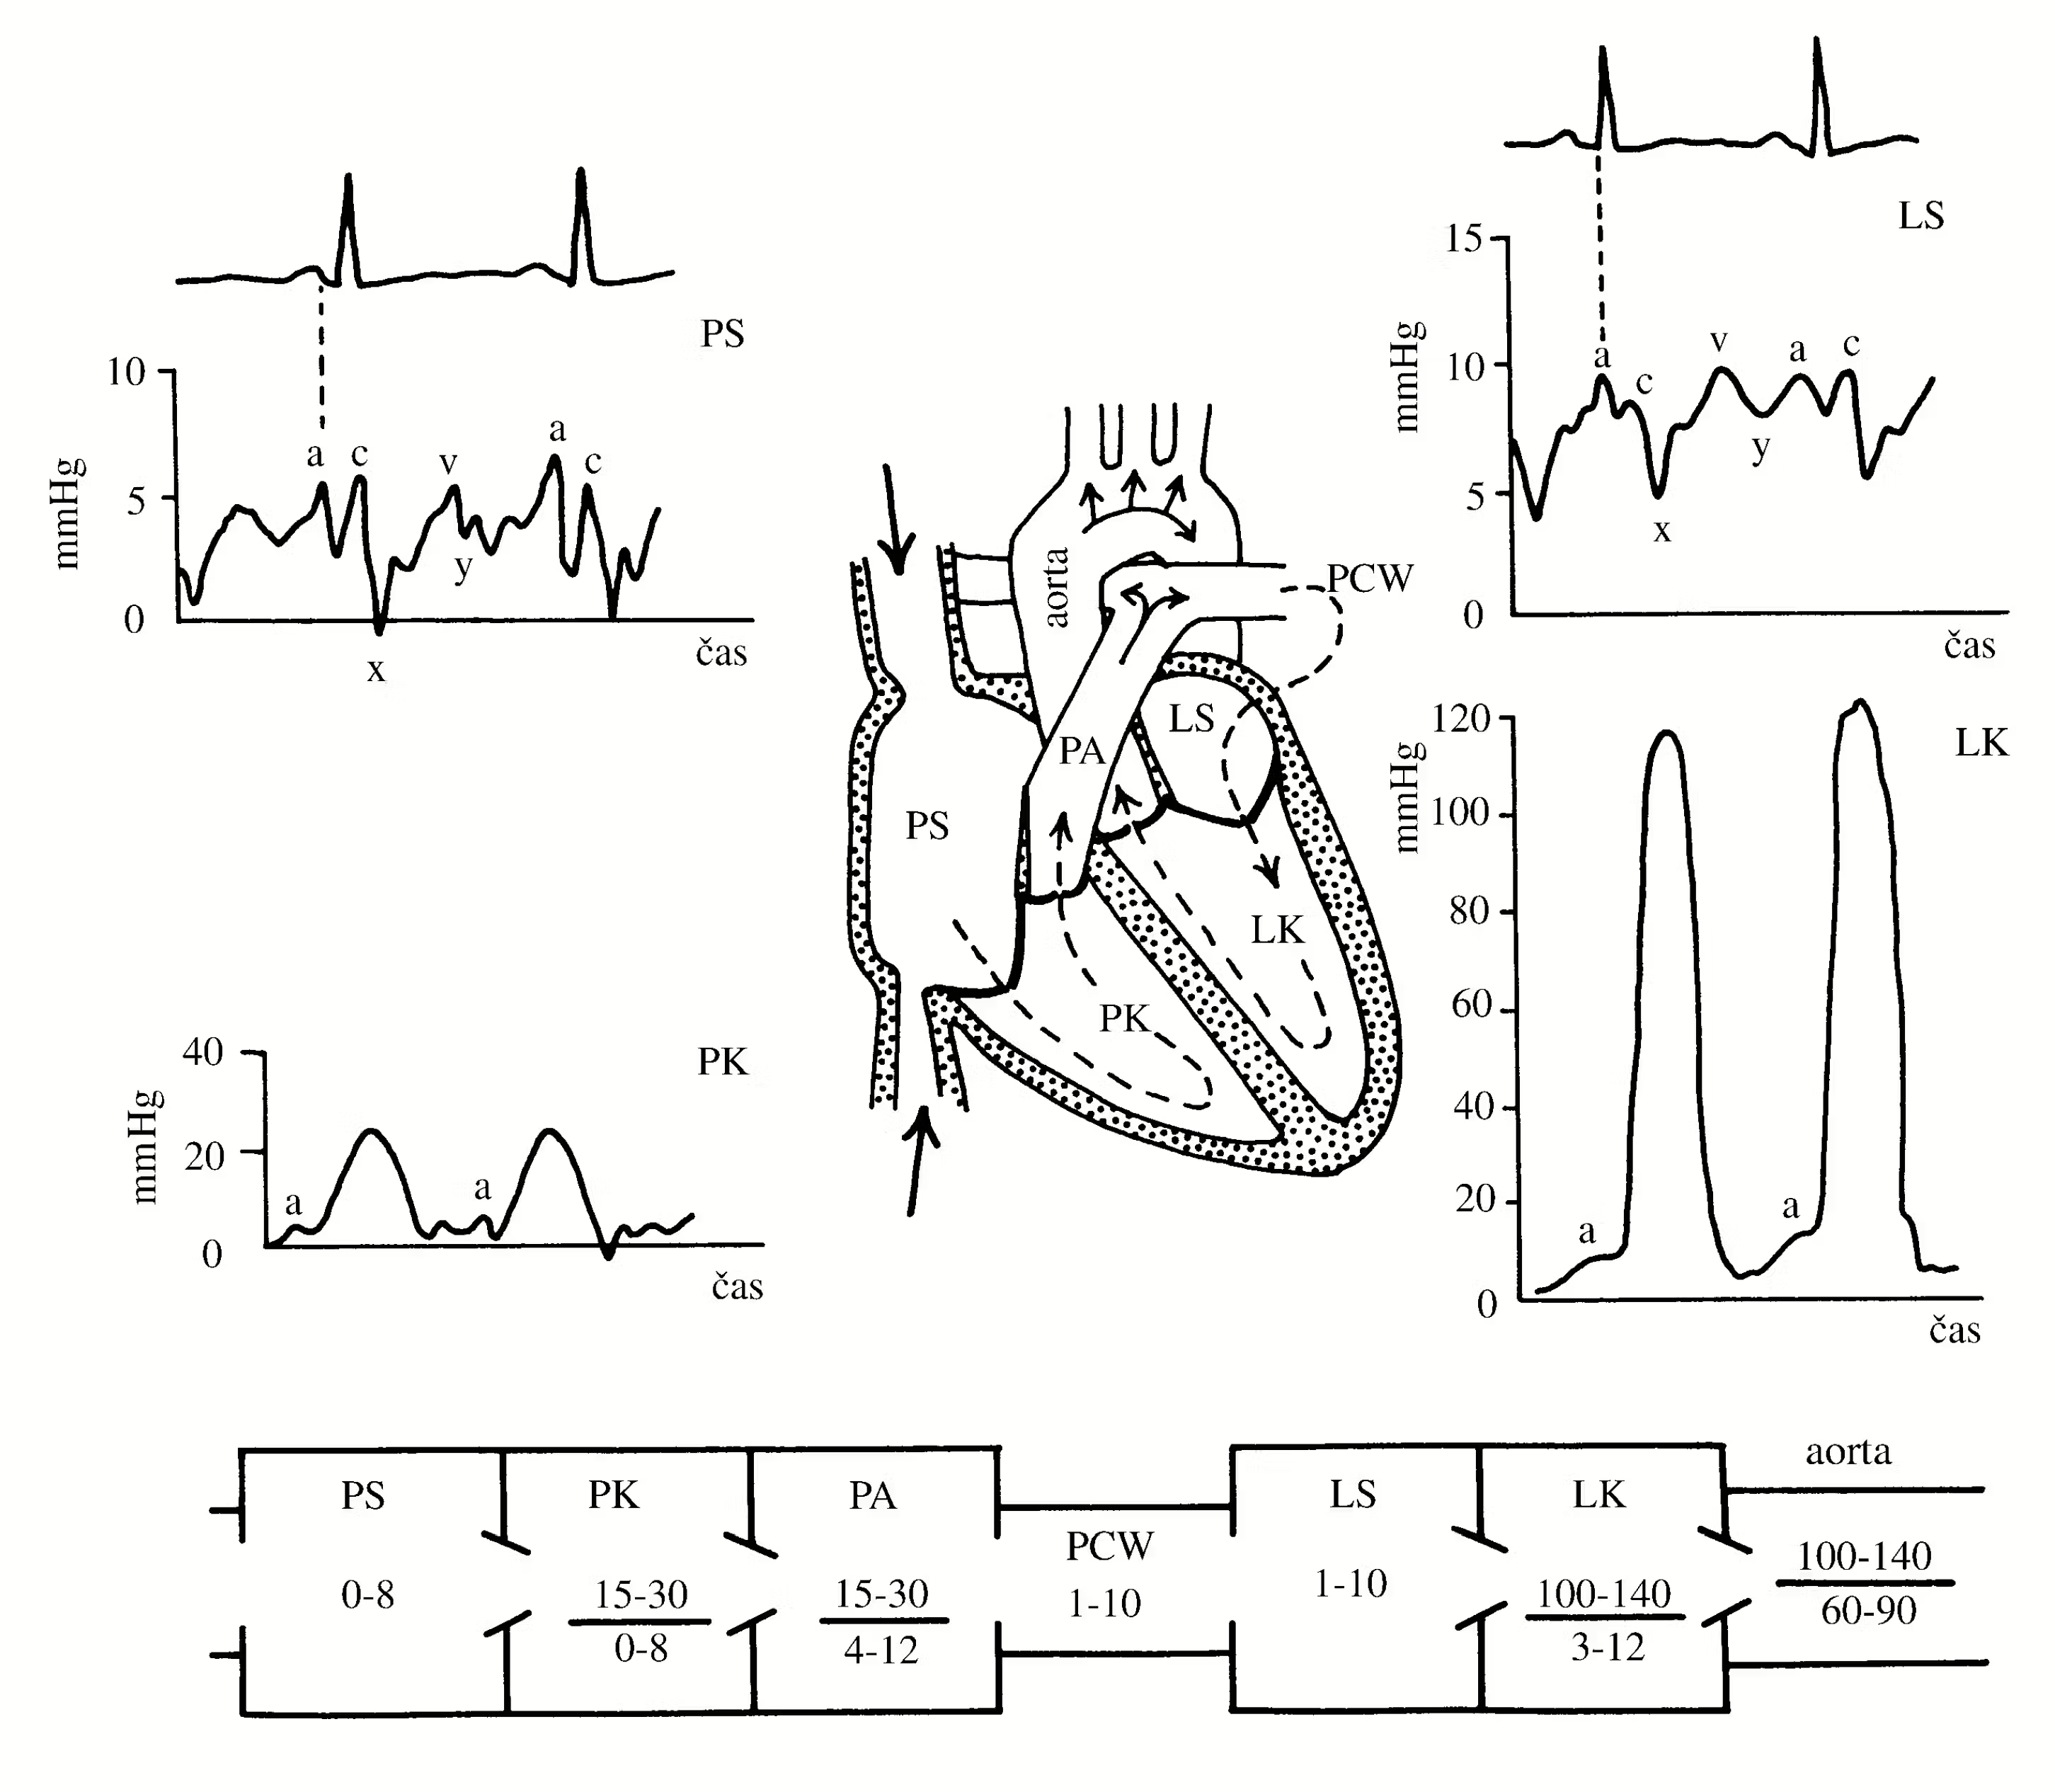
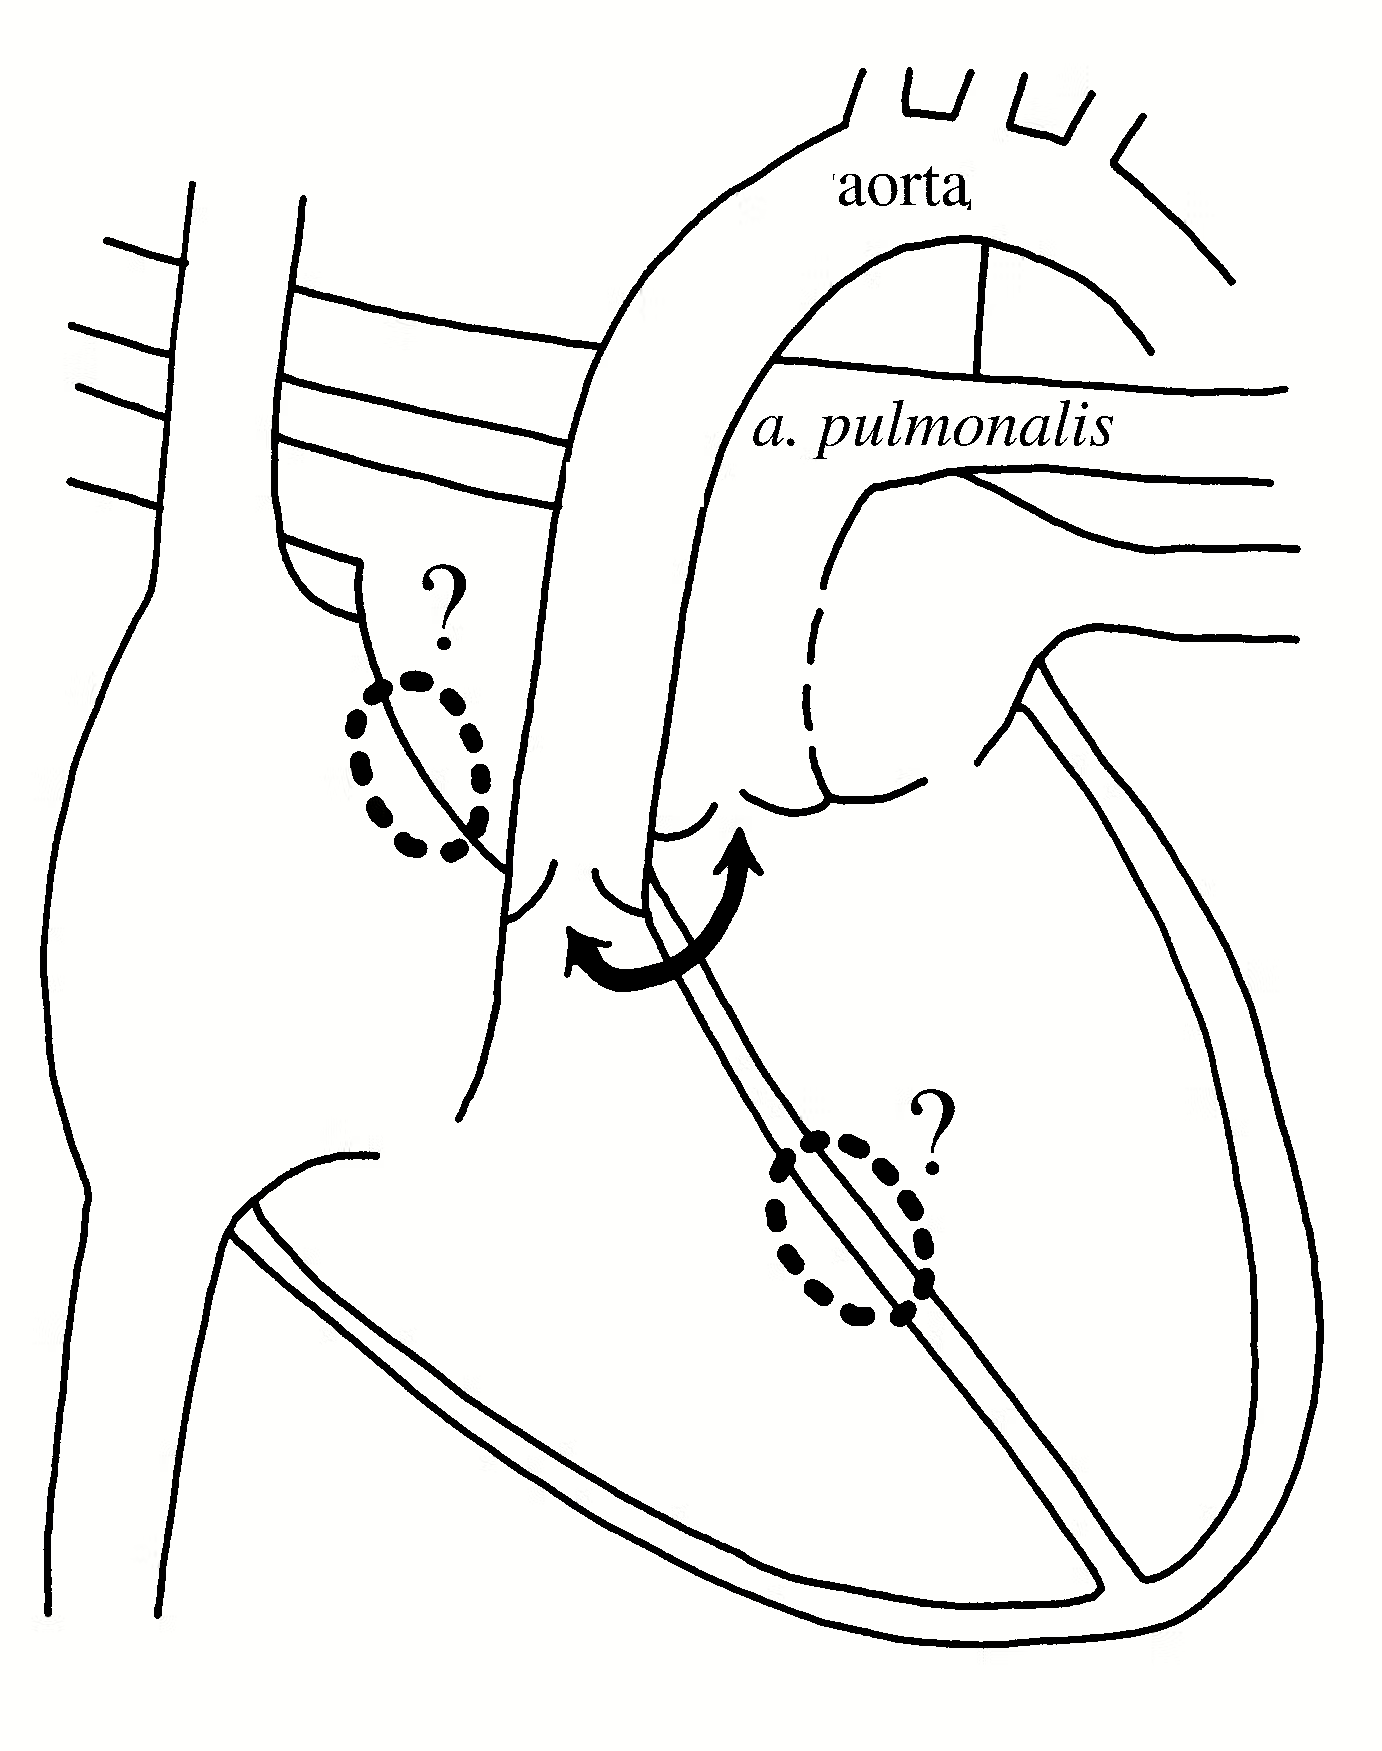
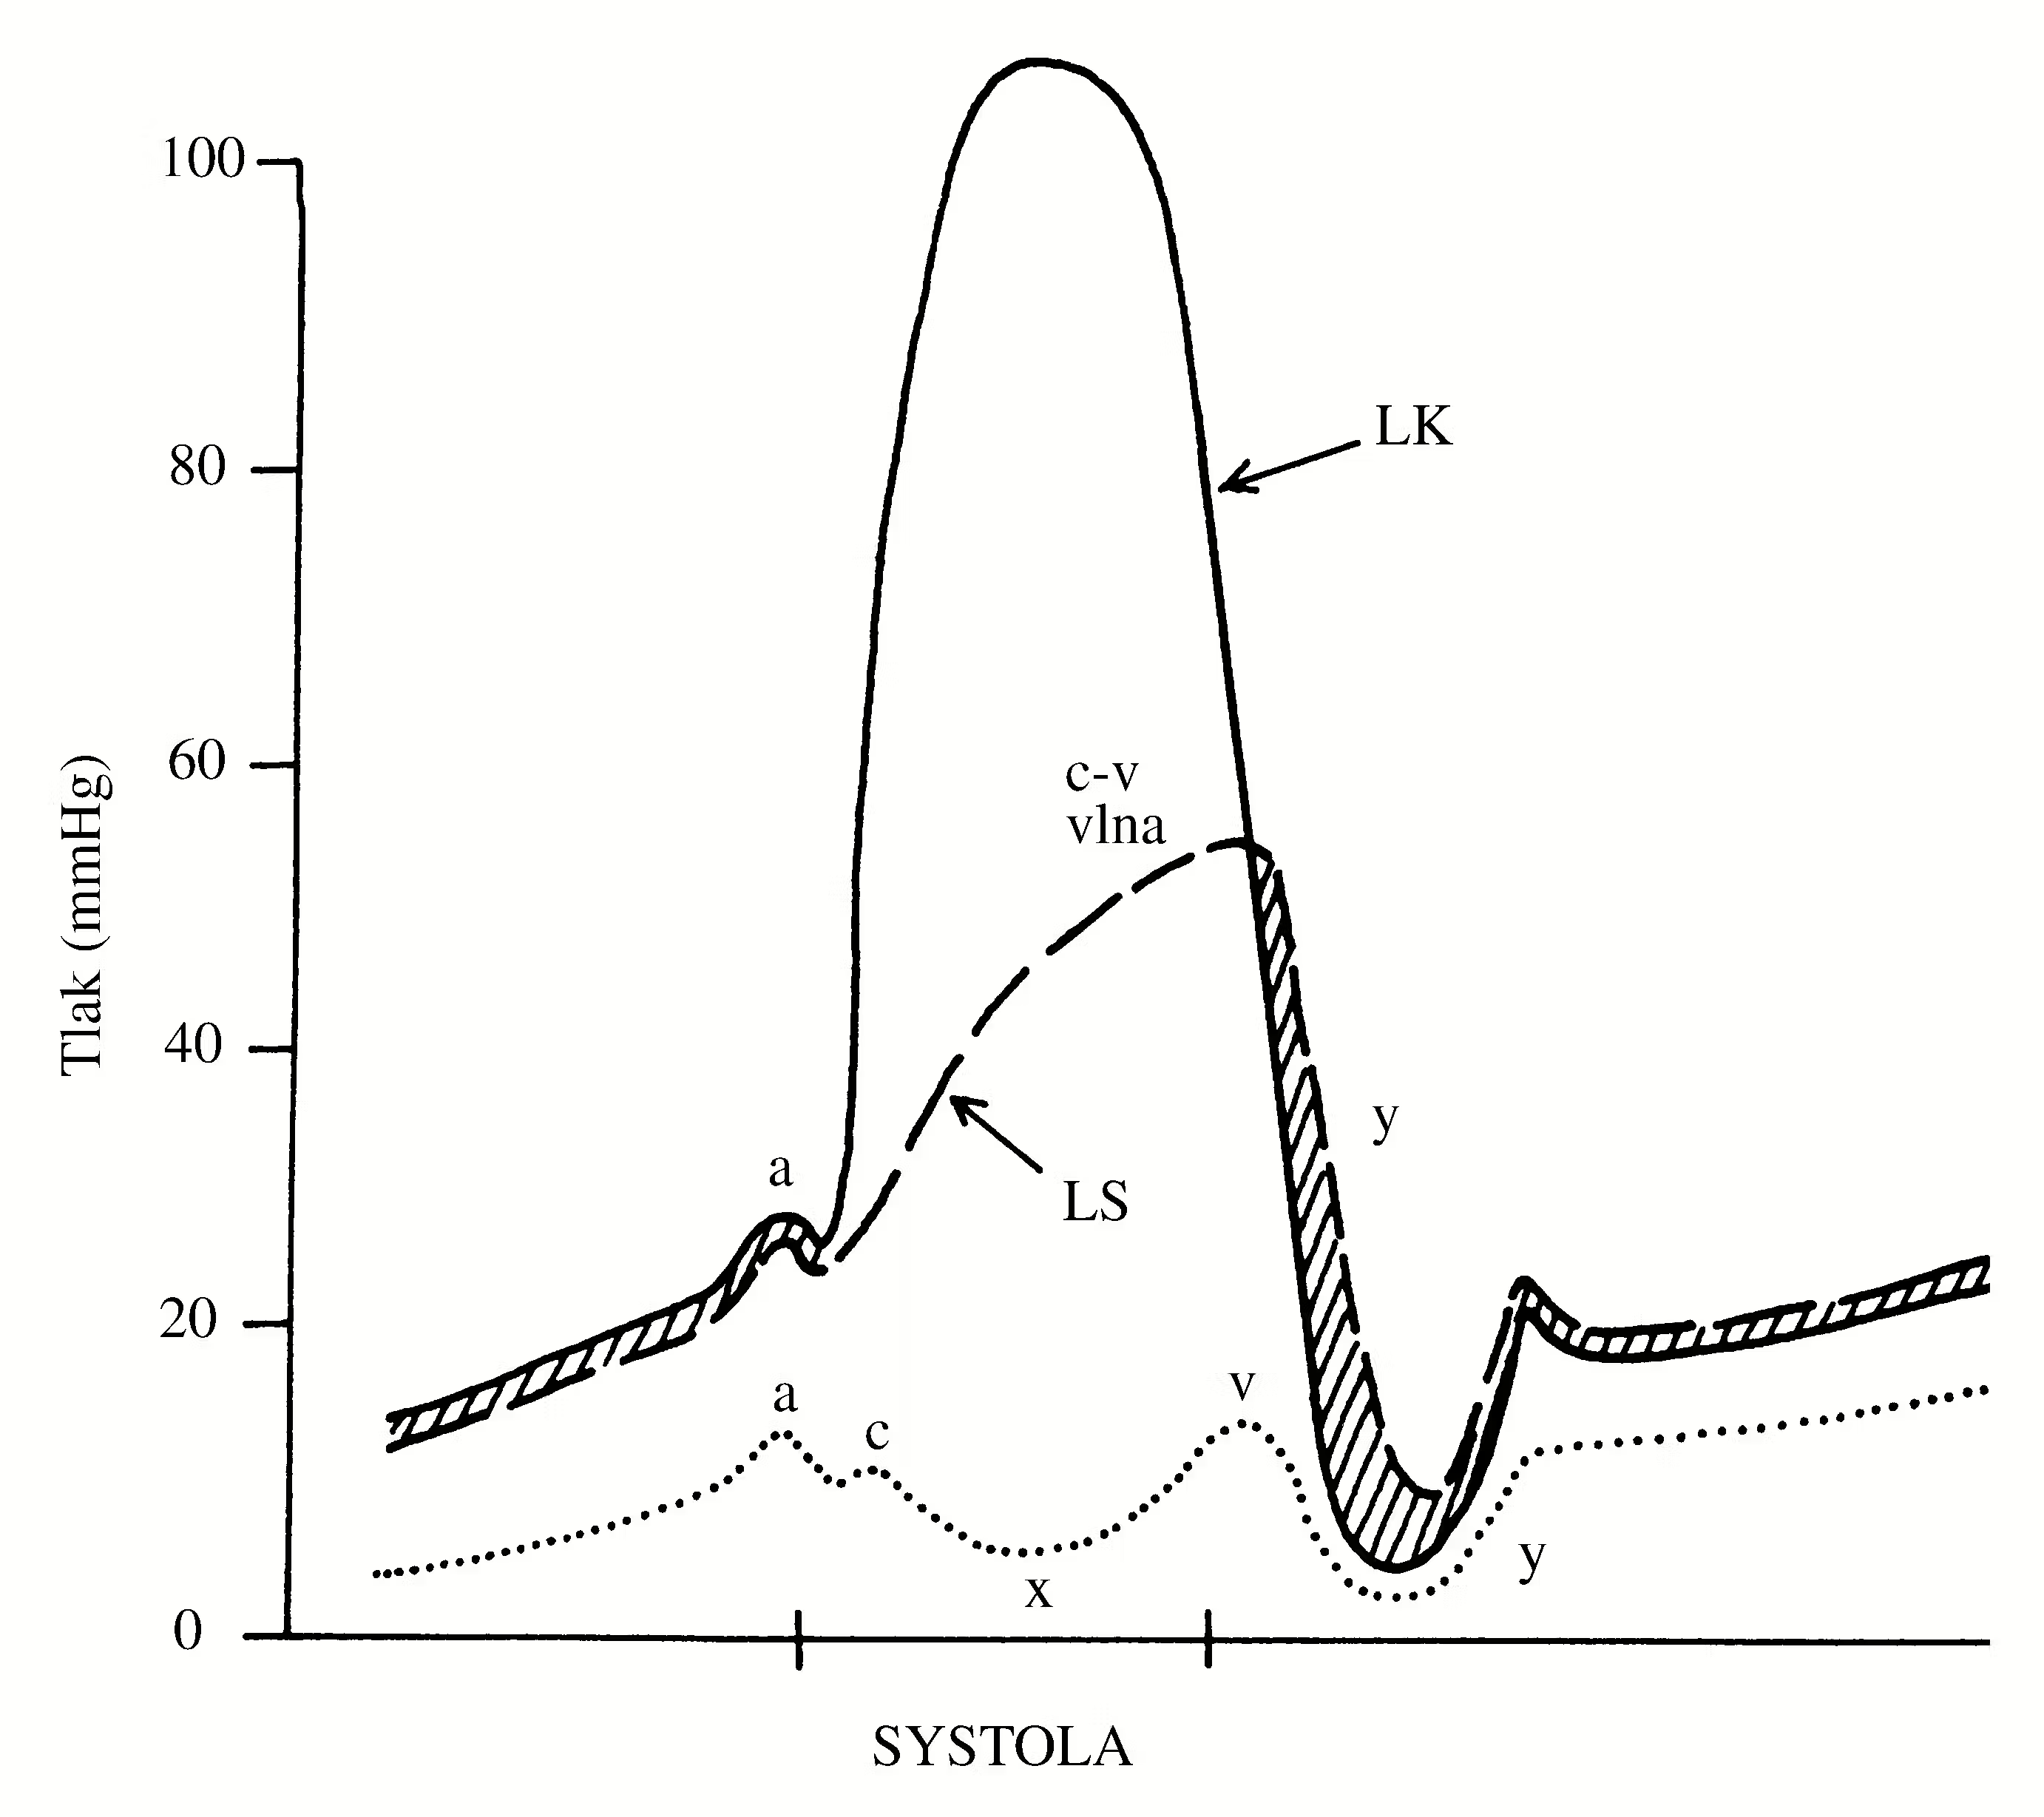
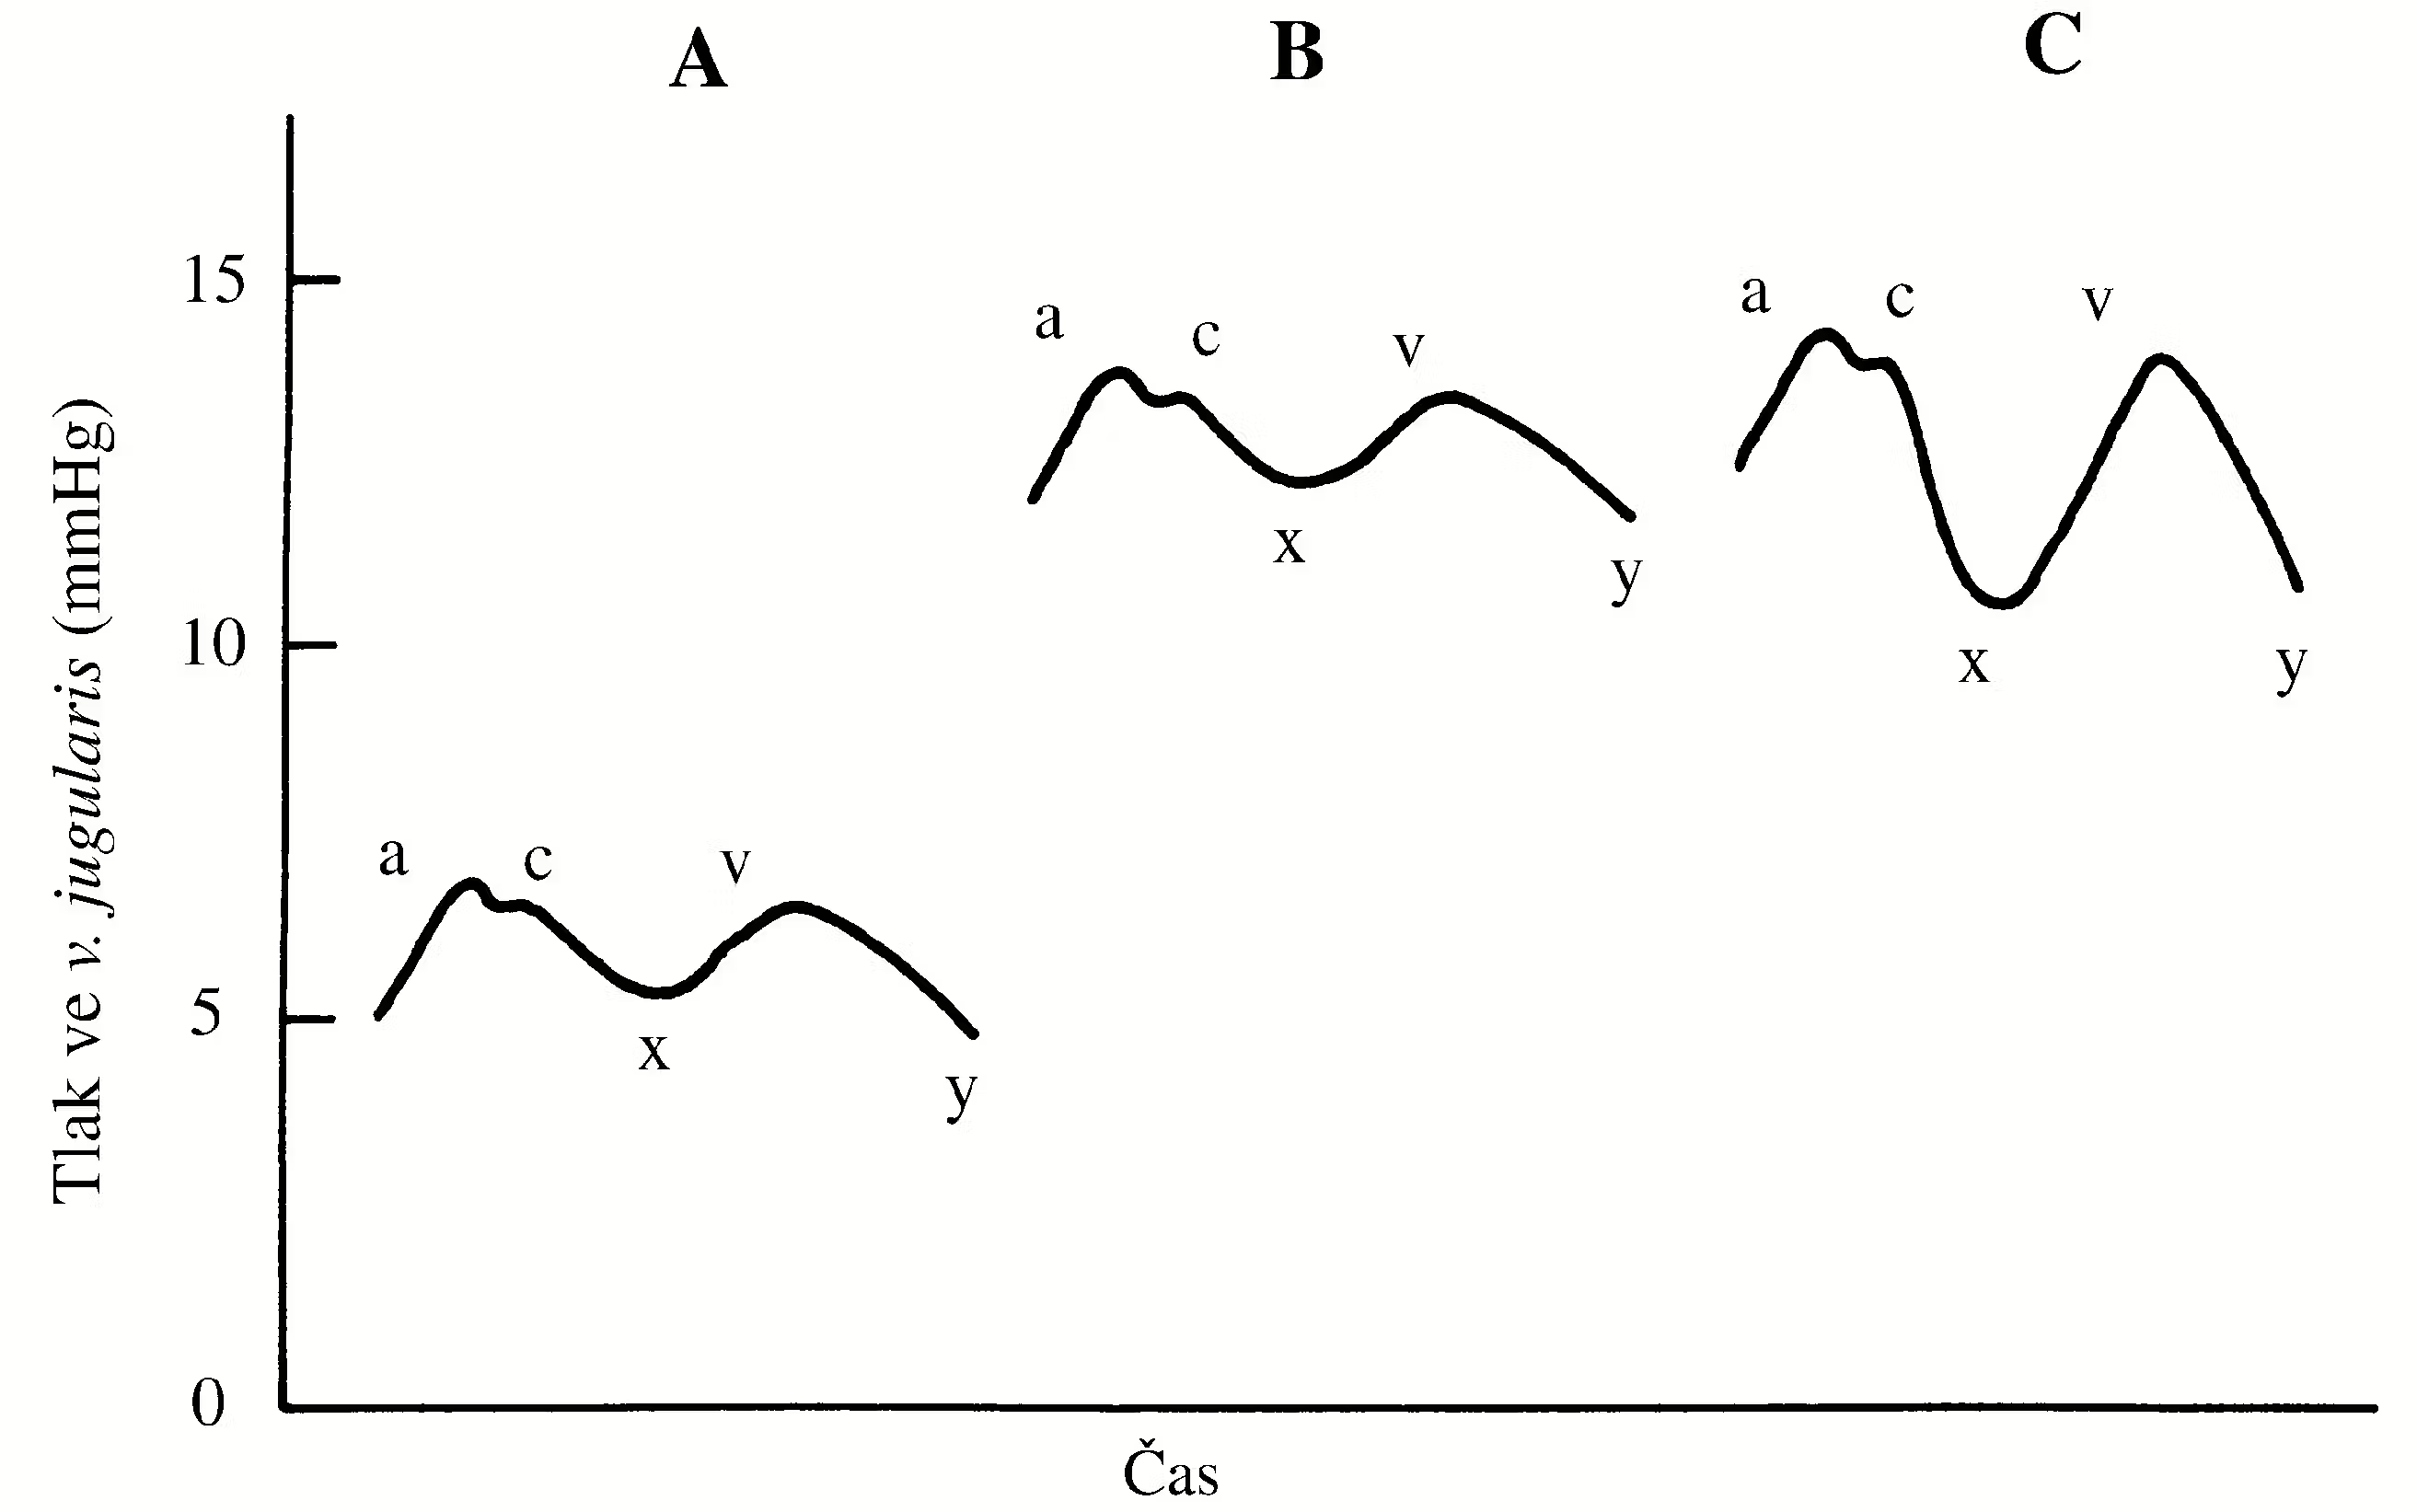
Obr. 2.1 Tlakové změny v srdečních oddílech a hodnoty systolického a diastolického tlaku v srdečních komorách, v pulmonální arterii a v aortě. PS – pravá síň, PK – pravá komora, LS – levá síň, LK – levá komora, PA – pulmonální arterie, a – tlaková změna vyvolaná systolou síní, c, v, x, y – další části tlakové křivky ze srdečních síní (viz též obr. 2.91)
1Kontrakce svalů dolních končetin při chůzi nebo běhu komprimují vény a jsou tak zdrojem tlaku, který – díky přítomnosti chlopní v těchto cévách – posunuje krev proti působení gravitace směrem k pravému srdci. Dýchací pohyby jsou spojeny s tlakovými změnami v hrudním koši, které modifikují tlakové gradienty v cirkulačním aparátu. To může být významné pro cirkulaci krve ve vénách nacházejících se v hrudním koši, jejichž průsvit se může zmenšit nebo zvětšit. U některých živočichů, ne však u člověka, mohou kontrakce svaloviny v pouzdře sleziny zvyšovat tlak v portálním řečišti.
2Z analogie k elektrickým zapojením.
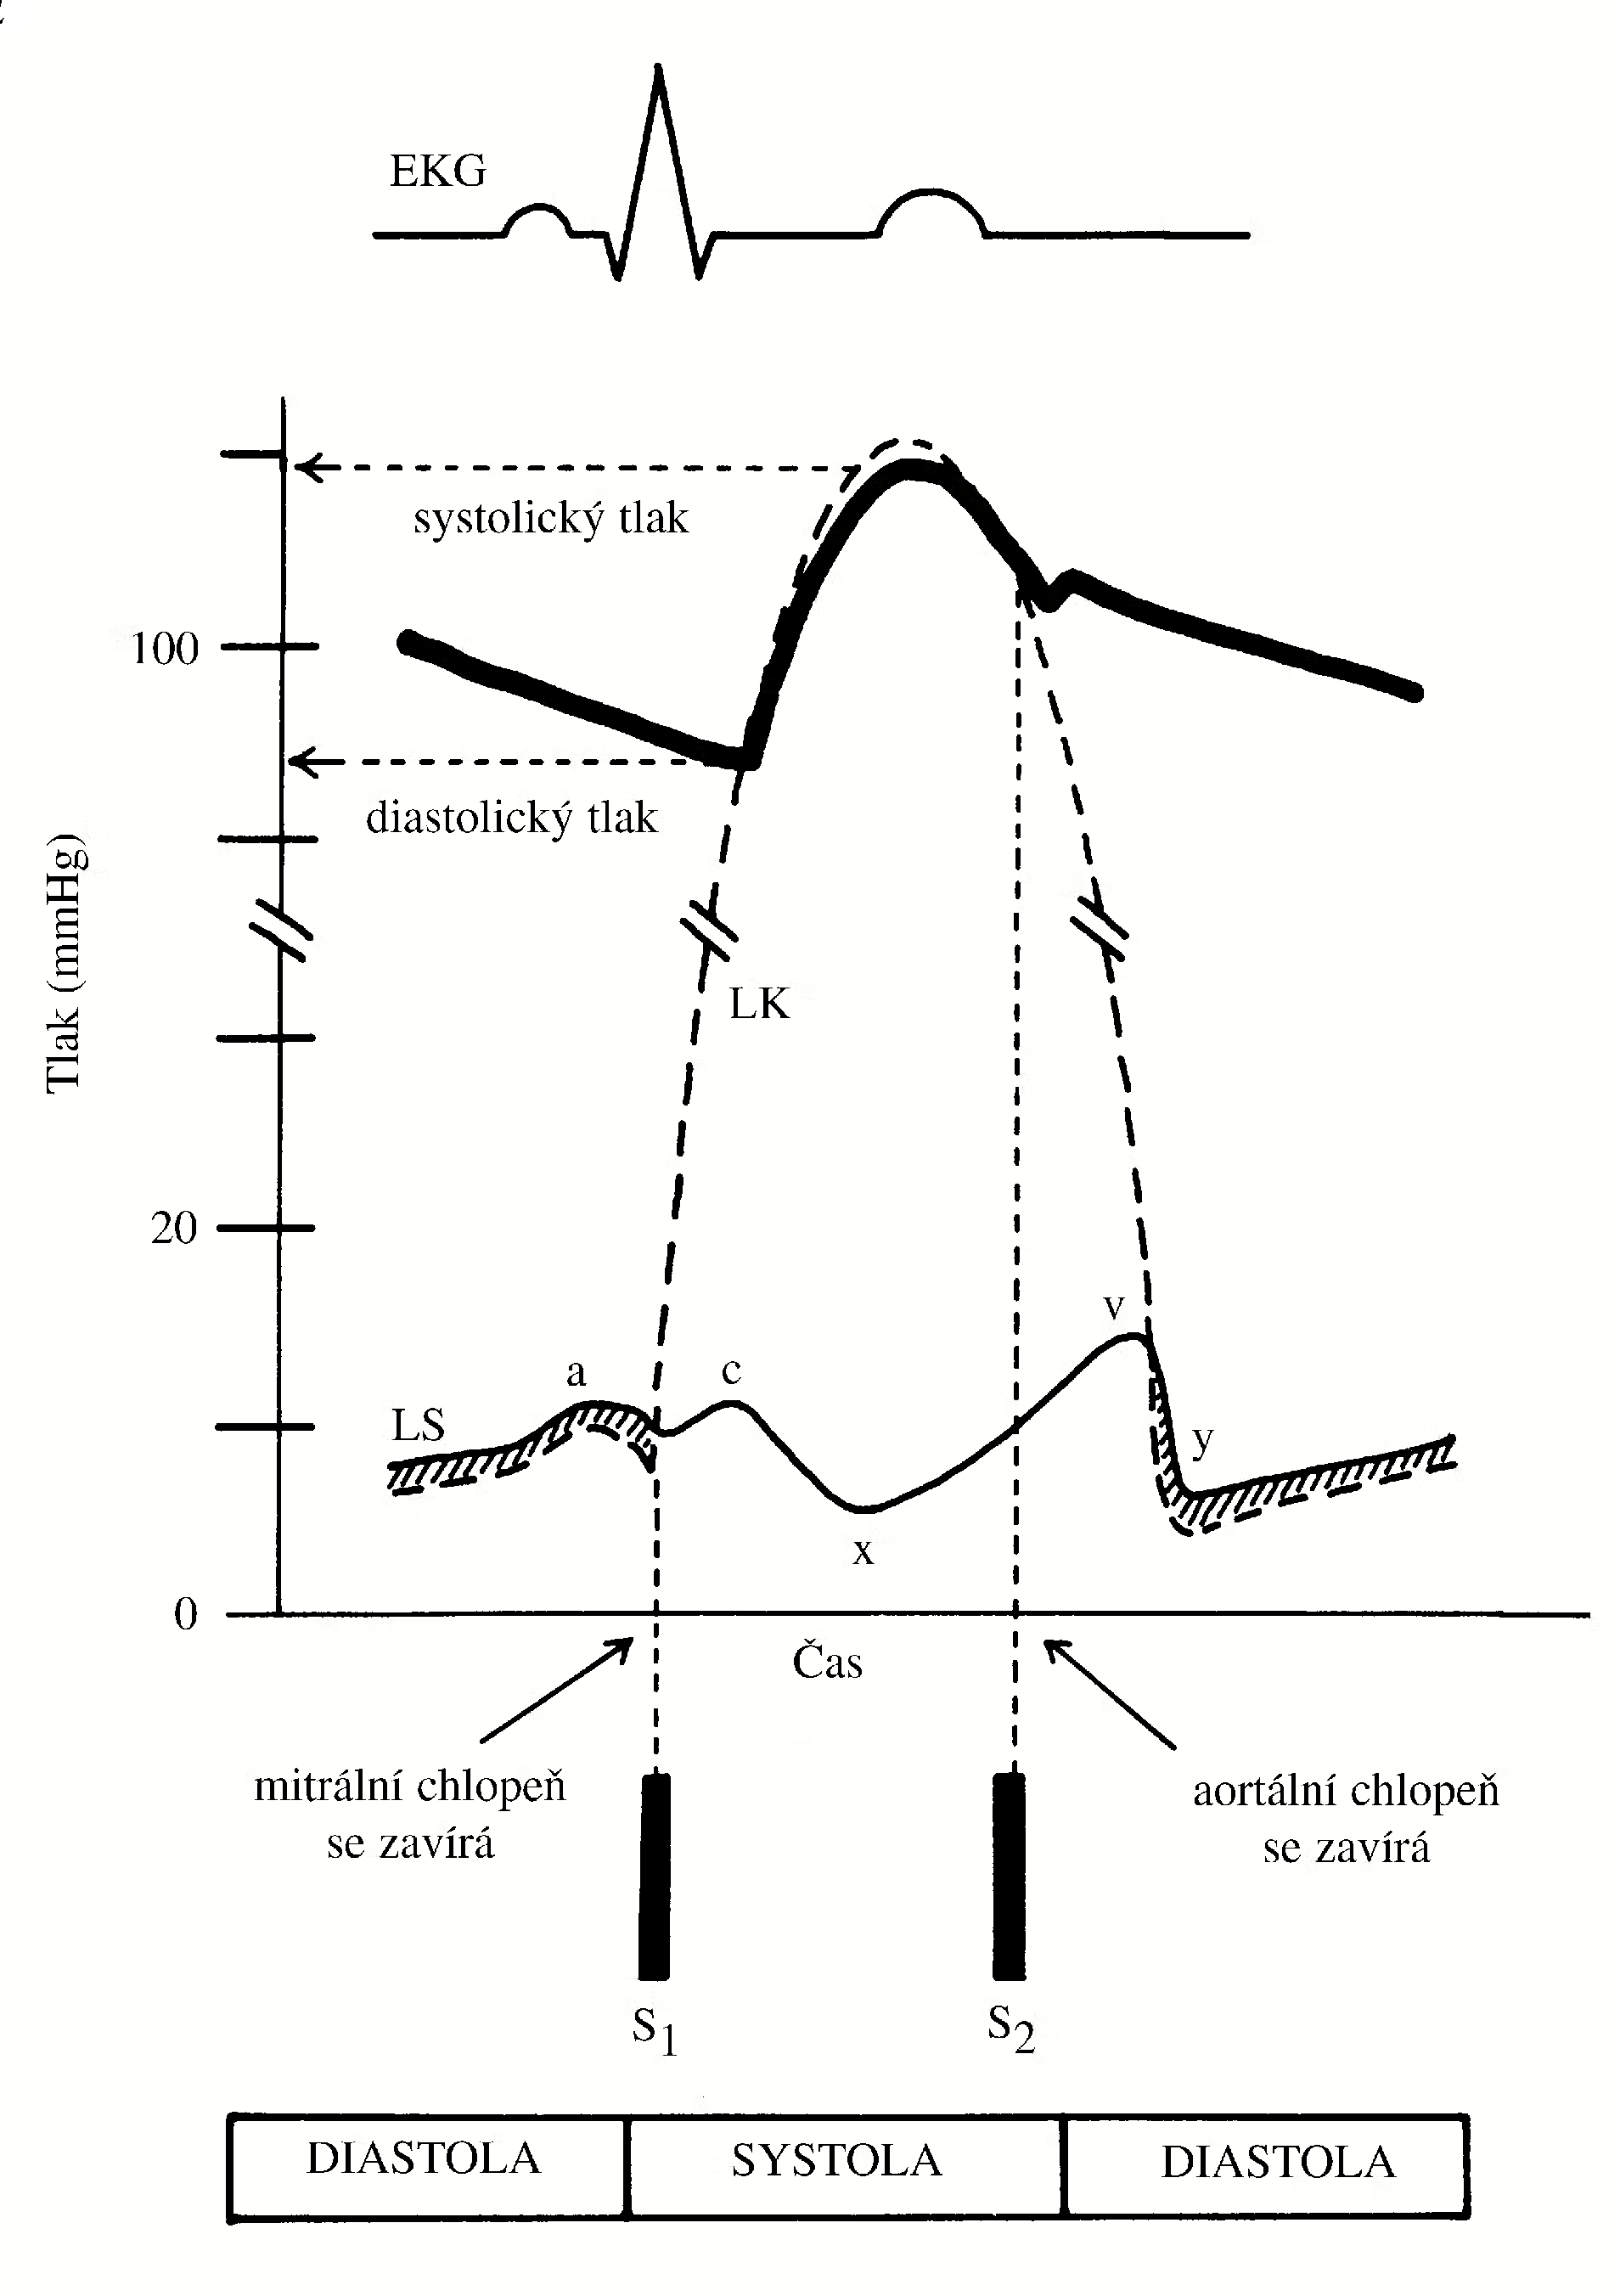
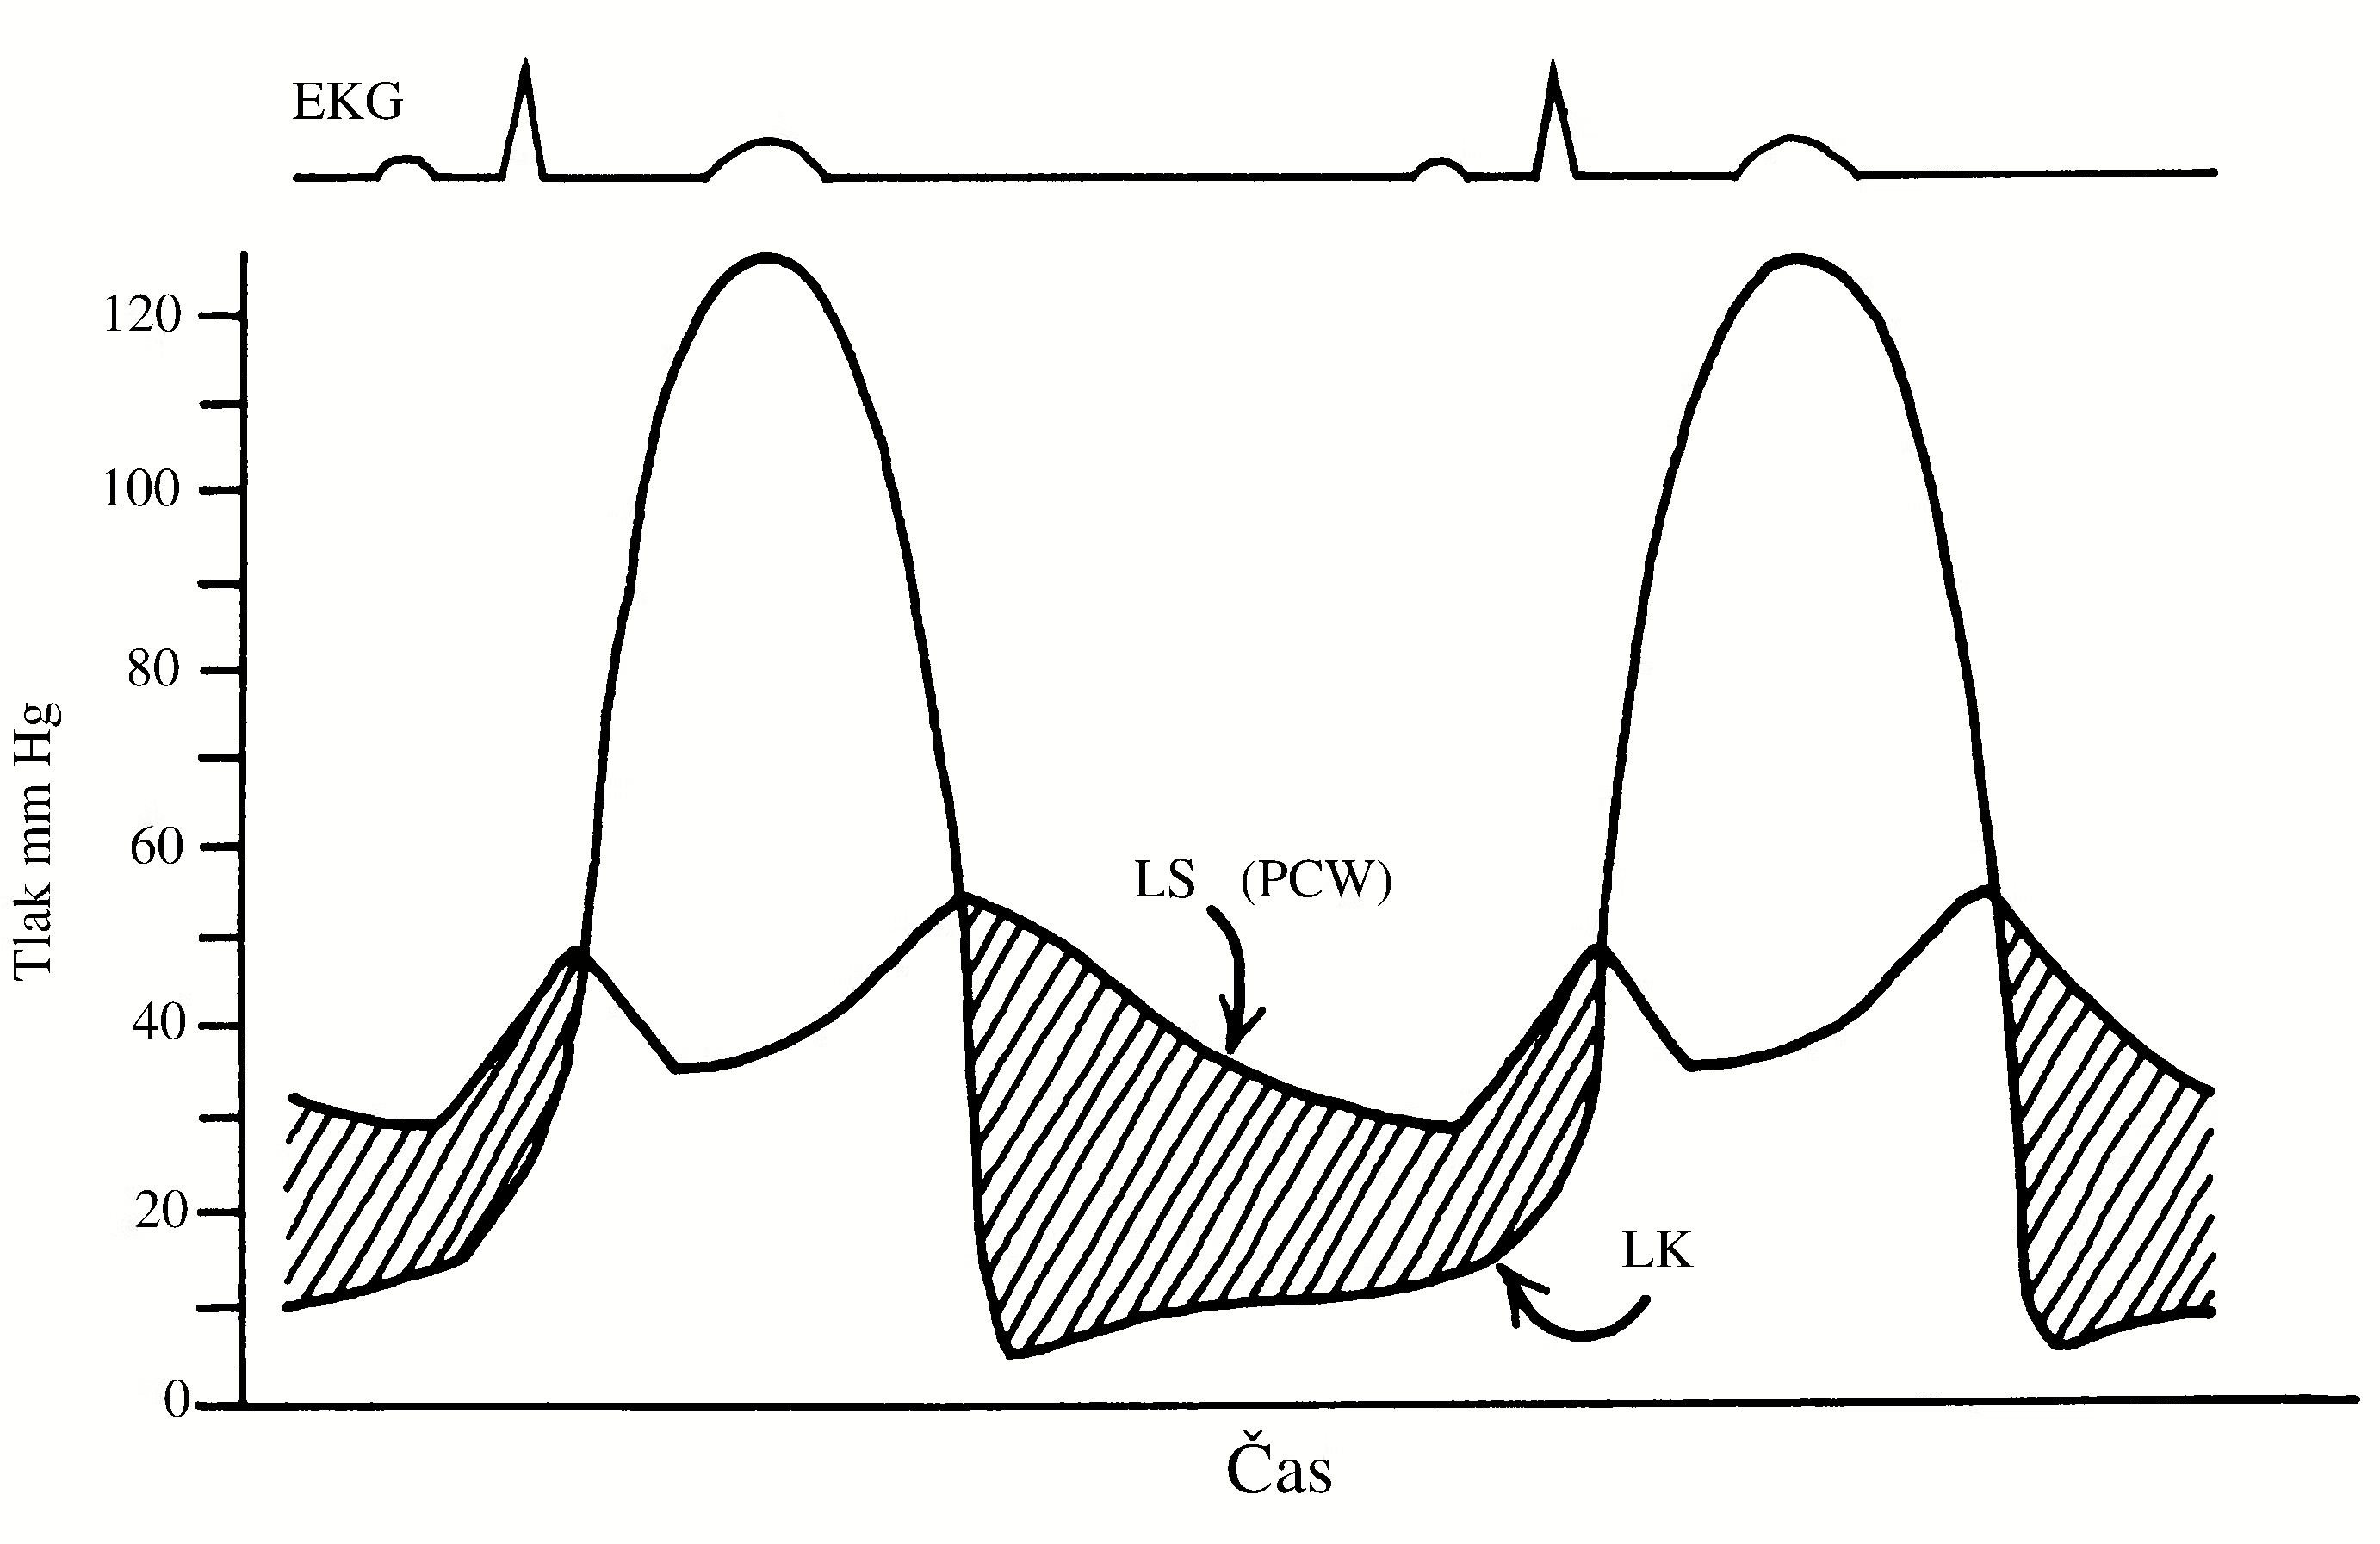
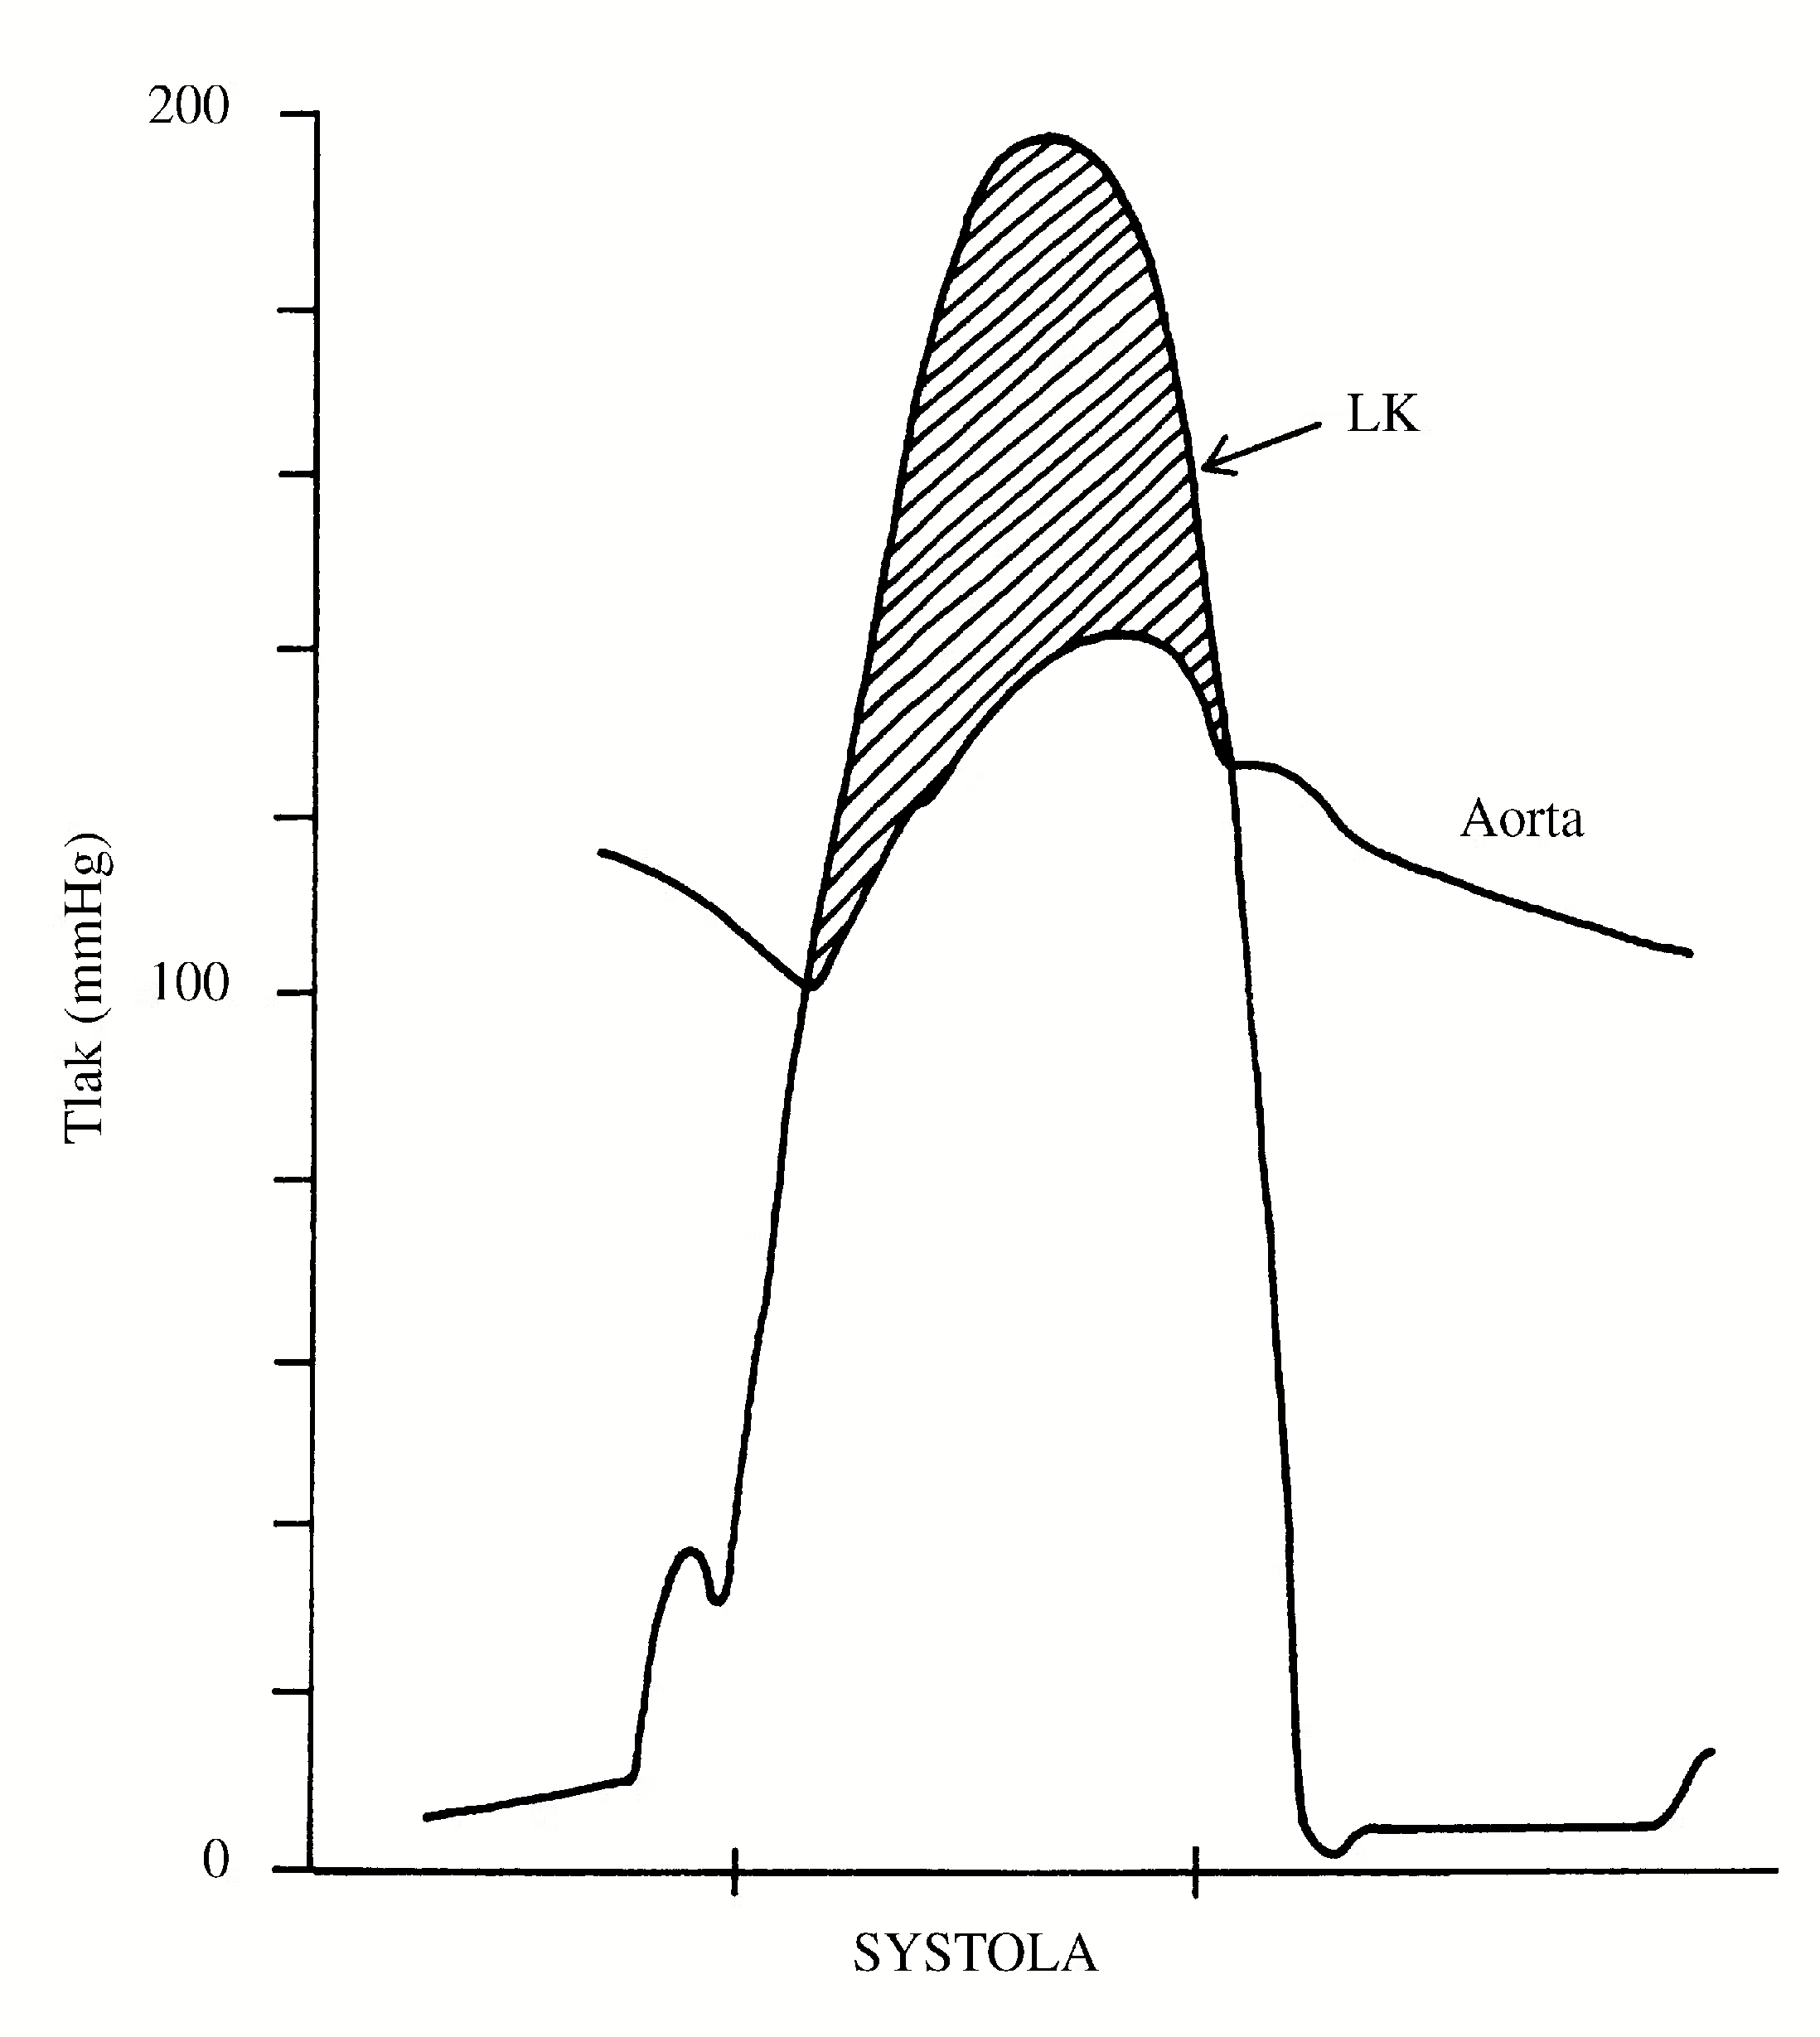
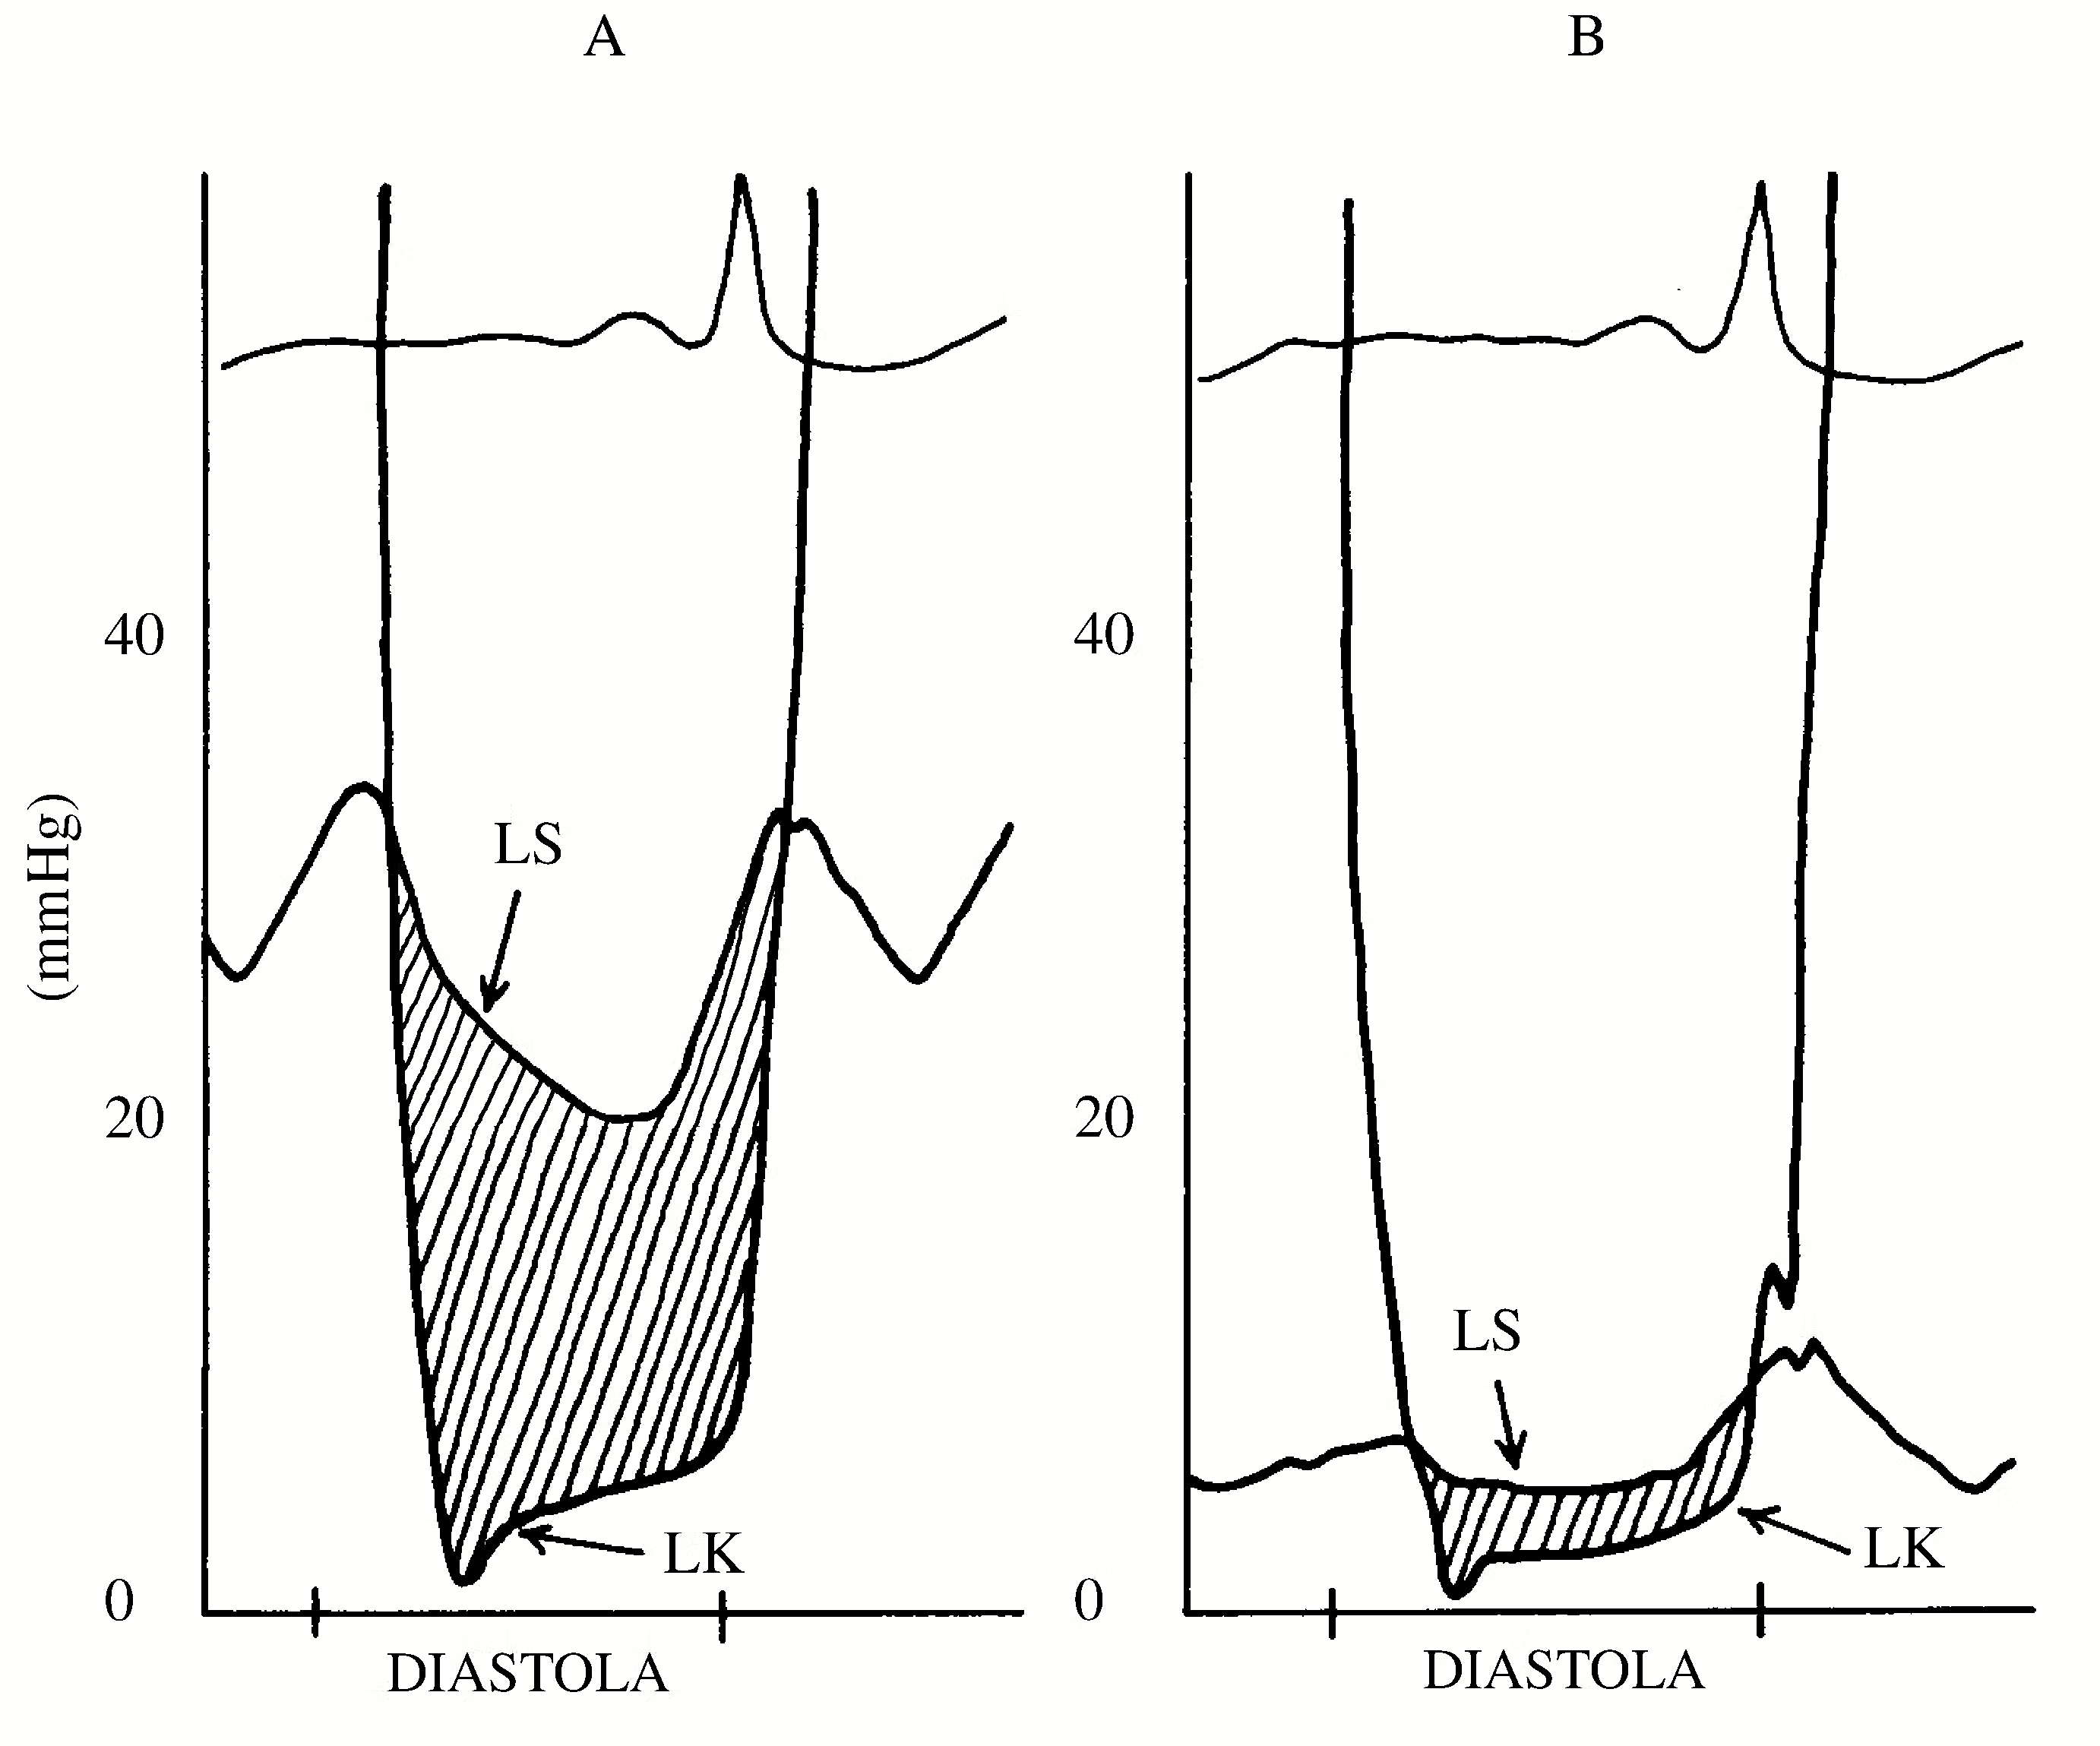
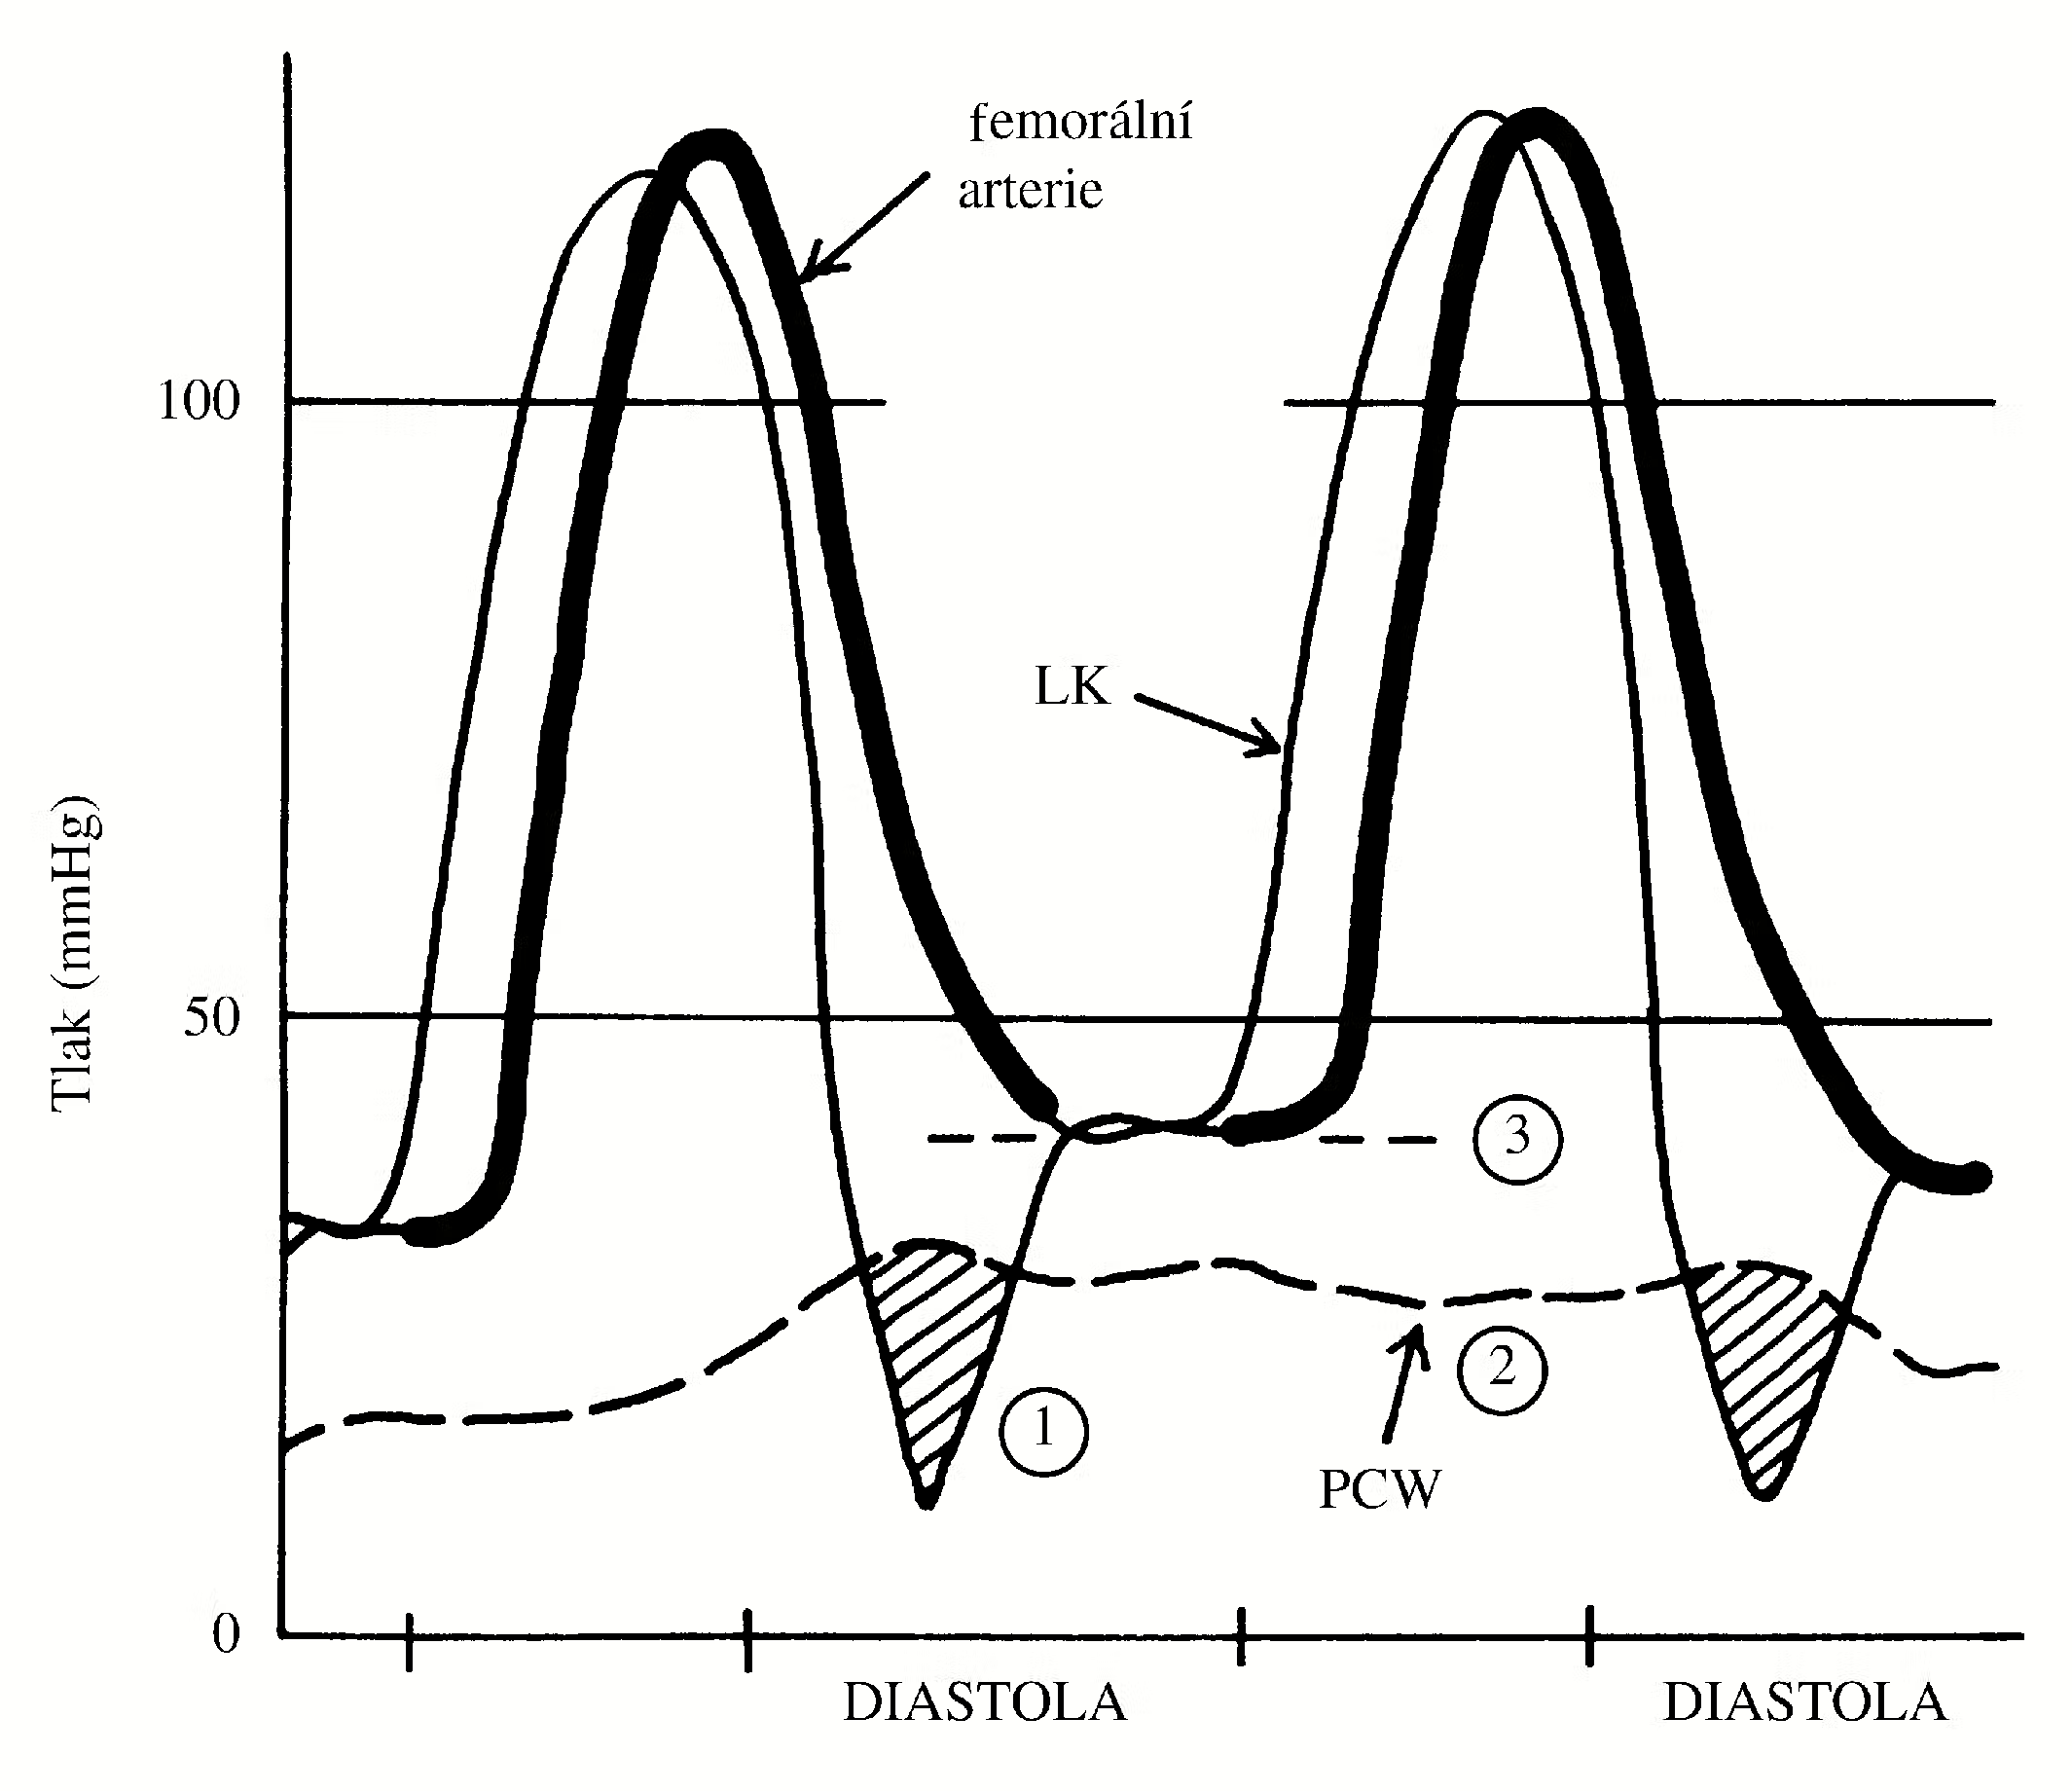
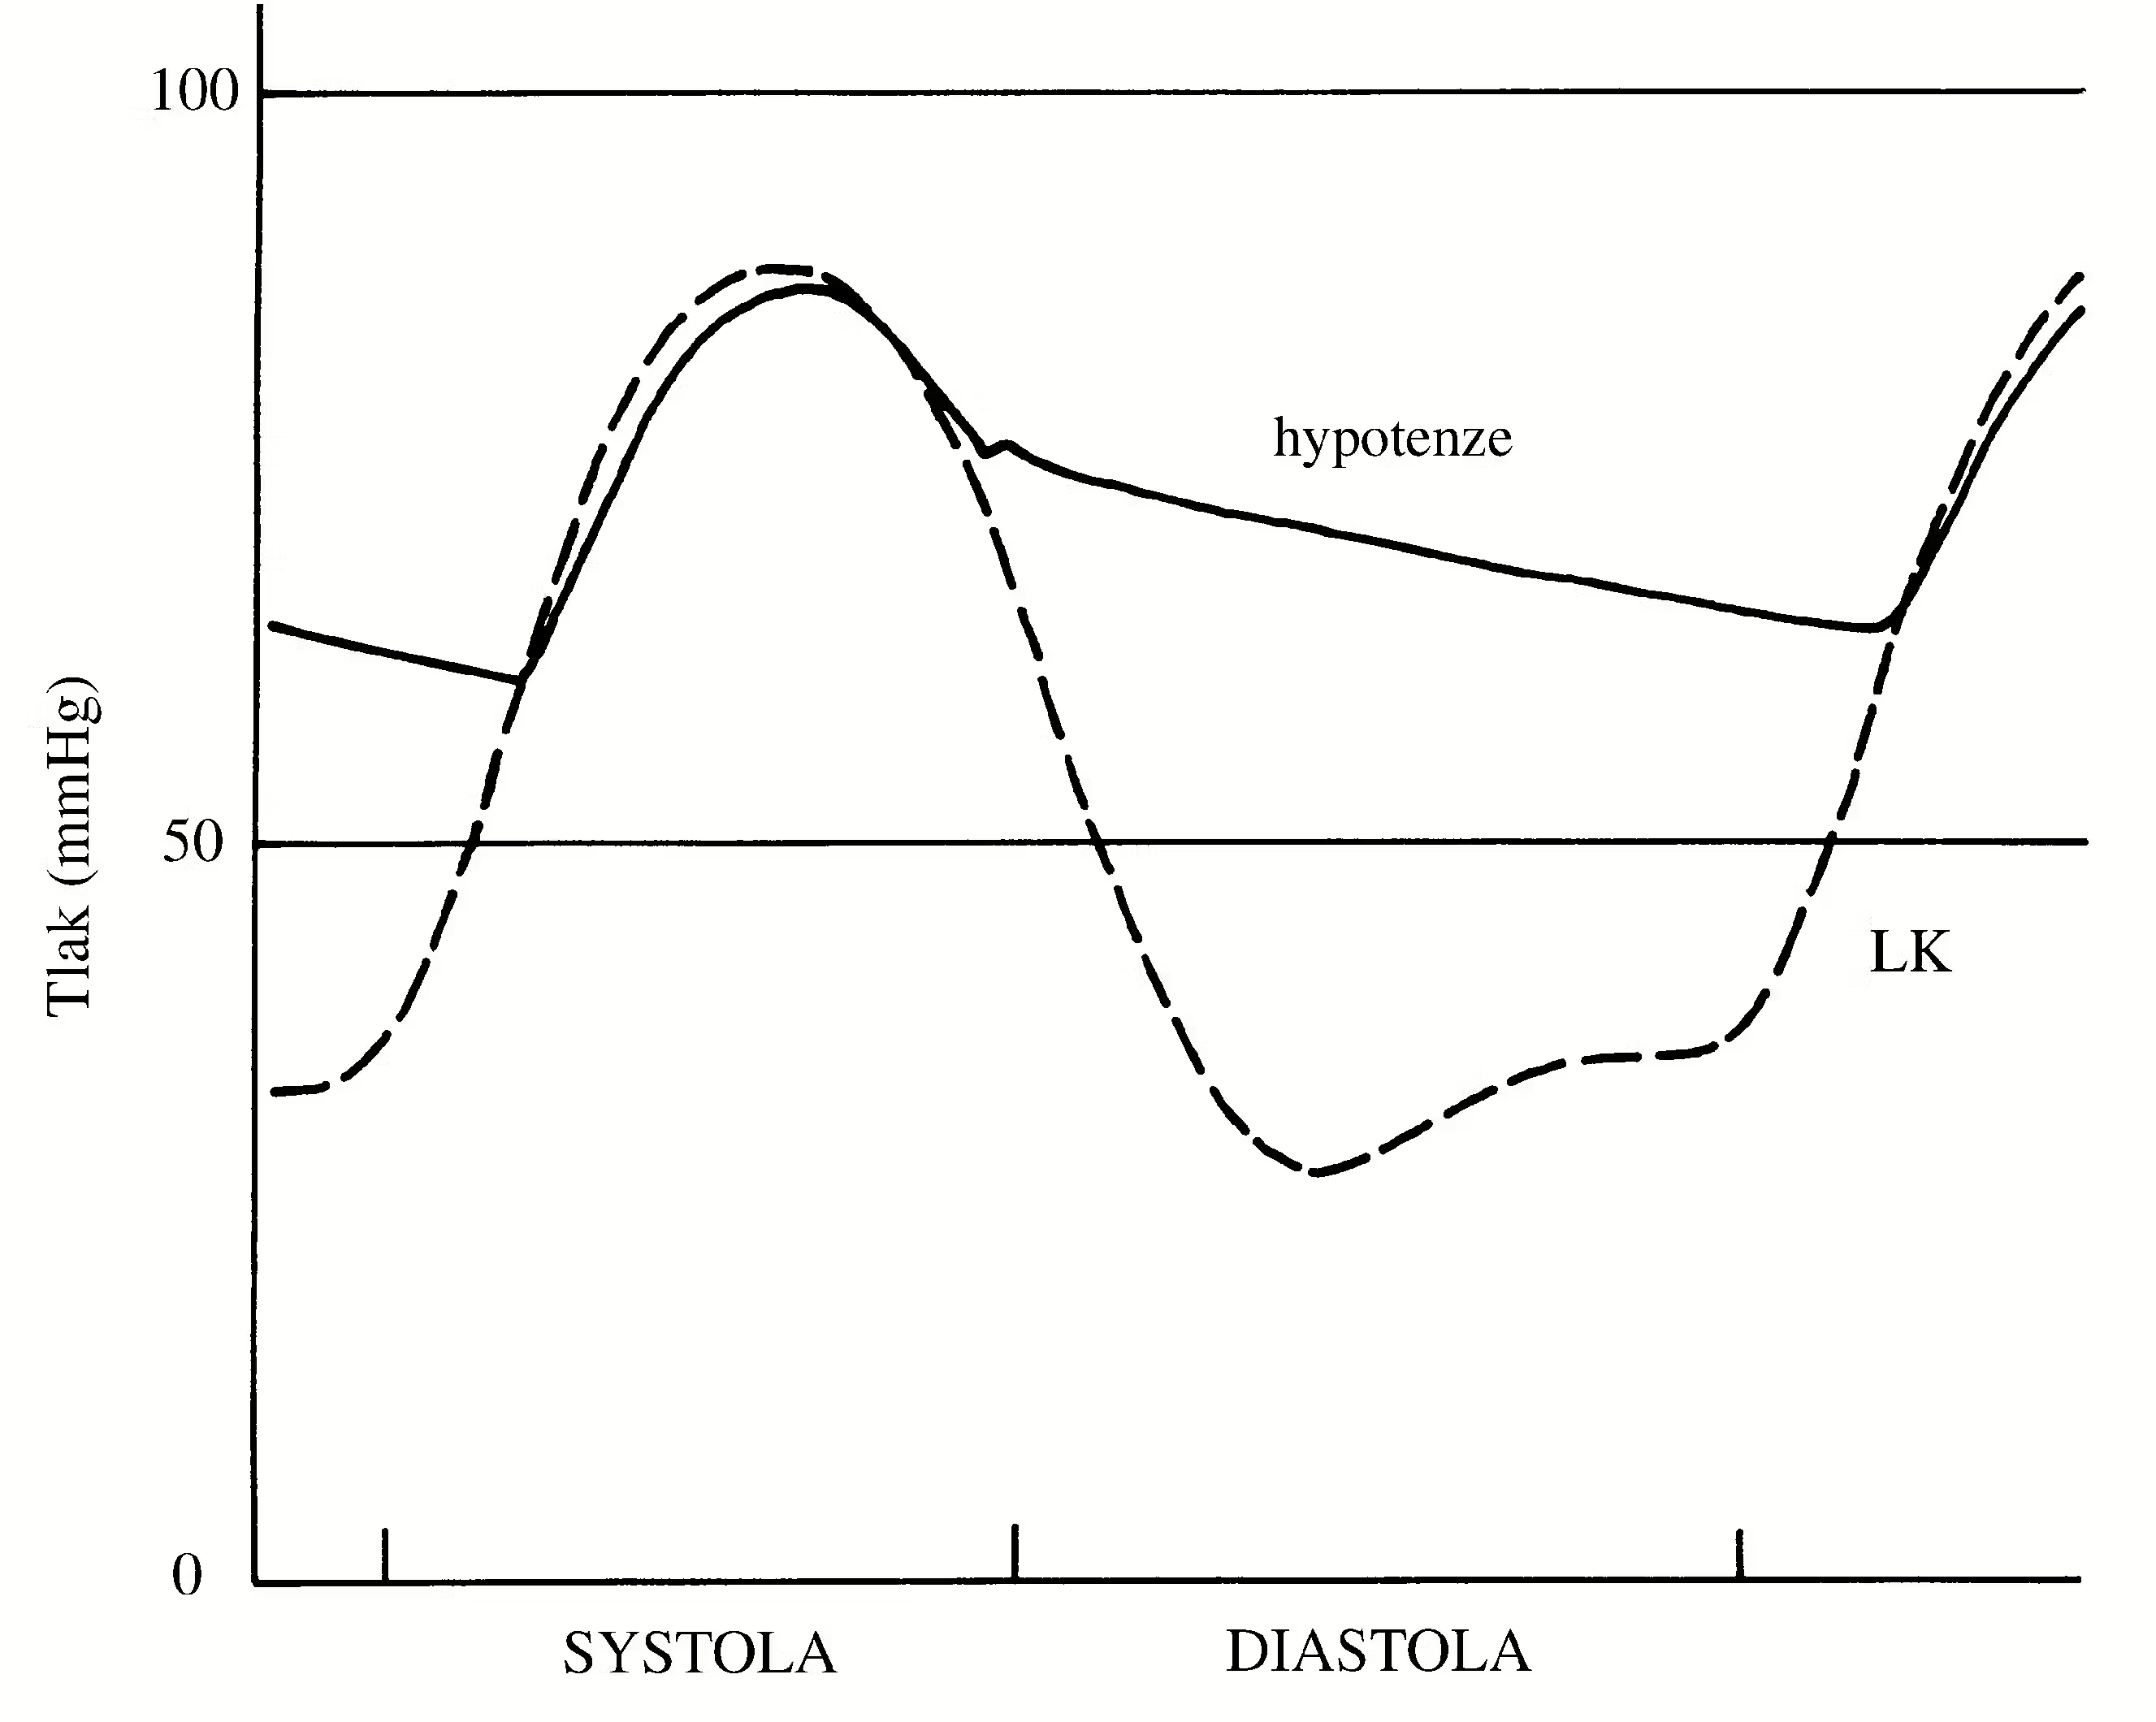
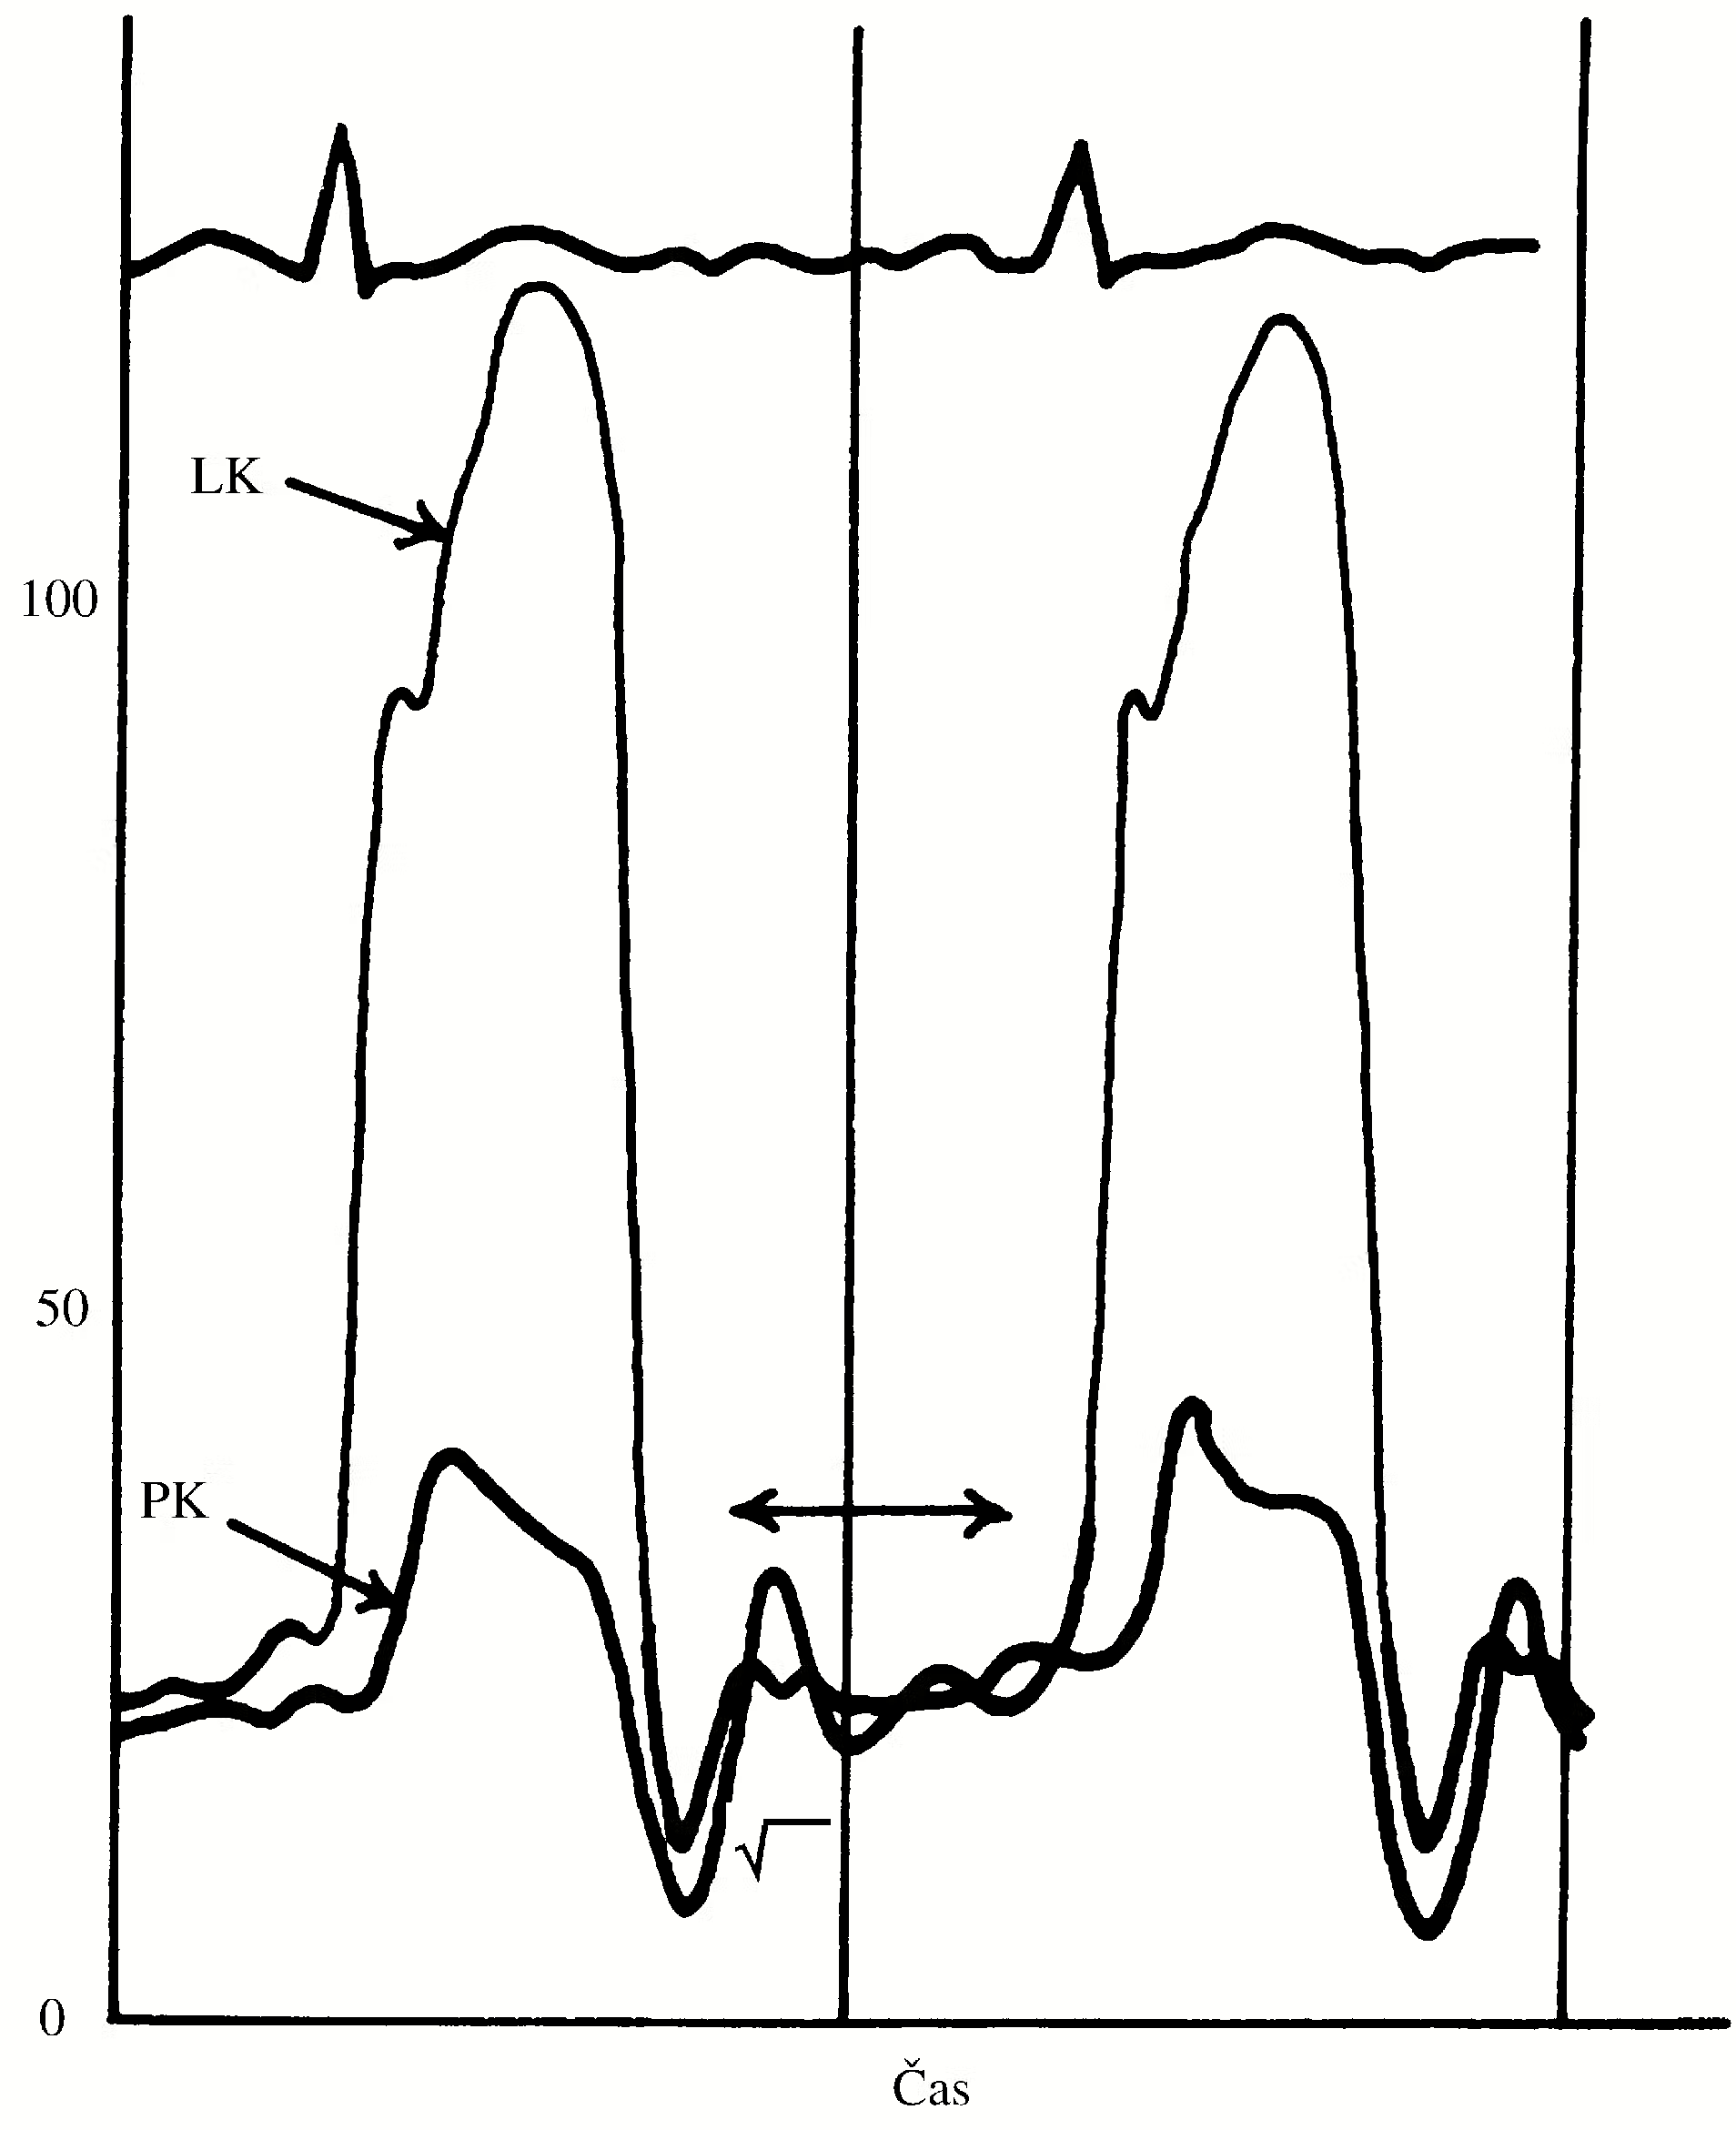
Obr. 2.2 Systolický a diastolický krevní tlak v aortě a v systémových arteriích (silně) v porovnání s tlakem v levé komoře (LK) a v levé síni (LS). Šrafování znázorňuje období, během kterého je tlak v síni vyšší než tlak nitrokomorový. EKG křivka odpovídá elektrodě snímající povrch levé komory (např. V5, V6, aVF)
3Toto konstatování lze i „obrátit“. Platí pak, že množství krve vypuzené při komorové kontrakci do velkých výtokových arterií určuje, spolu s jejich poddajností, dosaženou hodnotu systolického krevního tlaku.
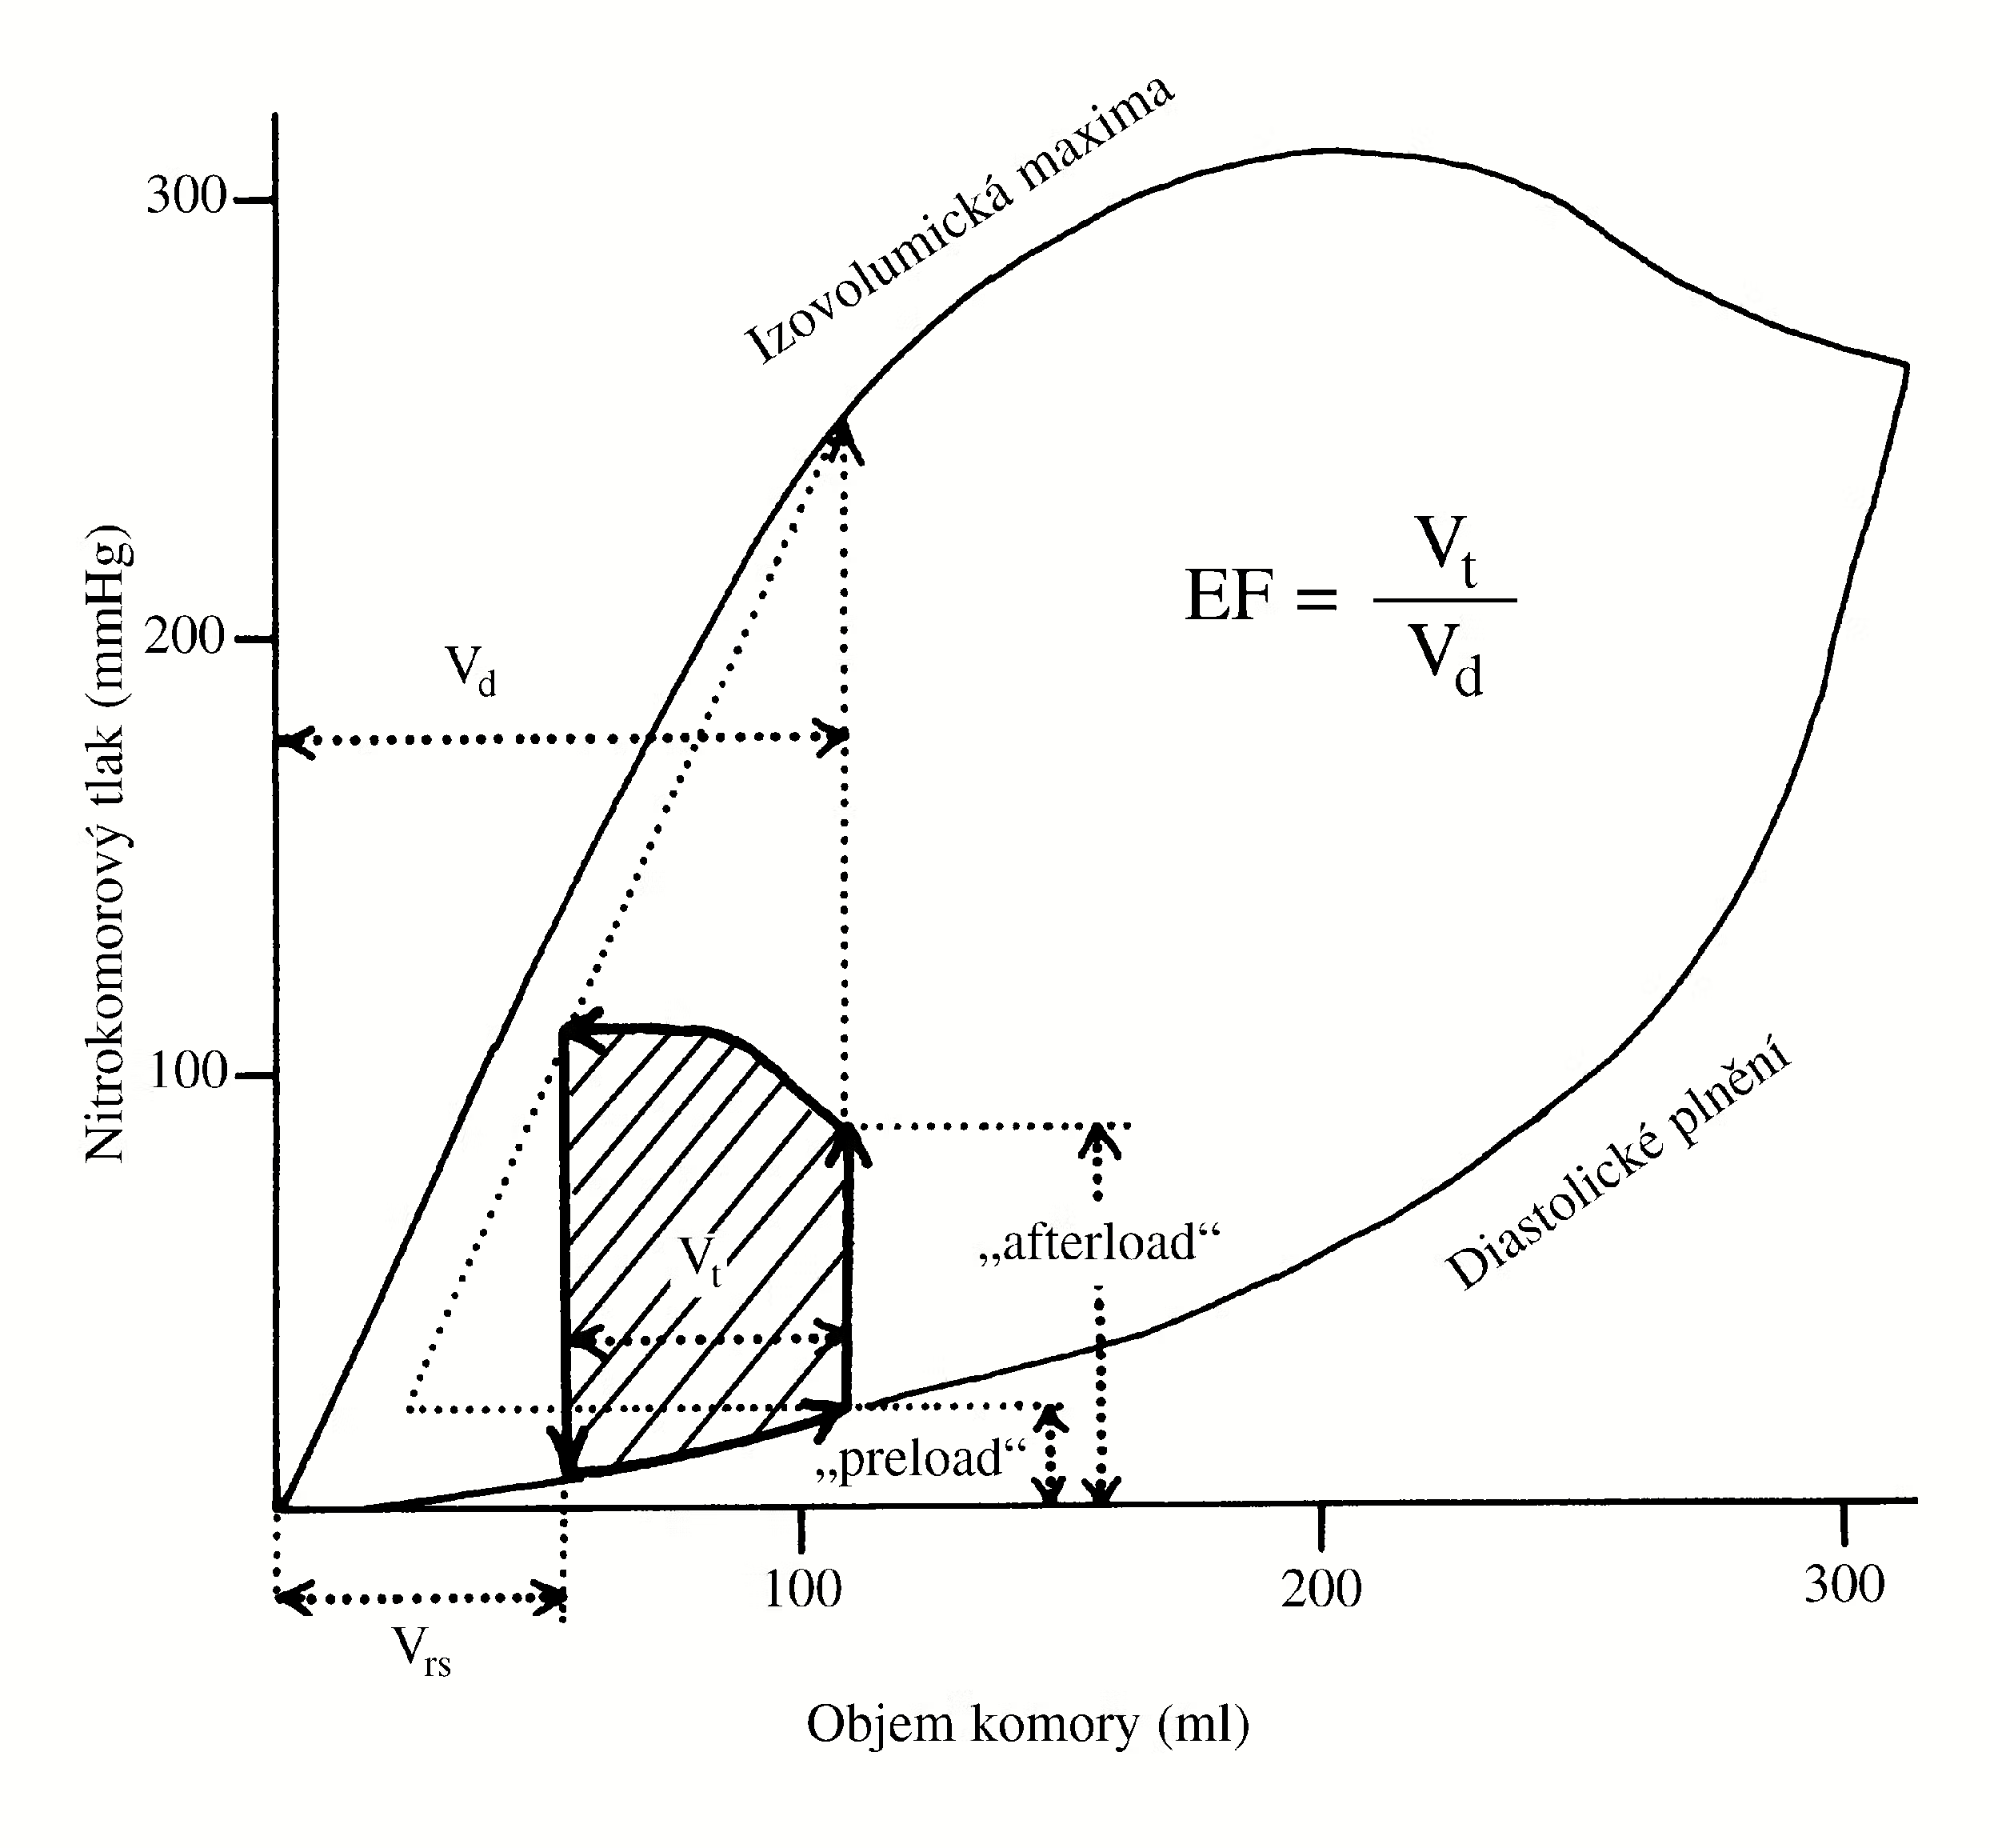
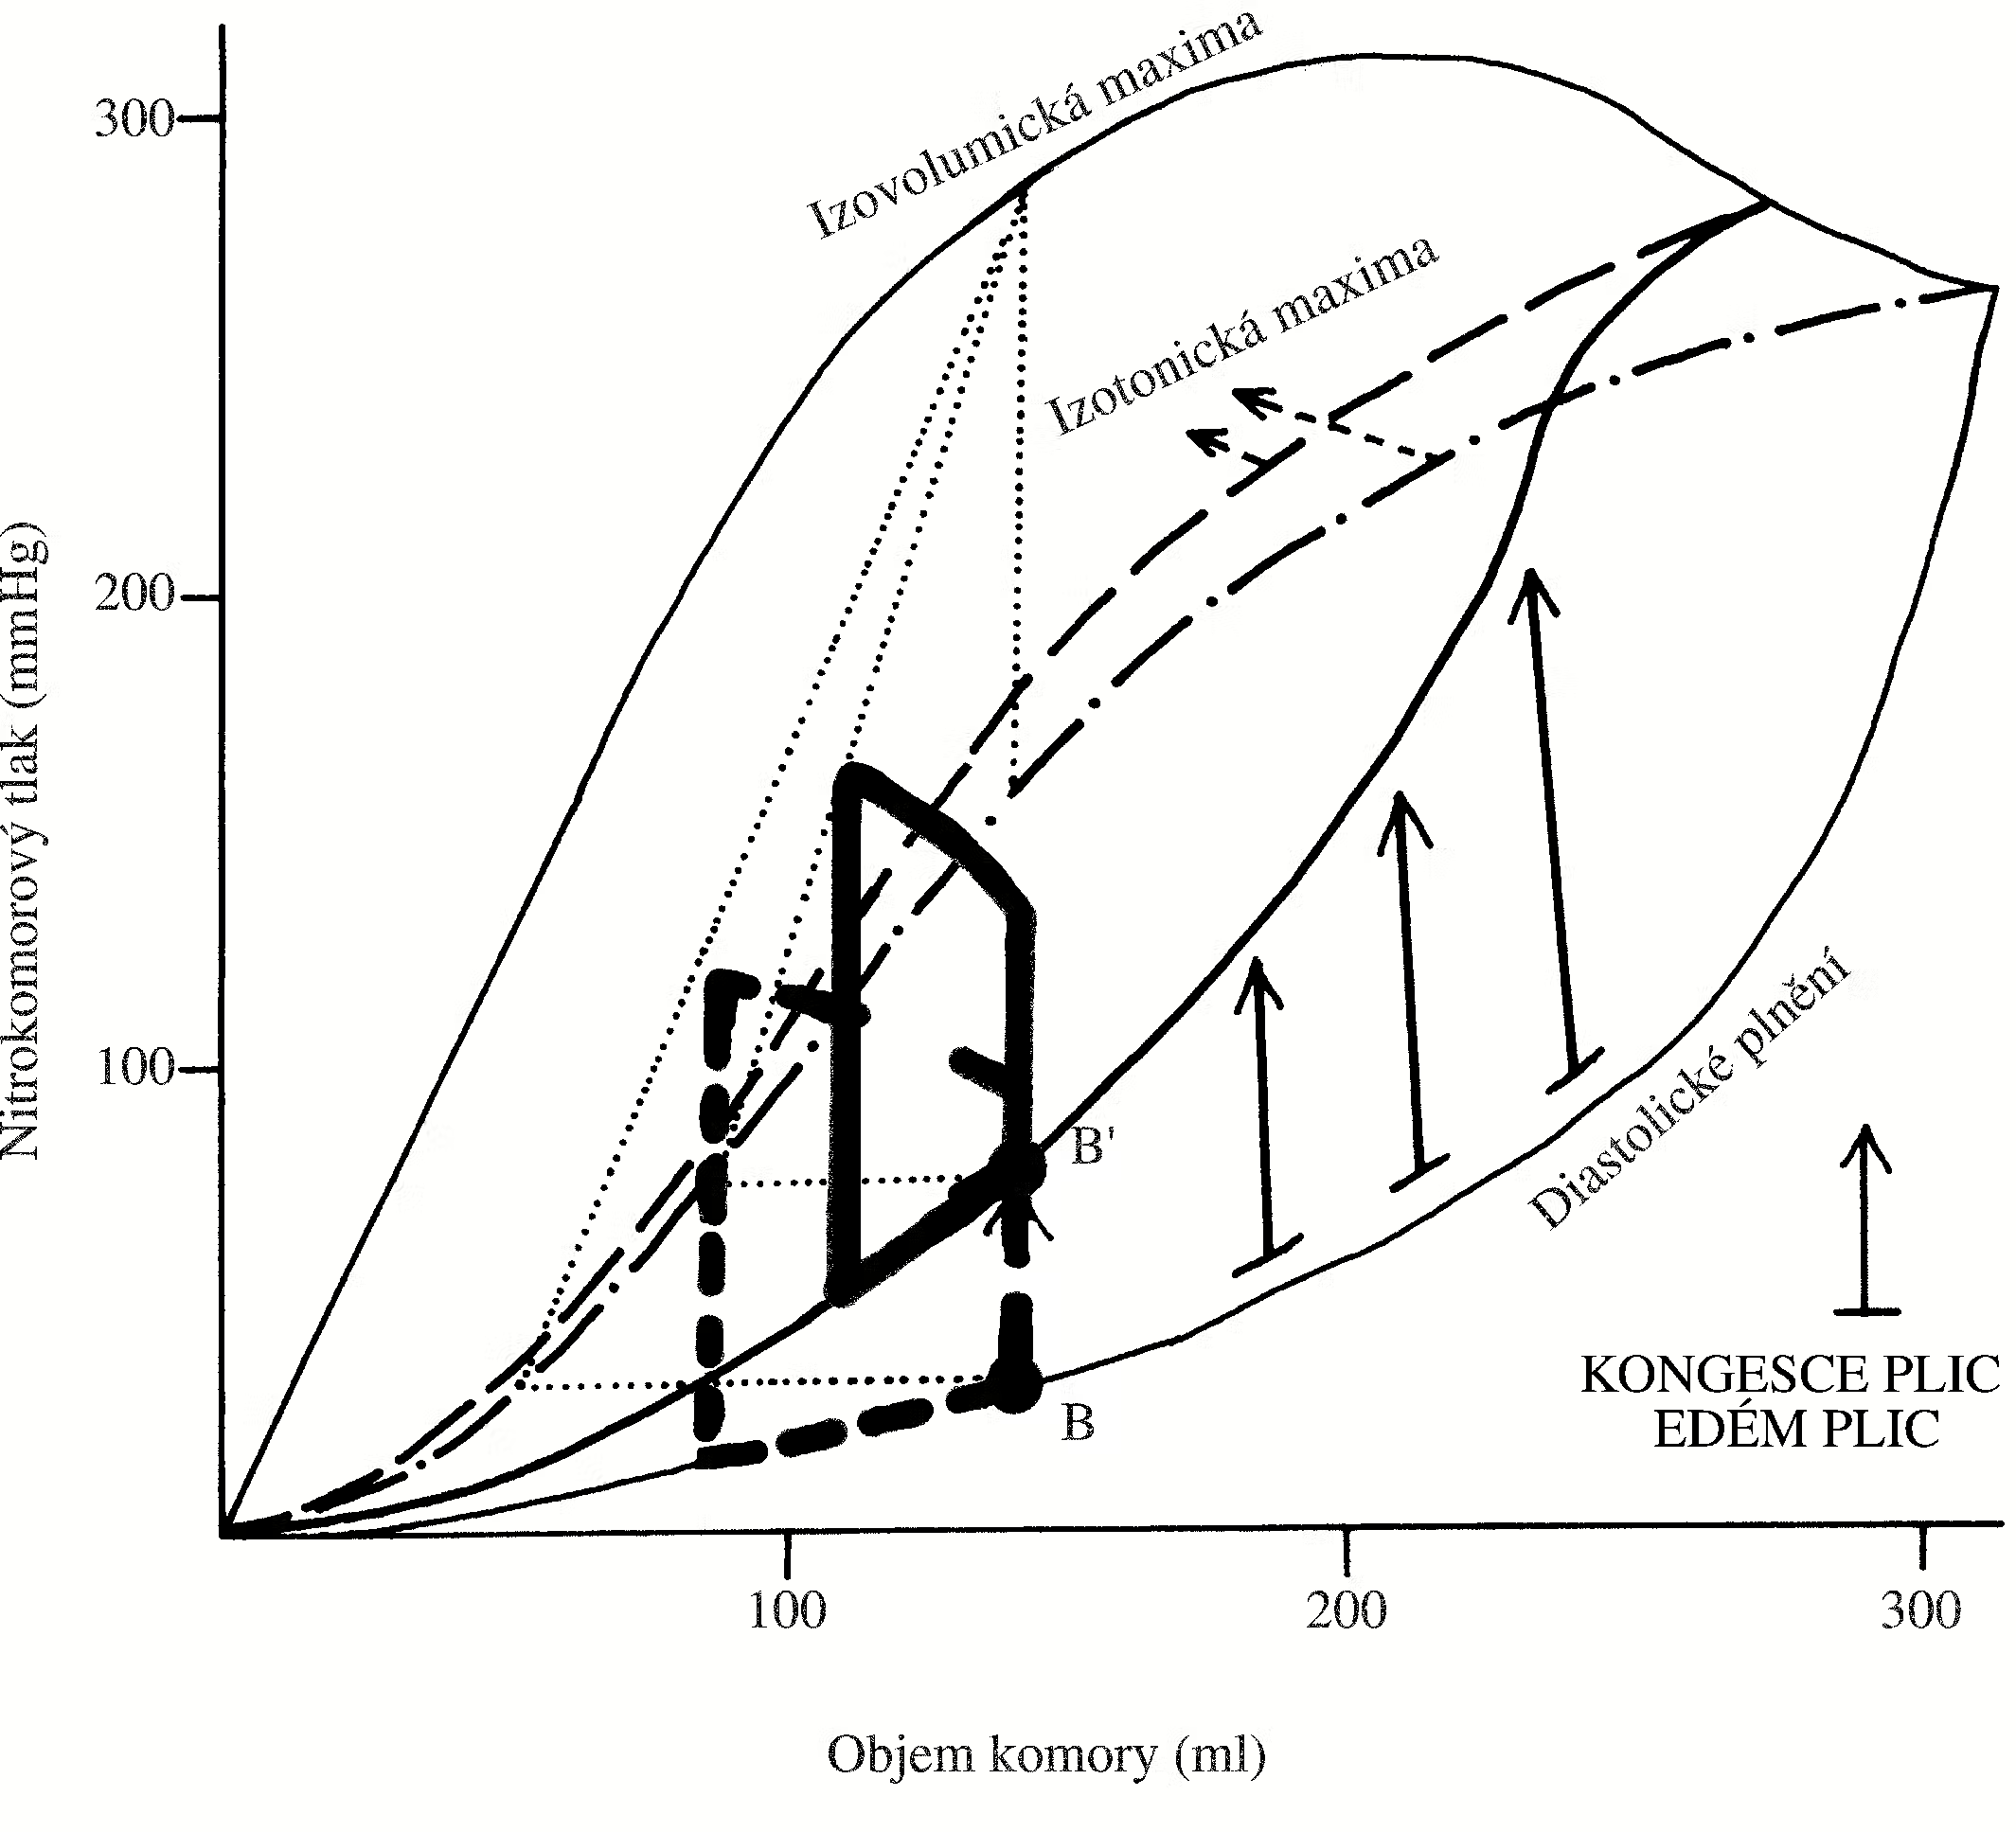
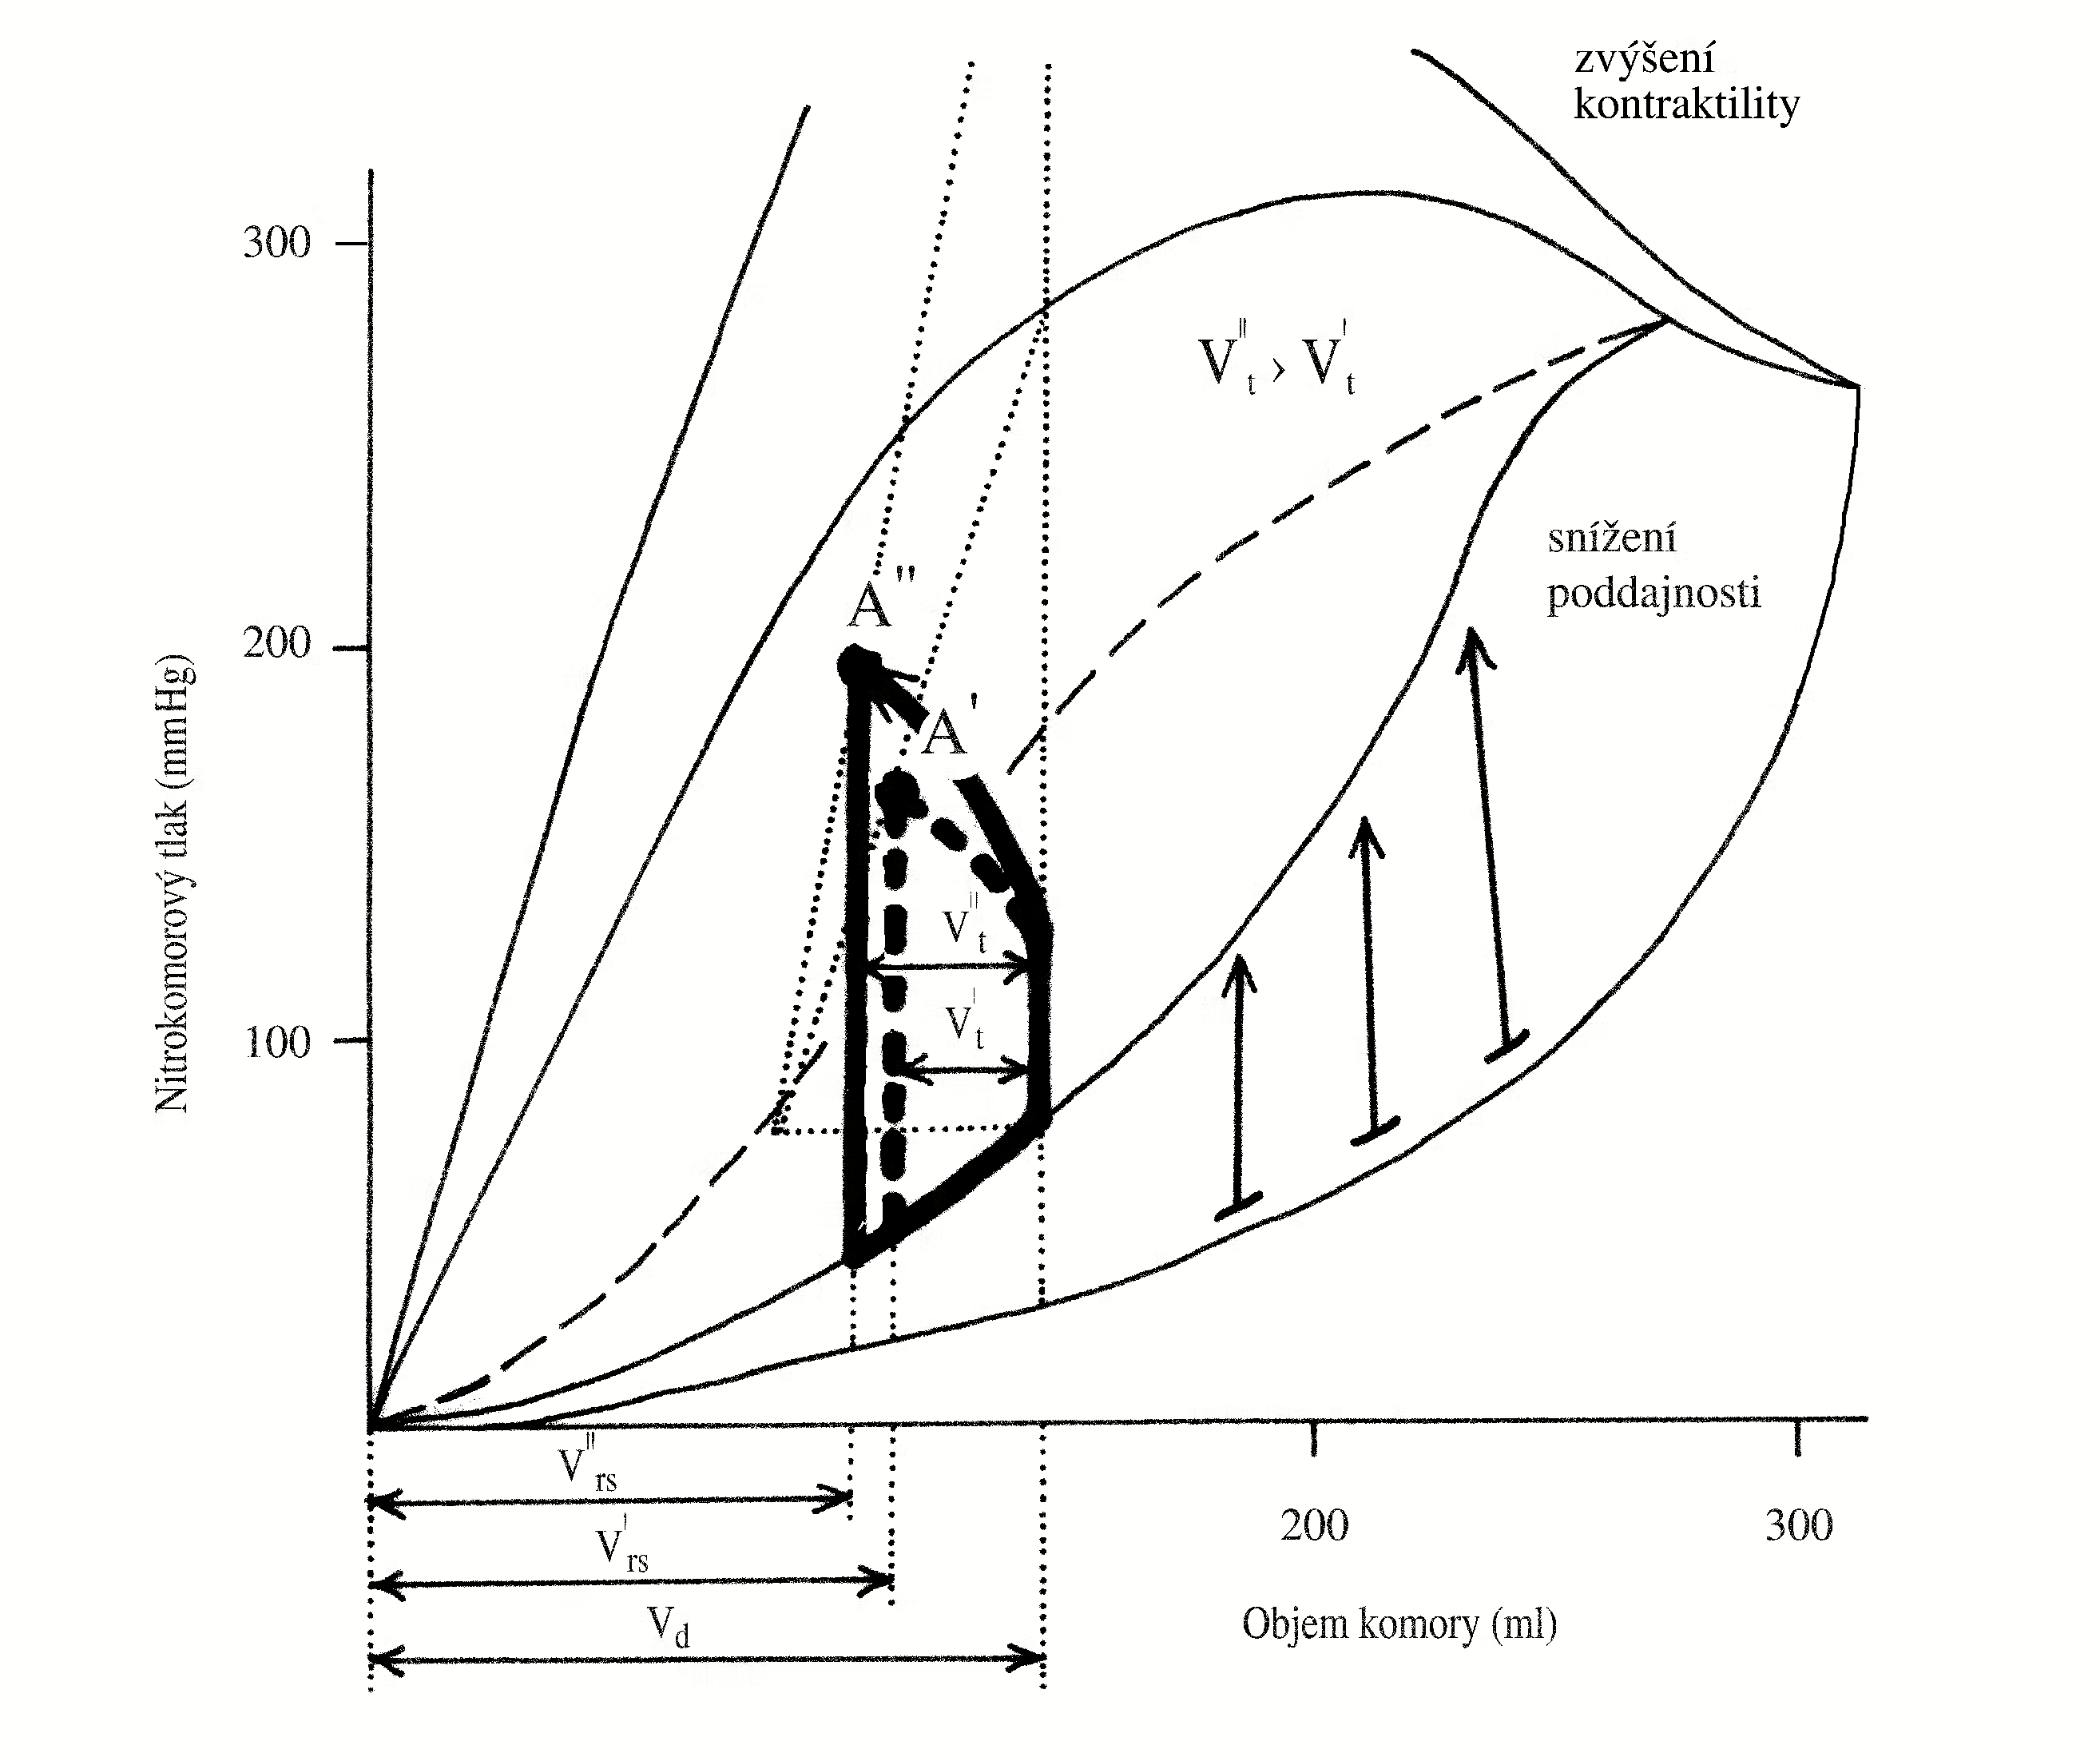
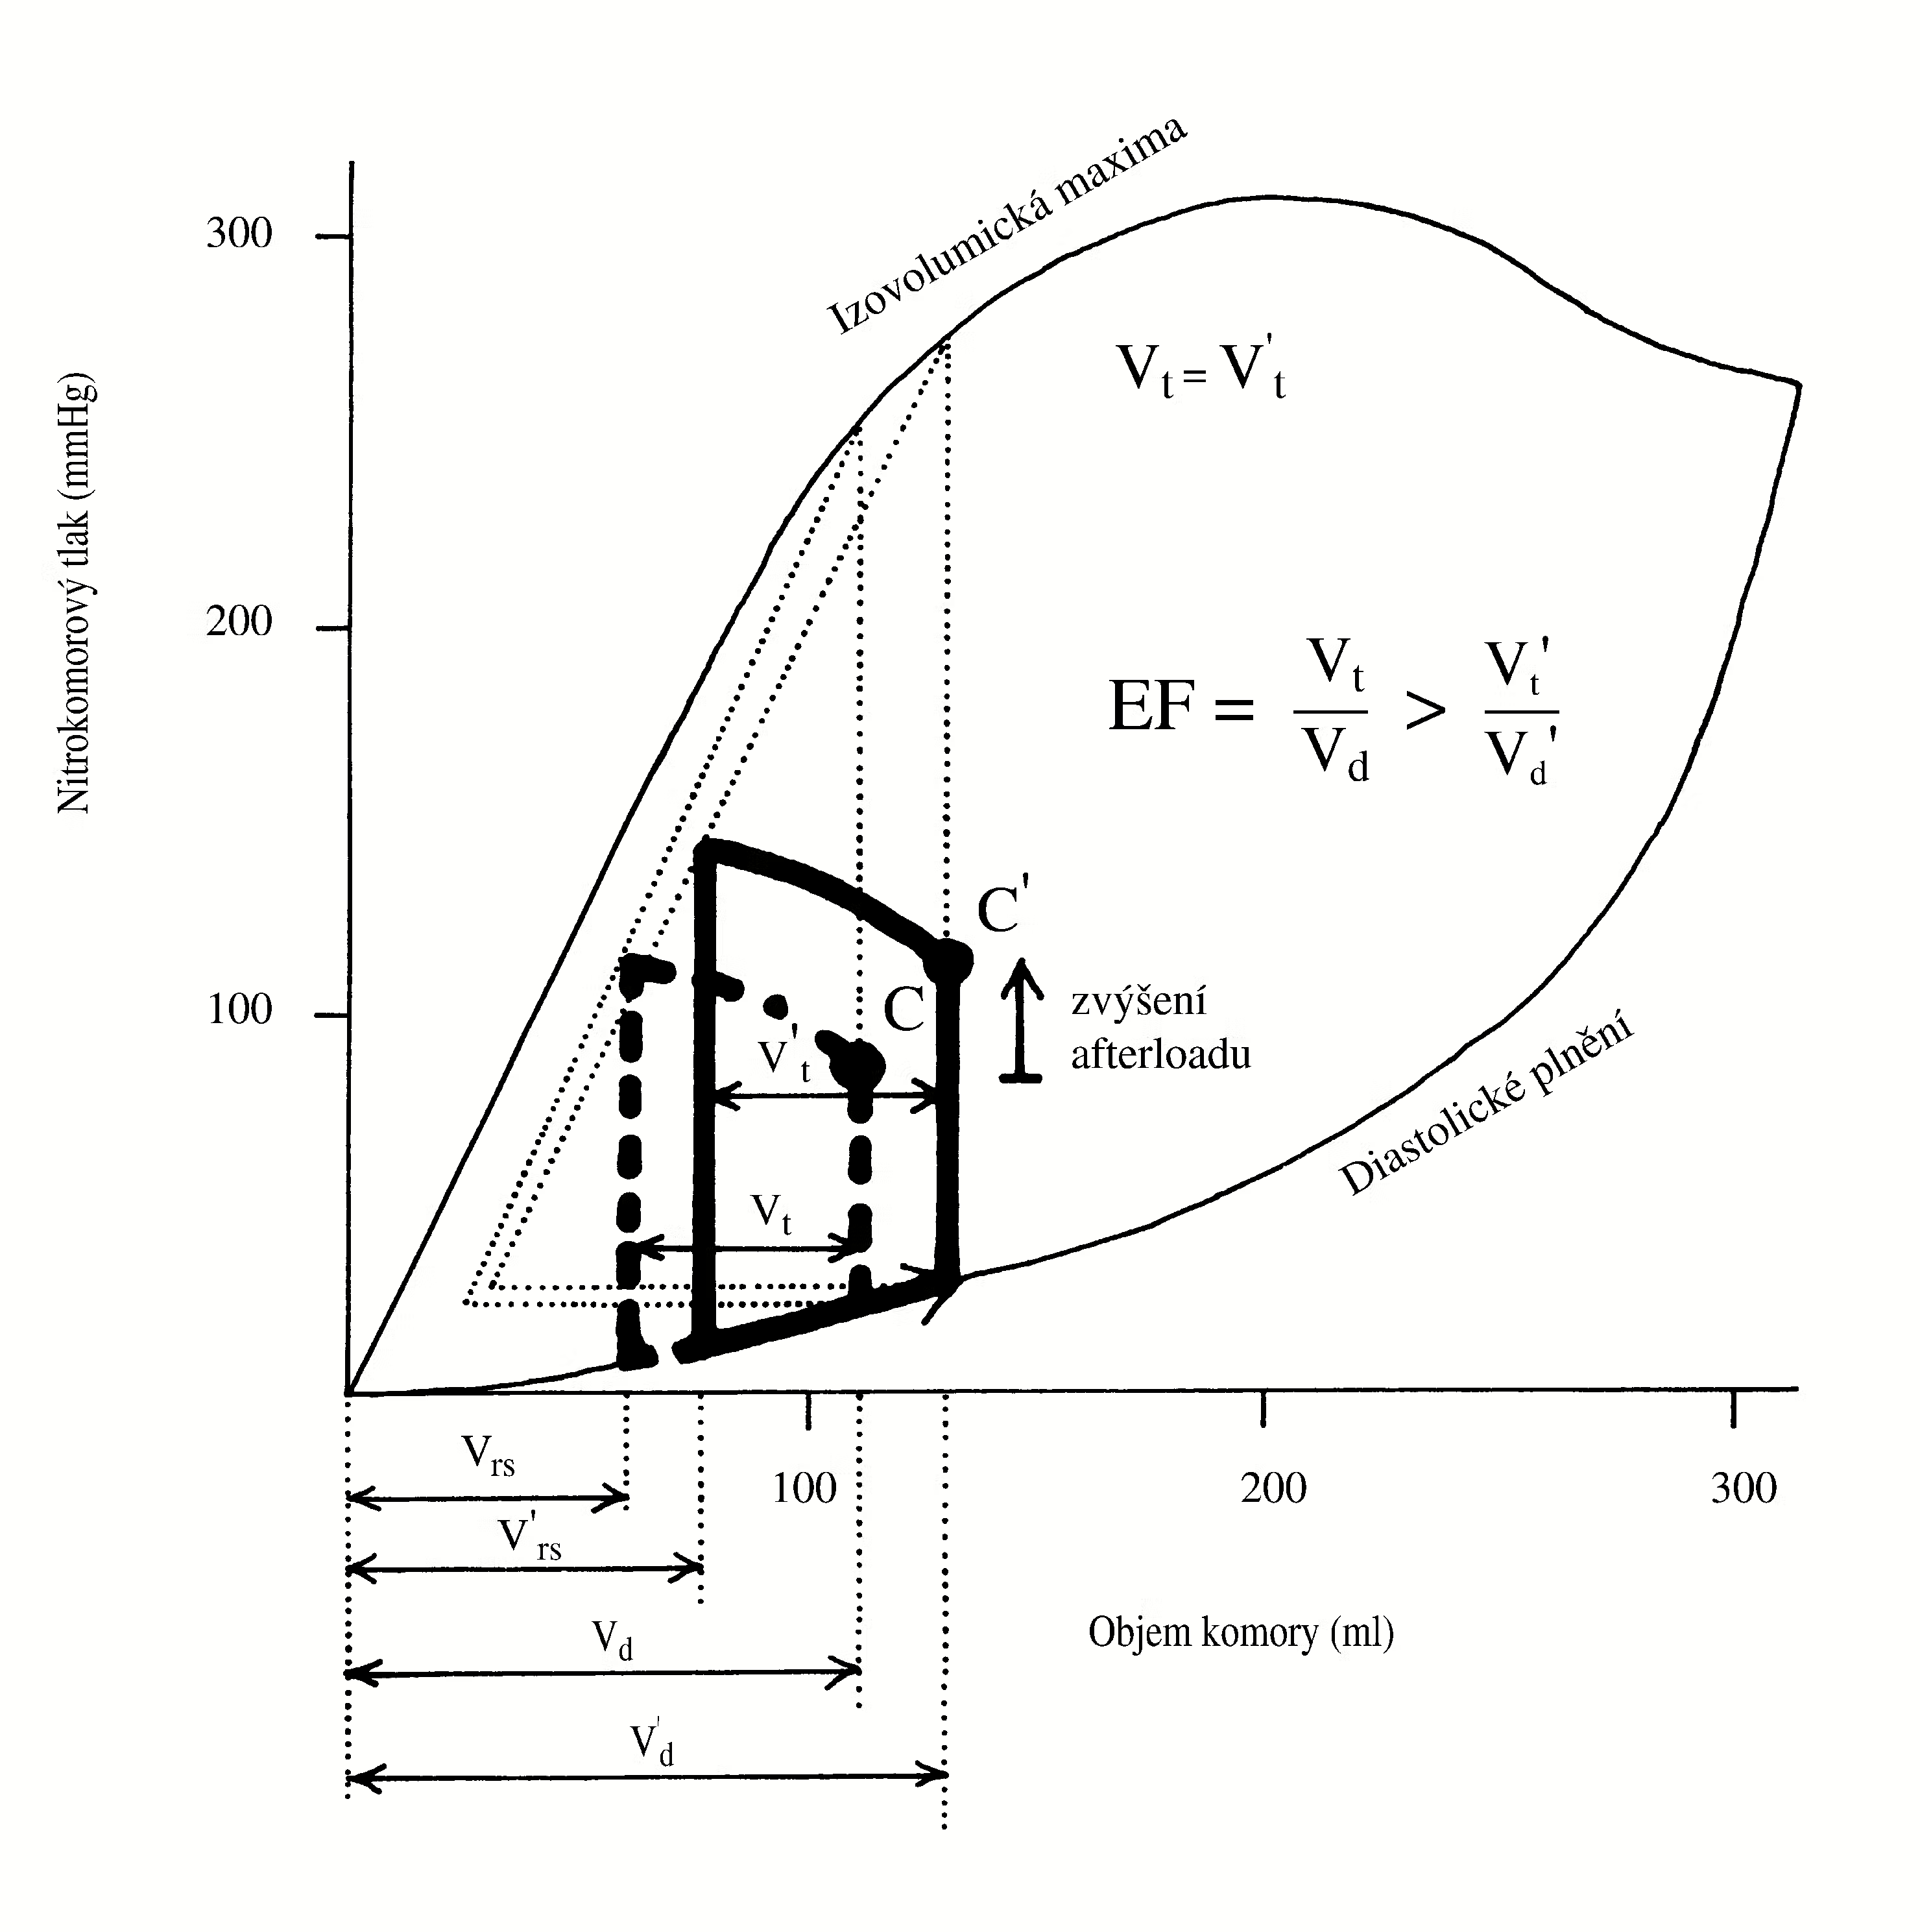
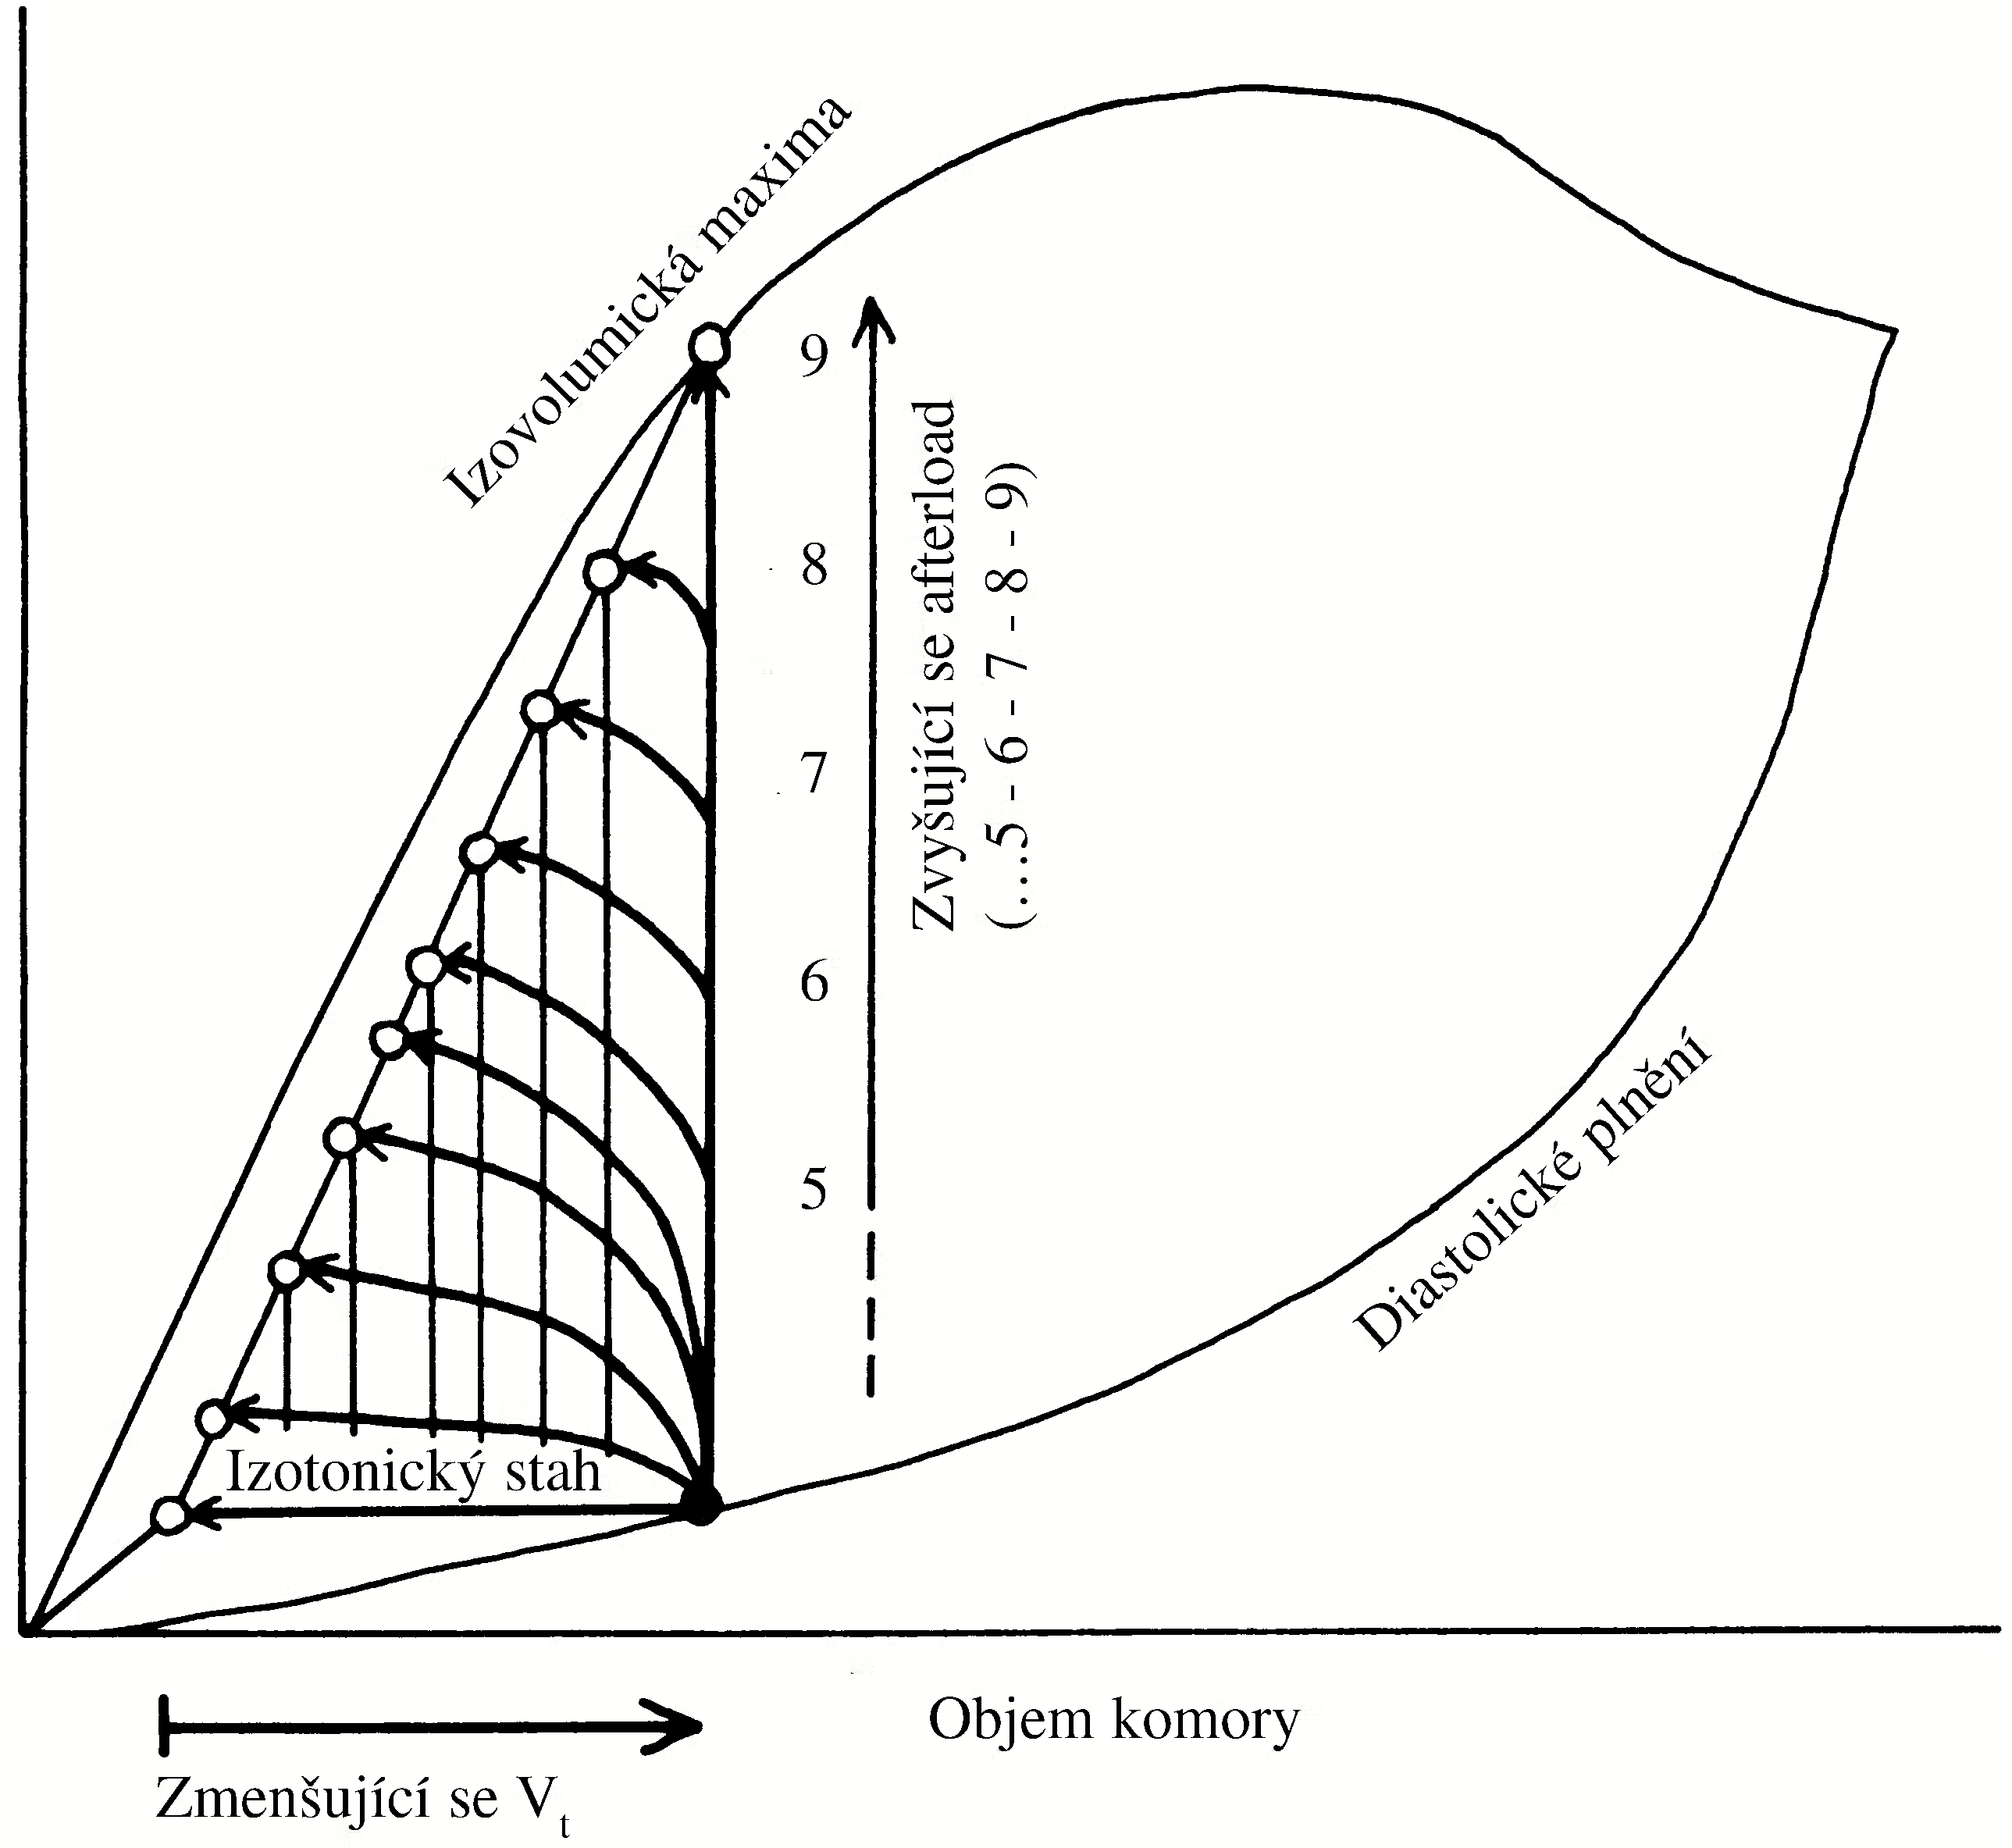
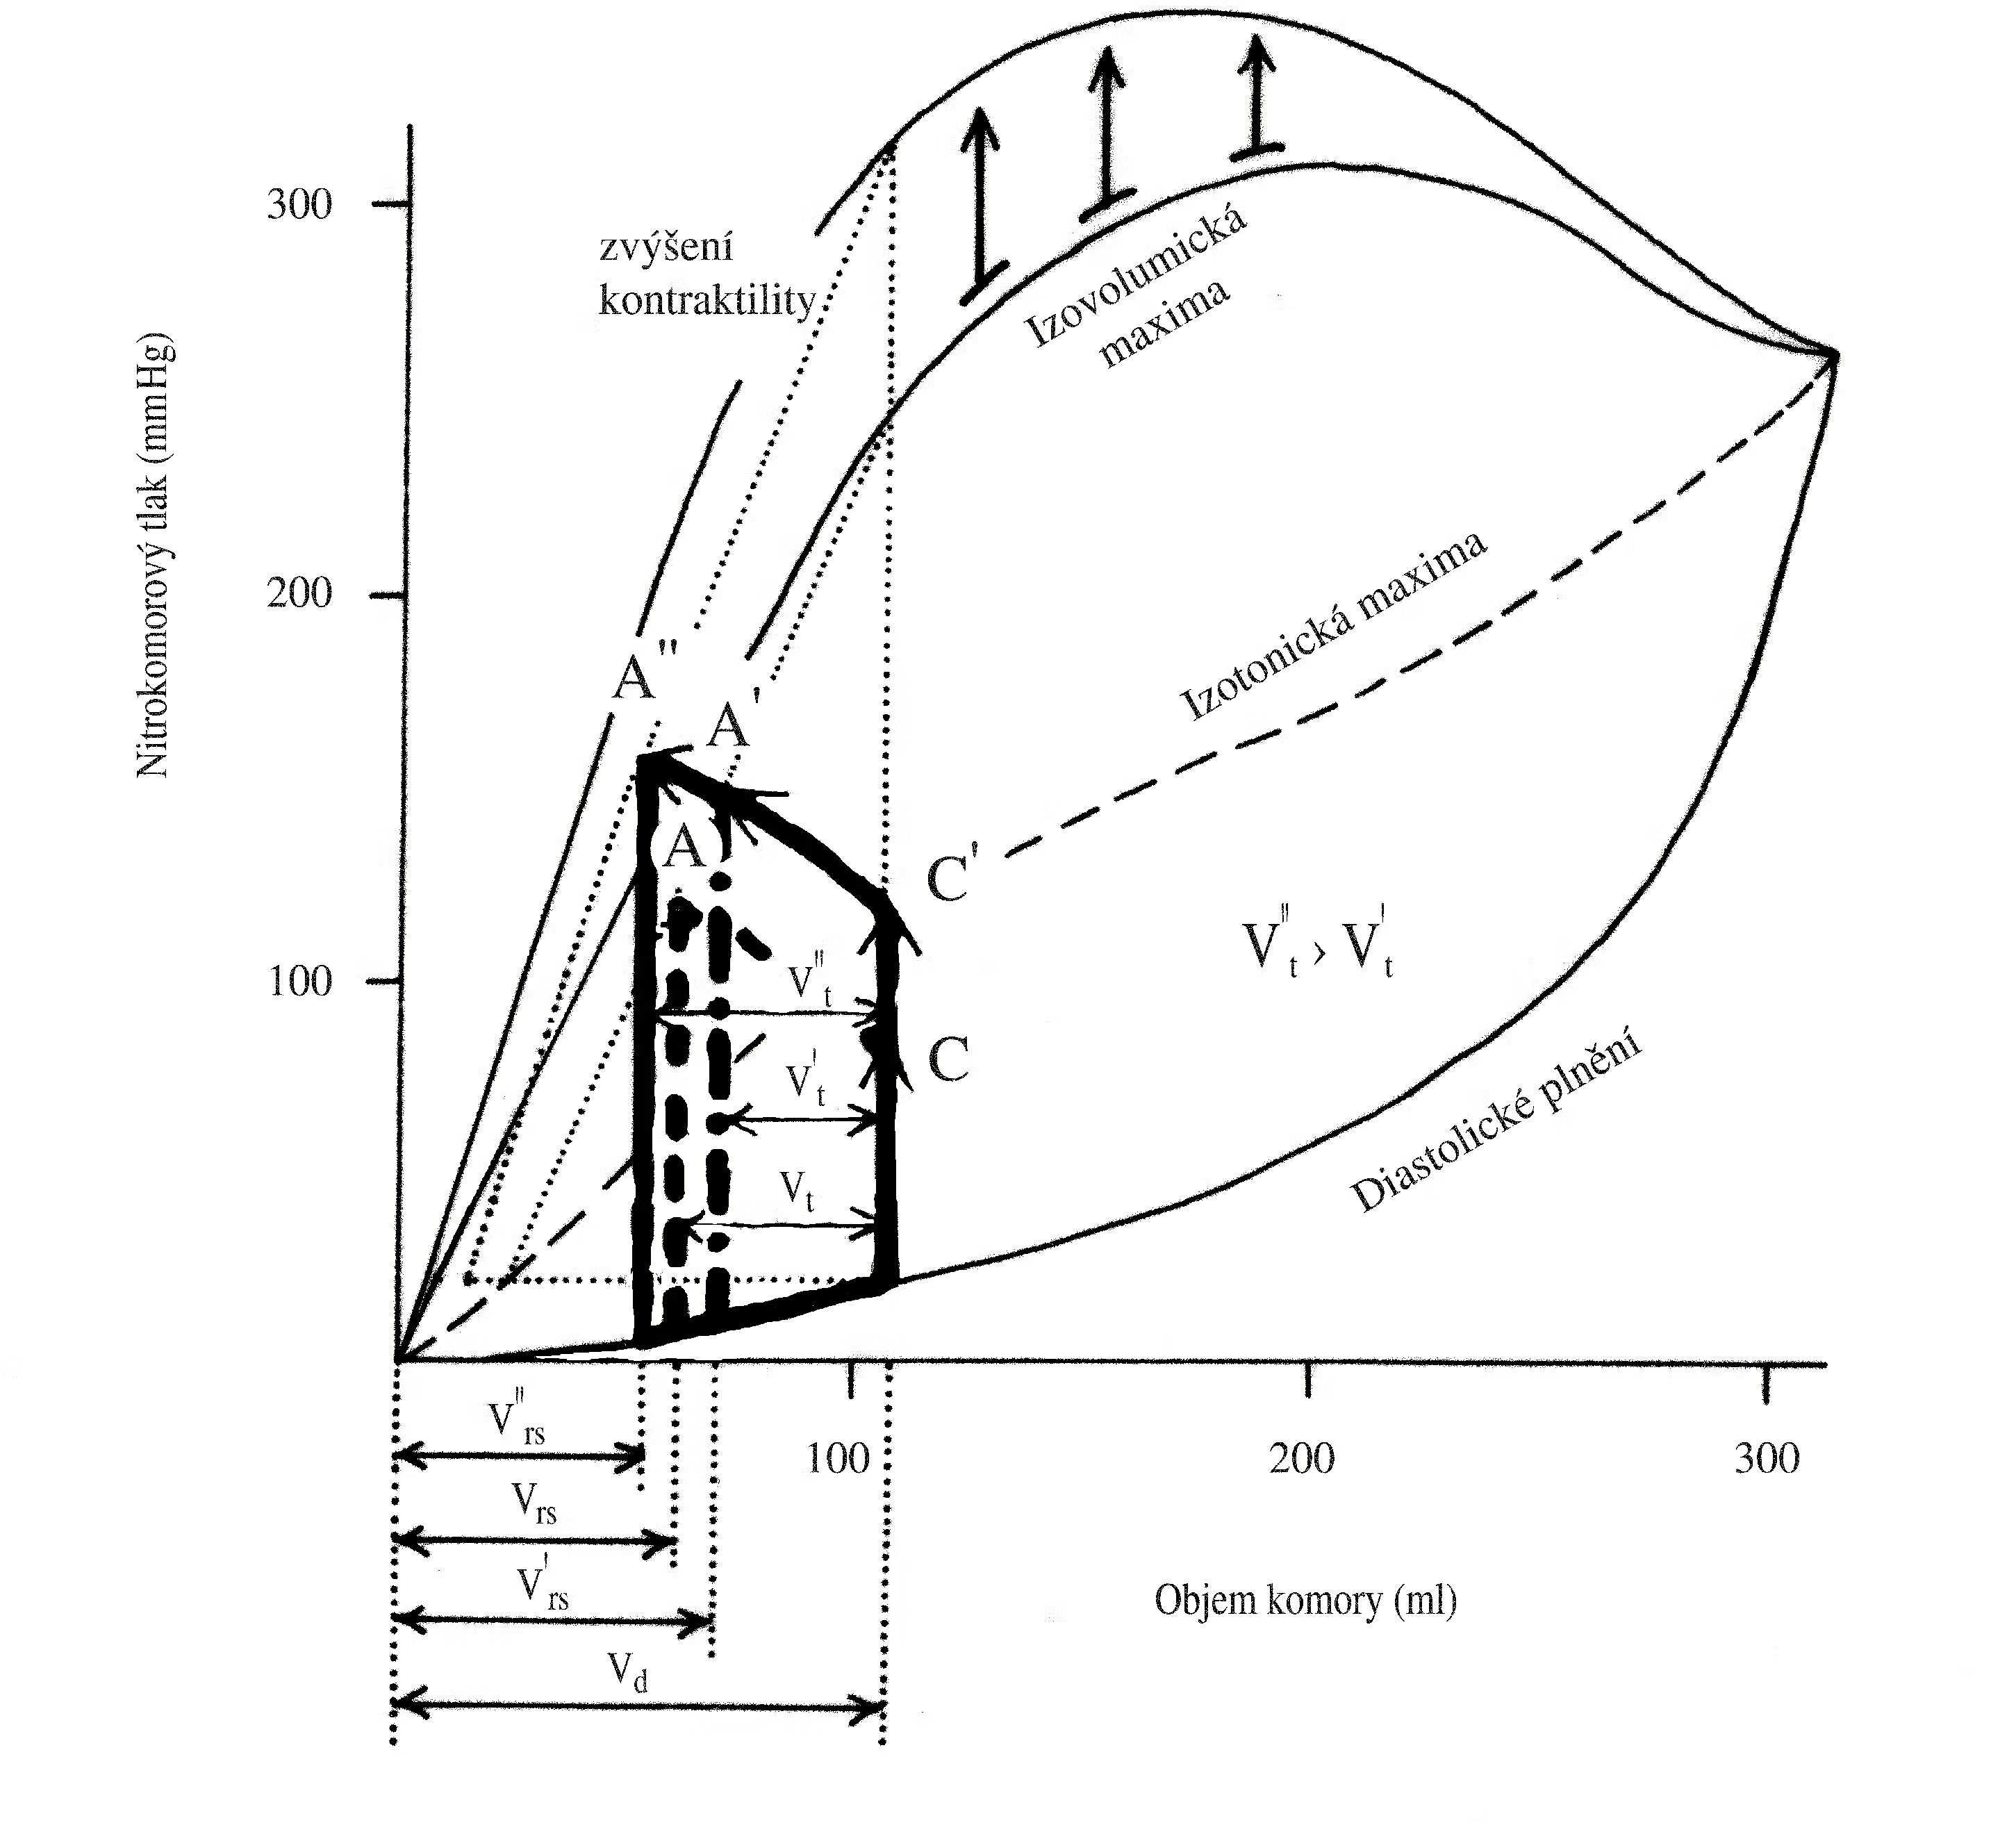
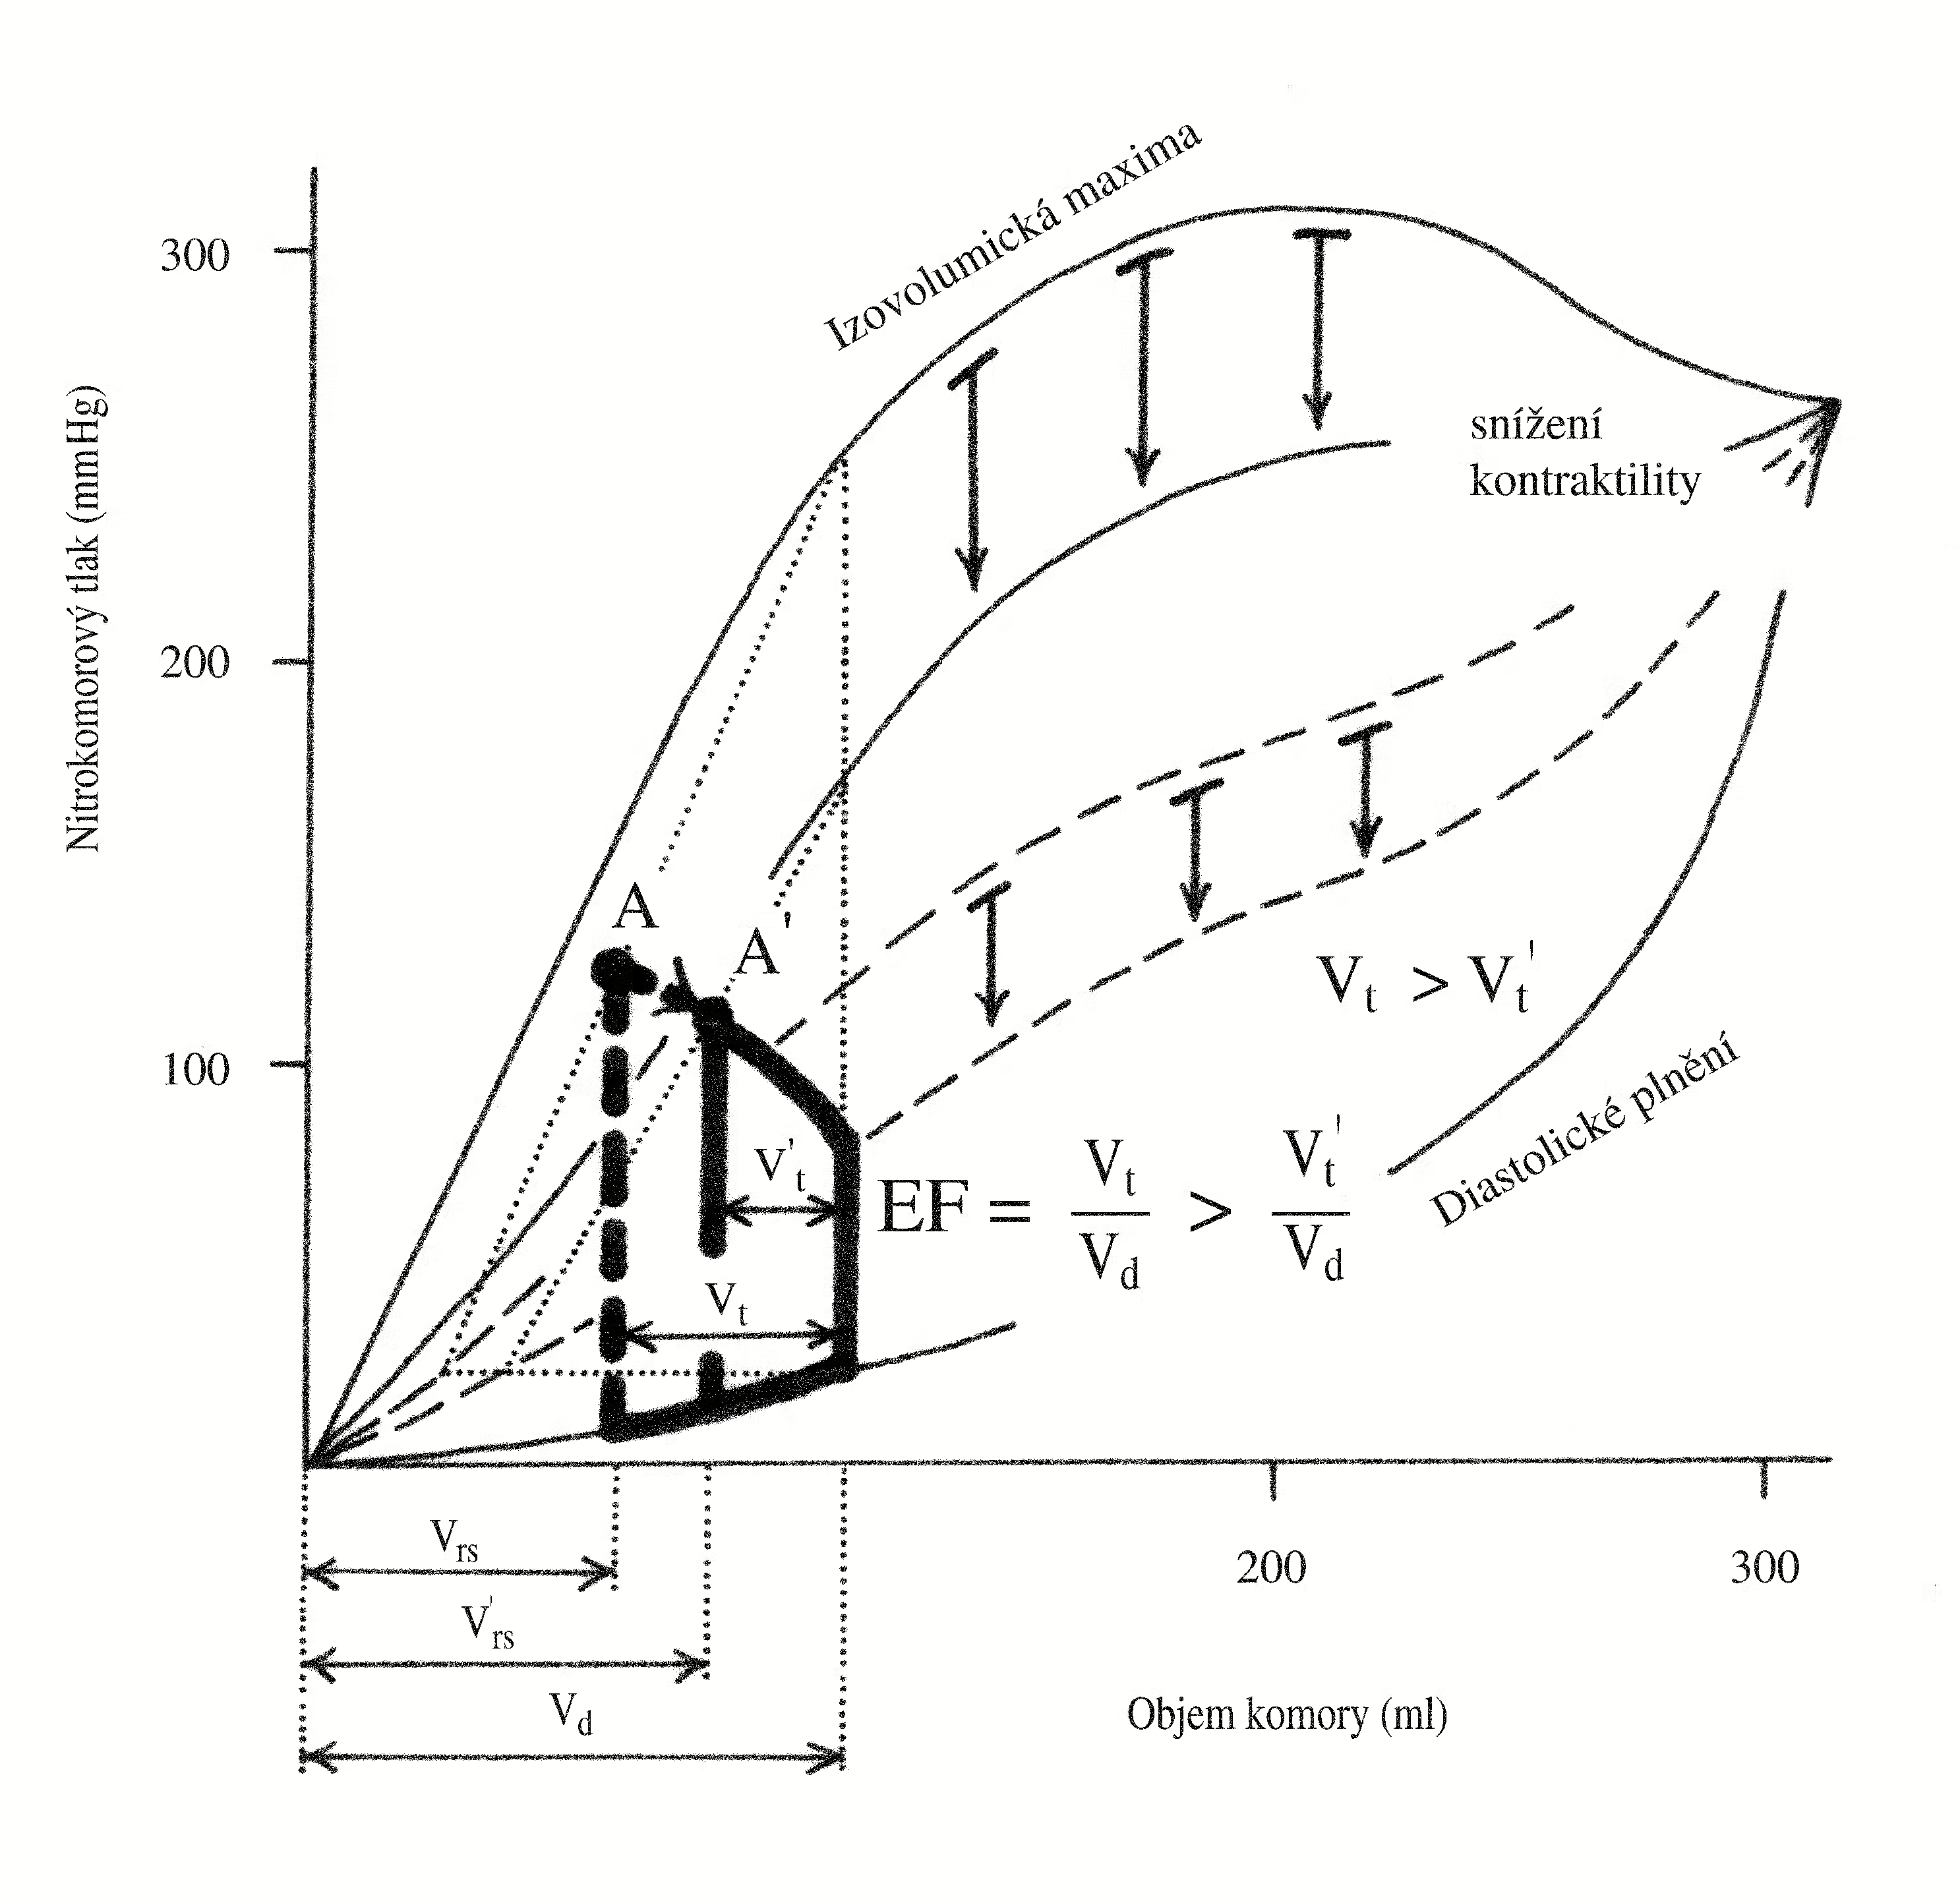
Obr. 2.3 Diagram „objem-tlak“ znázorňující vztahy mezi vnitřním objemem levé srdeční komory a nitrokomorovým tlakem v průběhu srdečního cyklu. Vd – telo-diastolický (end-diastolický) objem, Vt – tepový objem, Vsr – systolický reziduální objem, EF – ejekční frakce (Vt/Vd ). Afterload je síla působící proti kontrakci komory, zde je zjednodušeně ztotožněn s tlakem, při kterém je překonán odpor kladený tlakem krve v aortě
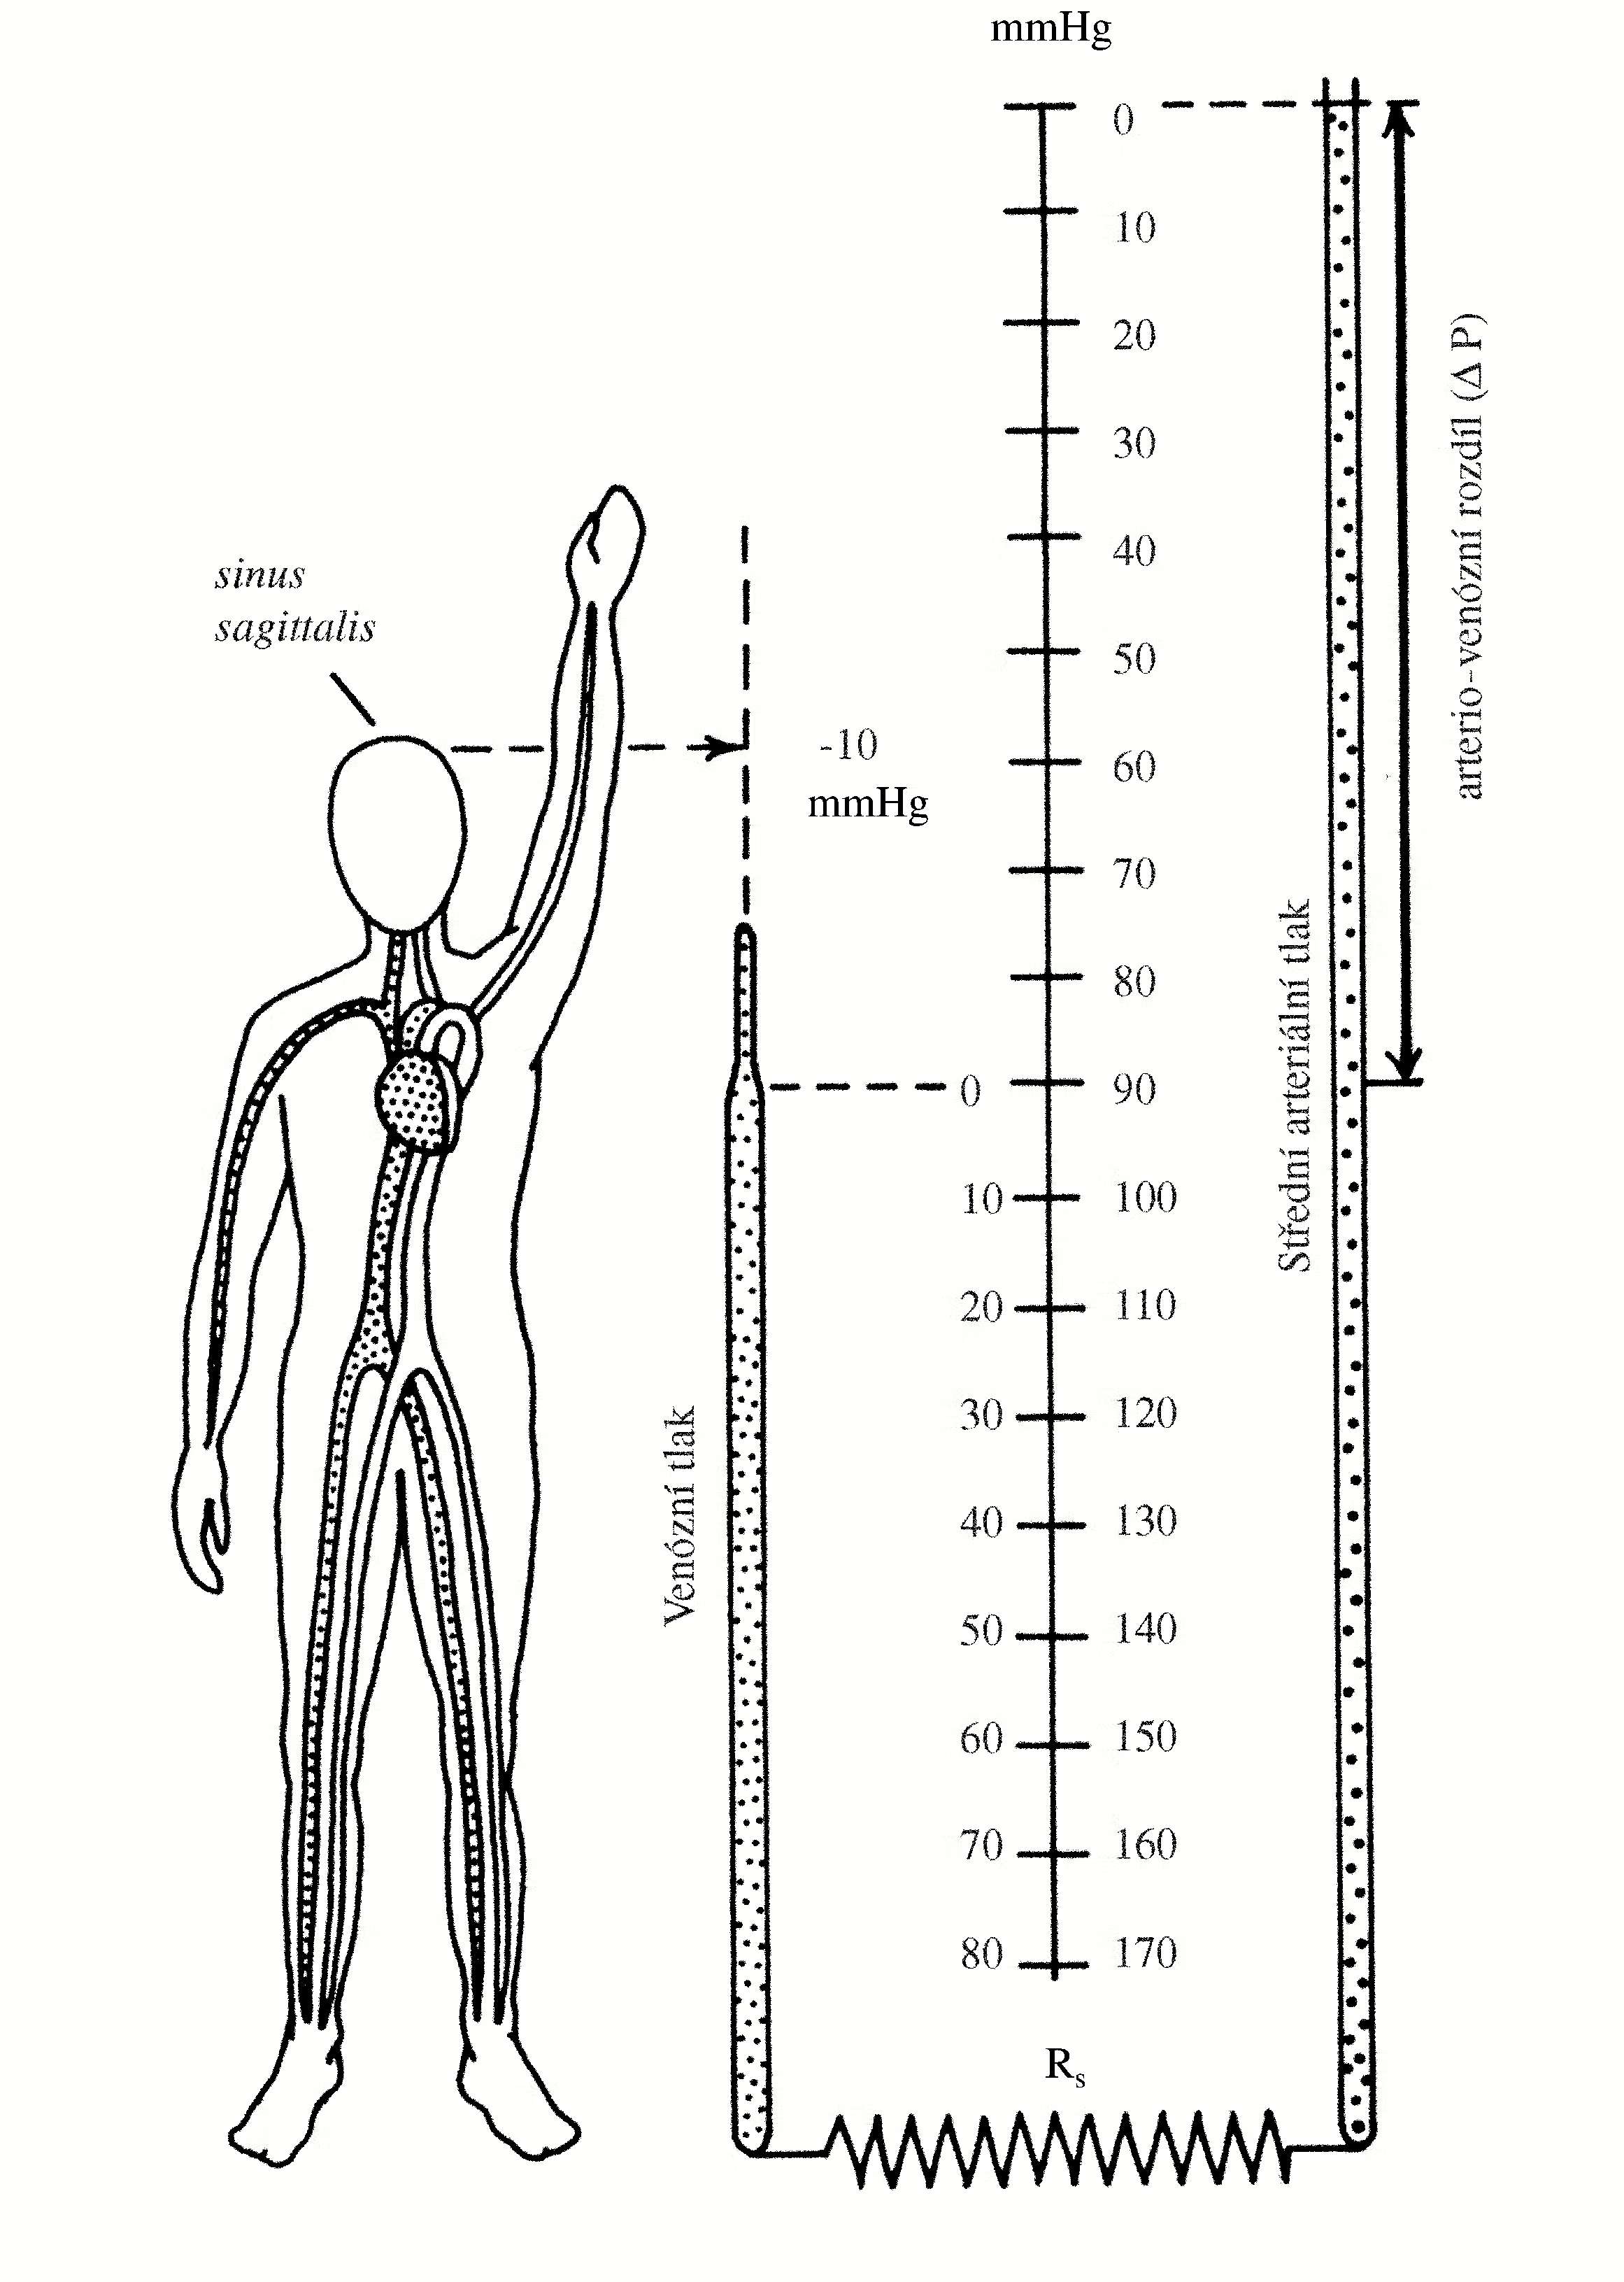
Dosažení a udržování dostatečné perfúze tkání a orgánů je výsledkem tlakových gradientů uvnitř cirkulačního aparátu (ΔP) a odporu (rezistence, R), který proudění krve klade cévní systém. Platí obecná zákonitost, odpovídající Ohmovu zákonu ve fyzice elektrické energie, že průtok krve Q je přímo úměrný tlakovému gradientu ΔP a nepřímo úměrný odporu R kladenému průtoku krve:
Q = ΔP /R (2.1).
Specifickou úlohu má v cirkulačním aparátu srdce. Srdce1 je hlavním zdrojem tlakových gradientů v cirkulaci. Vytvářením tlakových gradientů udržuje stálou cirkulaci krve s intenzitou asi 5 litrů za minutu u dospělého člověka v klidu, zvyšující se přechodně až na 25 litrů za minutu při intenzivní fyzické aktivitě zahrnující velké svalové skupiny. Tlakové gradienty, které vznikají při srdeční činnosti v jednotlivých srdečních oddílech (obr. 2.1), jsou také zdrojem přesunů krevních objemů mezi nimi. Opět přitom platí zákonitosti Ohmova zákona.
!!!obr. 2.1.!!!
Funkcí srdce je také udržování jednosměrného toku krve ve velkém a malém krevním oběhu, které jsou – v postnatálním období života – vůči sobě v „sériovém zapojení2“. Důsledné zapojení velkého a malého krevního oběhu „do série“ (s výjimkou části bronchiální cirkulace patřící k velkému oběhu, která se uskutečňuje paralelně s malým oběhem) nedovoluje mísení krve venózní a arterializované.
Tlak krve v cirkulaci je výsledkem vnitřního objemu cévního řečiště a poddajnosti cév, jakož i cirkulujícího objemu krve. Protože srdce vypuzuje krev přerušovaně, kolísá objem krve, který je aktuálně přítomen v arteriální části cirkulace. V arteriální části cévního řečiště proto kolísá krevní tlak v rozmezí systolického a diastolického tlaku (obr. 2.2). Také ve velkých vénách se v blízkosti srdce mění objem krve v závislosti na činnosti pravého srdce, a proto i zde krevní tlak kolísá (viz obr. 2.91).
!!!obr. 2.2.!!!
Udržování dostatečně vysokého středního arteriálního krevního tlaku má pro cirkulaci krve zásadní důležitost. Účinnost středního arteriálního krevního tlaku pro perfúzi tkání závisí ovšem nepřímo úměrně na odporu kladenému proudění krve. Při stejné intenzitě průtoku krve může proto být krevní tlak v a. pulmonalis asi 6krát nižší než krevní tlak v aortě. Funkční důležitost však má nejen střední krevní tlak, ale i velikost amplitudy mezi systolickým a diastolickým tlakem a jejich absolutní hodnoty. Hodnota diastolického tlaku je rovněž velmi významná. Její dostatečně vysoká hodnota zajišťuje, že průtok krve periferním cévním řečištěm (mikrocirkulací) je relativně stálý, přestože krev je ze srdce vypuzována intermitentně. Specifickou důležitost má hodnota diastolického arteriálního krevního tlaku pro průtok krve koronárním řečištěm, jak bude ještě dále rozvedeno (viz kap. 2.9.1.5). Hodnota diastolického krevního tlaku také určuje minimální tlak, kterého musí být v srdečních komorách dosaženo, aby se otevřela příslušná výtoková chlopeň a krev se začala vypuzovat do oběhu („afterload“ pro příslušnou komoru). Hodnota diastolického tlaku tím významně ovlivňuje velikost srdeční práce.
Rozdíl mezi diastolickým a systolickým tlakem spoluurčuje, zároveň s poddajností aorty (event. plicní arterie) a periferním odporem, velikost tepového objemu3.
Z dosavadního výkladu vyplývá, že správné tlakové poměry v cirkulačním aparátu mají pro jeho fungování zásadní důležitost.
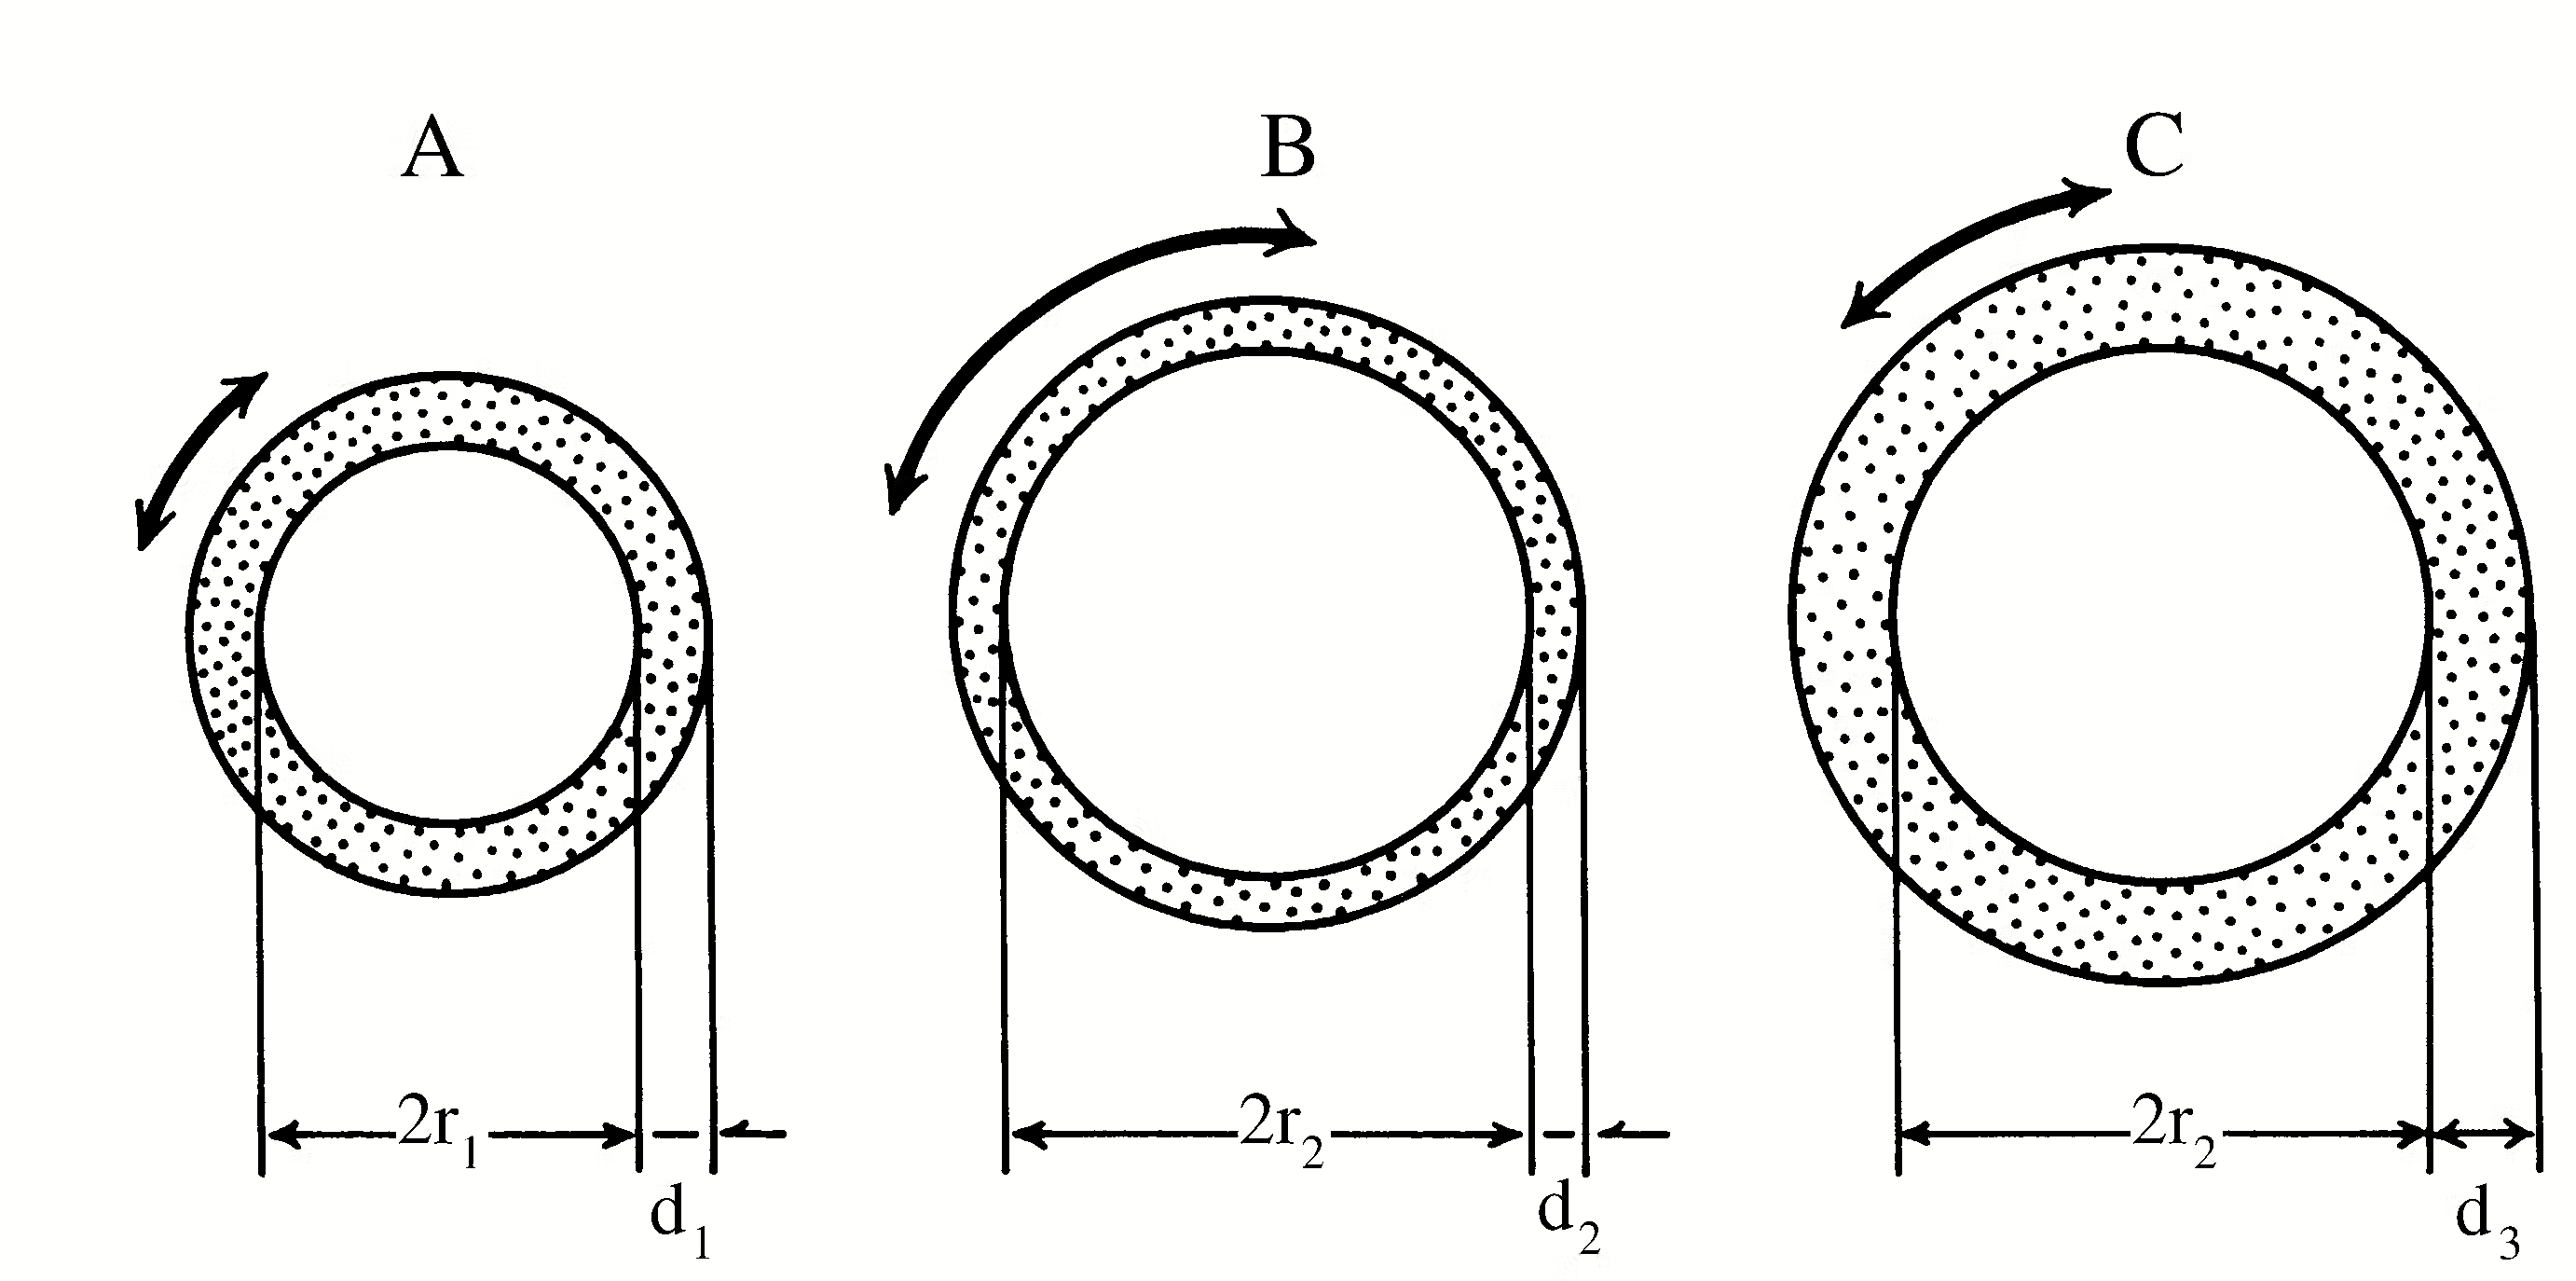
Odpor laminárnímu proudění tekutiny trubicí je popsán vztahem R = 8 ηd/πr4, kde η je viskozita tekutiny, d je délka trubice a r je její poloměr. Tuto rovnici (Poiseuilleův zákon) lze zjednodušeně aplikovat na cirkulaci krve v cévním systému. Významnou roli má poloměr r, který se může dynamicky měnit a jehož hodnota je ve čtvrté mocnině. Celkový odpor proudění krve se skládá z dílčích odporů různých oblastí cévního řečiště. Hodnota těchto dílčích odporů závisí především na celkovém vnitřním průměru cév, jak je znázorněno na obr. 2.20.
!!!začátek petitu!!!
Význam změny cévního průsvitu na průtok krve je ukázán na důsledku zmenšení průměru cévy na polovinu. Zmenší-li se vnitřní poloměr cévy na polovinu, zmenší se její průsvit (A) v tomto místě na jednu čtvrtinu (A = πr2 při r = 1, A = 3,14; při r´ = 0,5, A´ = 0,785). Změna poloměru z 1,0 na 0,5 současně znamená 16násobné zvýšení odporu proudění krve. Při nezměněném perfúzním tlaku se proto průtok krve tímto místem sníží na přibližně 6 %.
!!!konec petitu!!!
Perfúze tkání krví závisí většinou na metabolickém stavu dané tkáně. Slouží pak převážně zásobování tkáně potřebnými látkami, přičemž zvláště významná je dodávka kyslíku pro potřeby energetického metabolismu buněk, jakož i odstraňování metabolitů. Lze tedy označit tuto perfúzi jako nutriční. Velká závislost intenzity tkáňové perfúze na aktuálním nutričním (energetickém) stavu tkáně je v kosterním svalu, ve kterém se může intenzita průtoku krve zvýšit více než desetkrát v závislosti na aktuální mechanické práci, kterou sval vykonává. Zvyšuje se však i průtok krve tkání, ve které probíhá zánětová reakce, např. po jejím poškození. To je rovněž spojeno s jejím přechodně změněným nutričním stavem. Průtok krve mozkem a myokardem má rovněž převažně nutriční funkci.
Funkce některých tkání a orgánů je kriticky závislá na průtoku krve. Intenzita průtoku krve takovou tkání pak může být z hlediska její aktuální nutriční potřeby „nadměrná“. To se mimo jiné projevuje vysokým parciálním tlakem a obsahem kyslíku ve venózní krvi odtékající z takové tkáně. Perfúze má složku jak nutriční, tak i funkční, přičemž funkční může převažovat. Příkladem může být průtok krve plícemi, ledvinami, zažívacím ústrojím v období resorpce živin nebo kůží při její zvýšené teplotě, průtok krve glomus caroticum a plexus chorioideus.
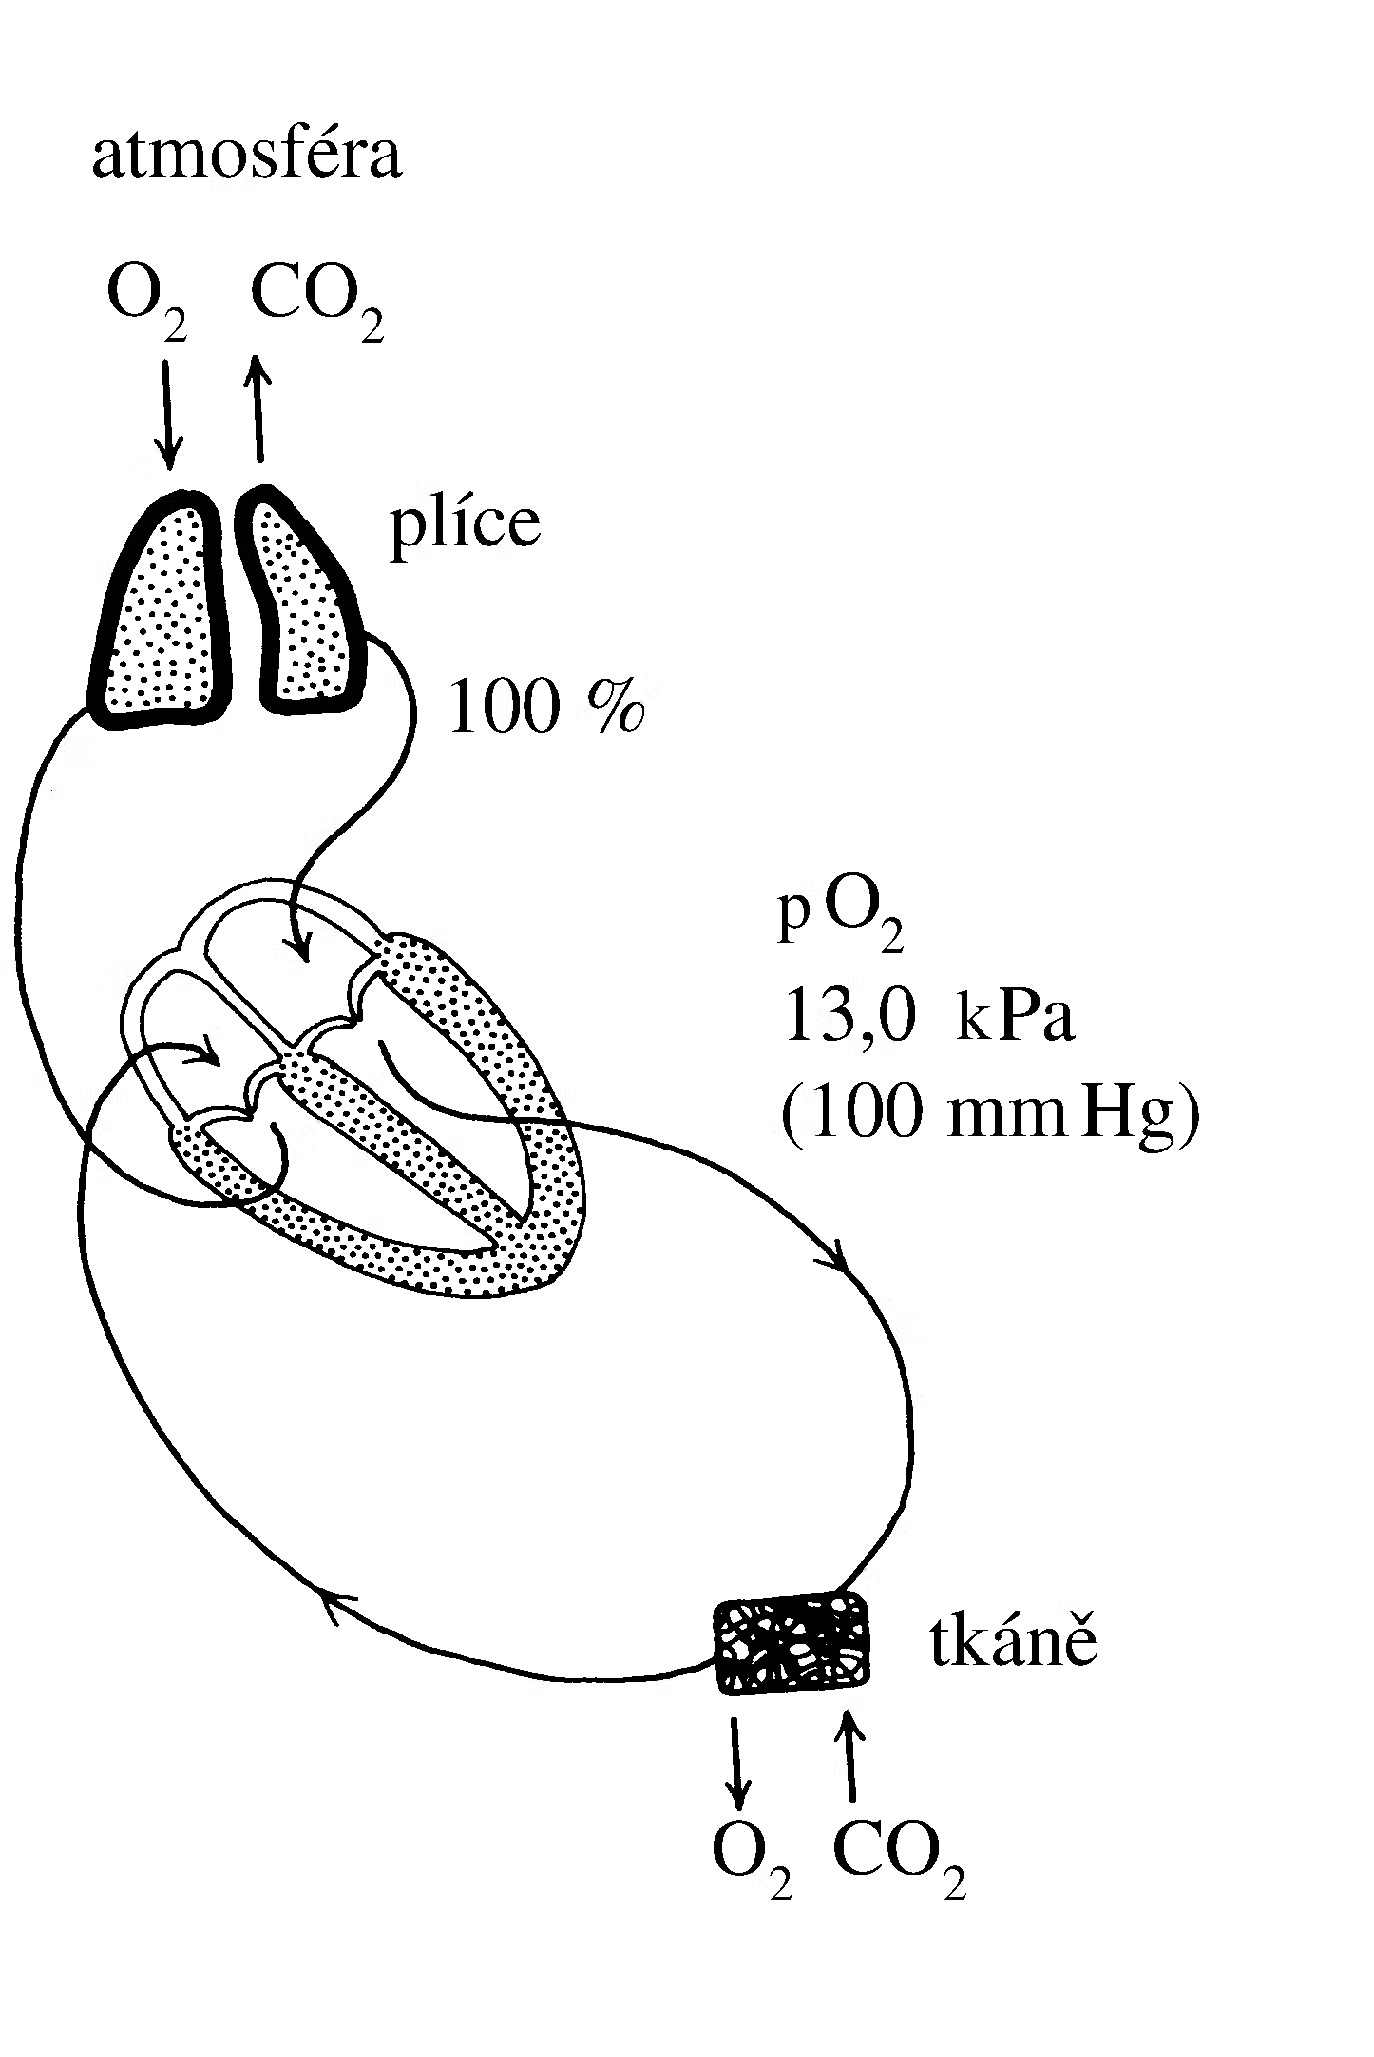
Hlavní funkcí cirkulačního aparátu je zajištění dostatečné perfúze všech tkání a orgánů krví a zajištění lymfatické drenáže většiny tkání.
Náhlá a dostatečně silná kontrakce srdečních oddílů je předpokladem pro udržování krevního oběhu. Kontrakce myokardu je výsledkem rychlé a koordinované depolarizace jeho svalových vláken. Správný časový průběh a správný způsob šíření depolarizace v myokardu jsou proto pro jeho funkci zásadně důležité. Síla a rychlost kontrakce srdečních oddílů je výsledkem propojení a návaznosti elektrických a kontraktilních vlastností kardiomyocytů. Jsou výsledkem propojení jejich excitace a kontrakce.
Množství krve, které srdce přečerpává, závisí významně na přítoku krve z venózní části cirkulace. Větší přítok krve je provázen zvýšeným plněním srdečních oddílů při jejich diastole, a proto zvýšeným plnicím tlakem. Platnost Frankova-Starlingova mechanismu (zákona) pak zajišťuje zvýšení vypuzovacího tlaku během systoly. Takto je množství krve vypuzované srdcem („srdeční výdej“ či „minutový srdeční objem“) řízeno přítokem krve.
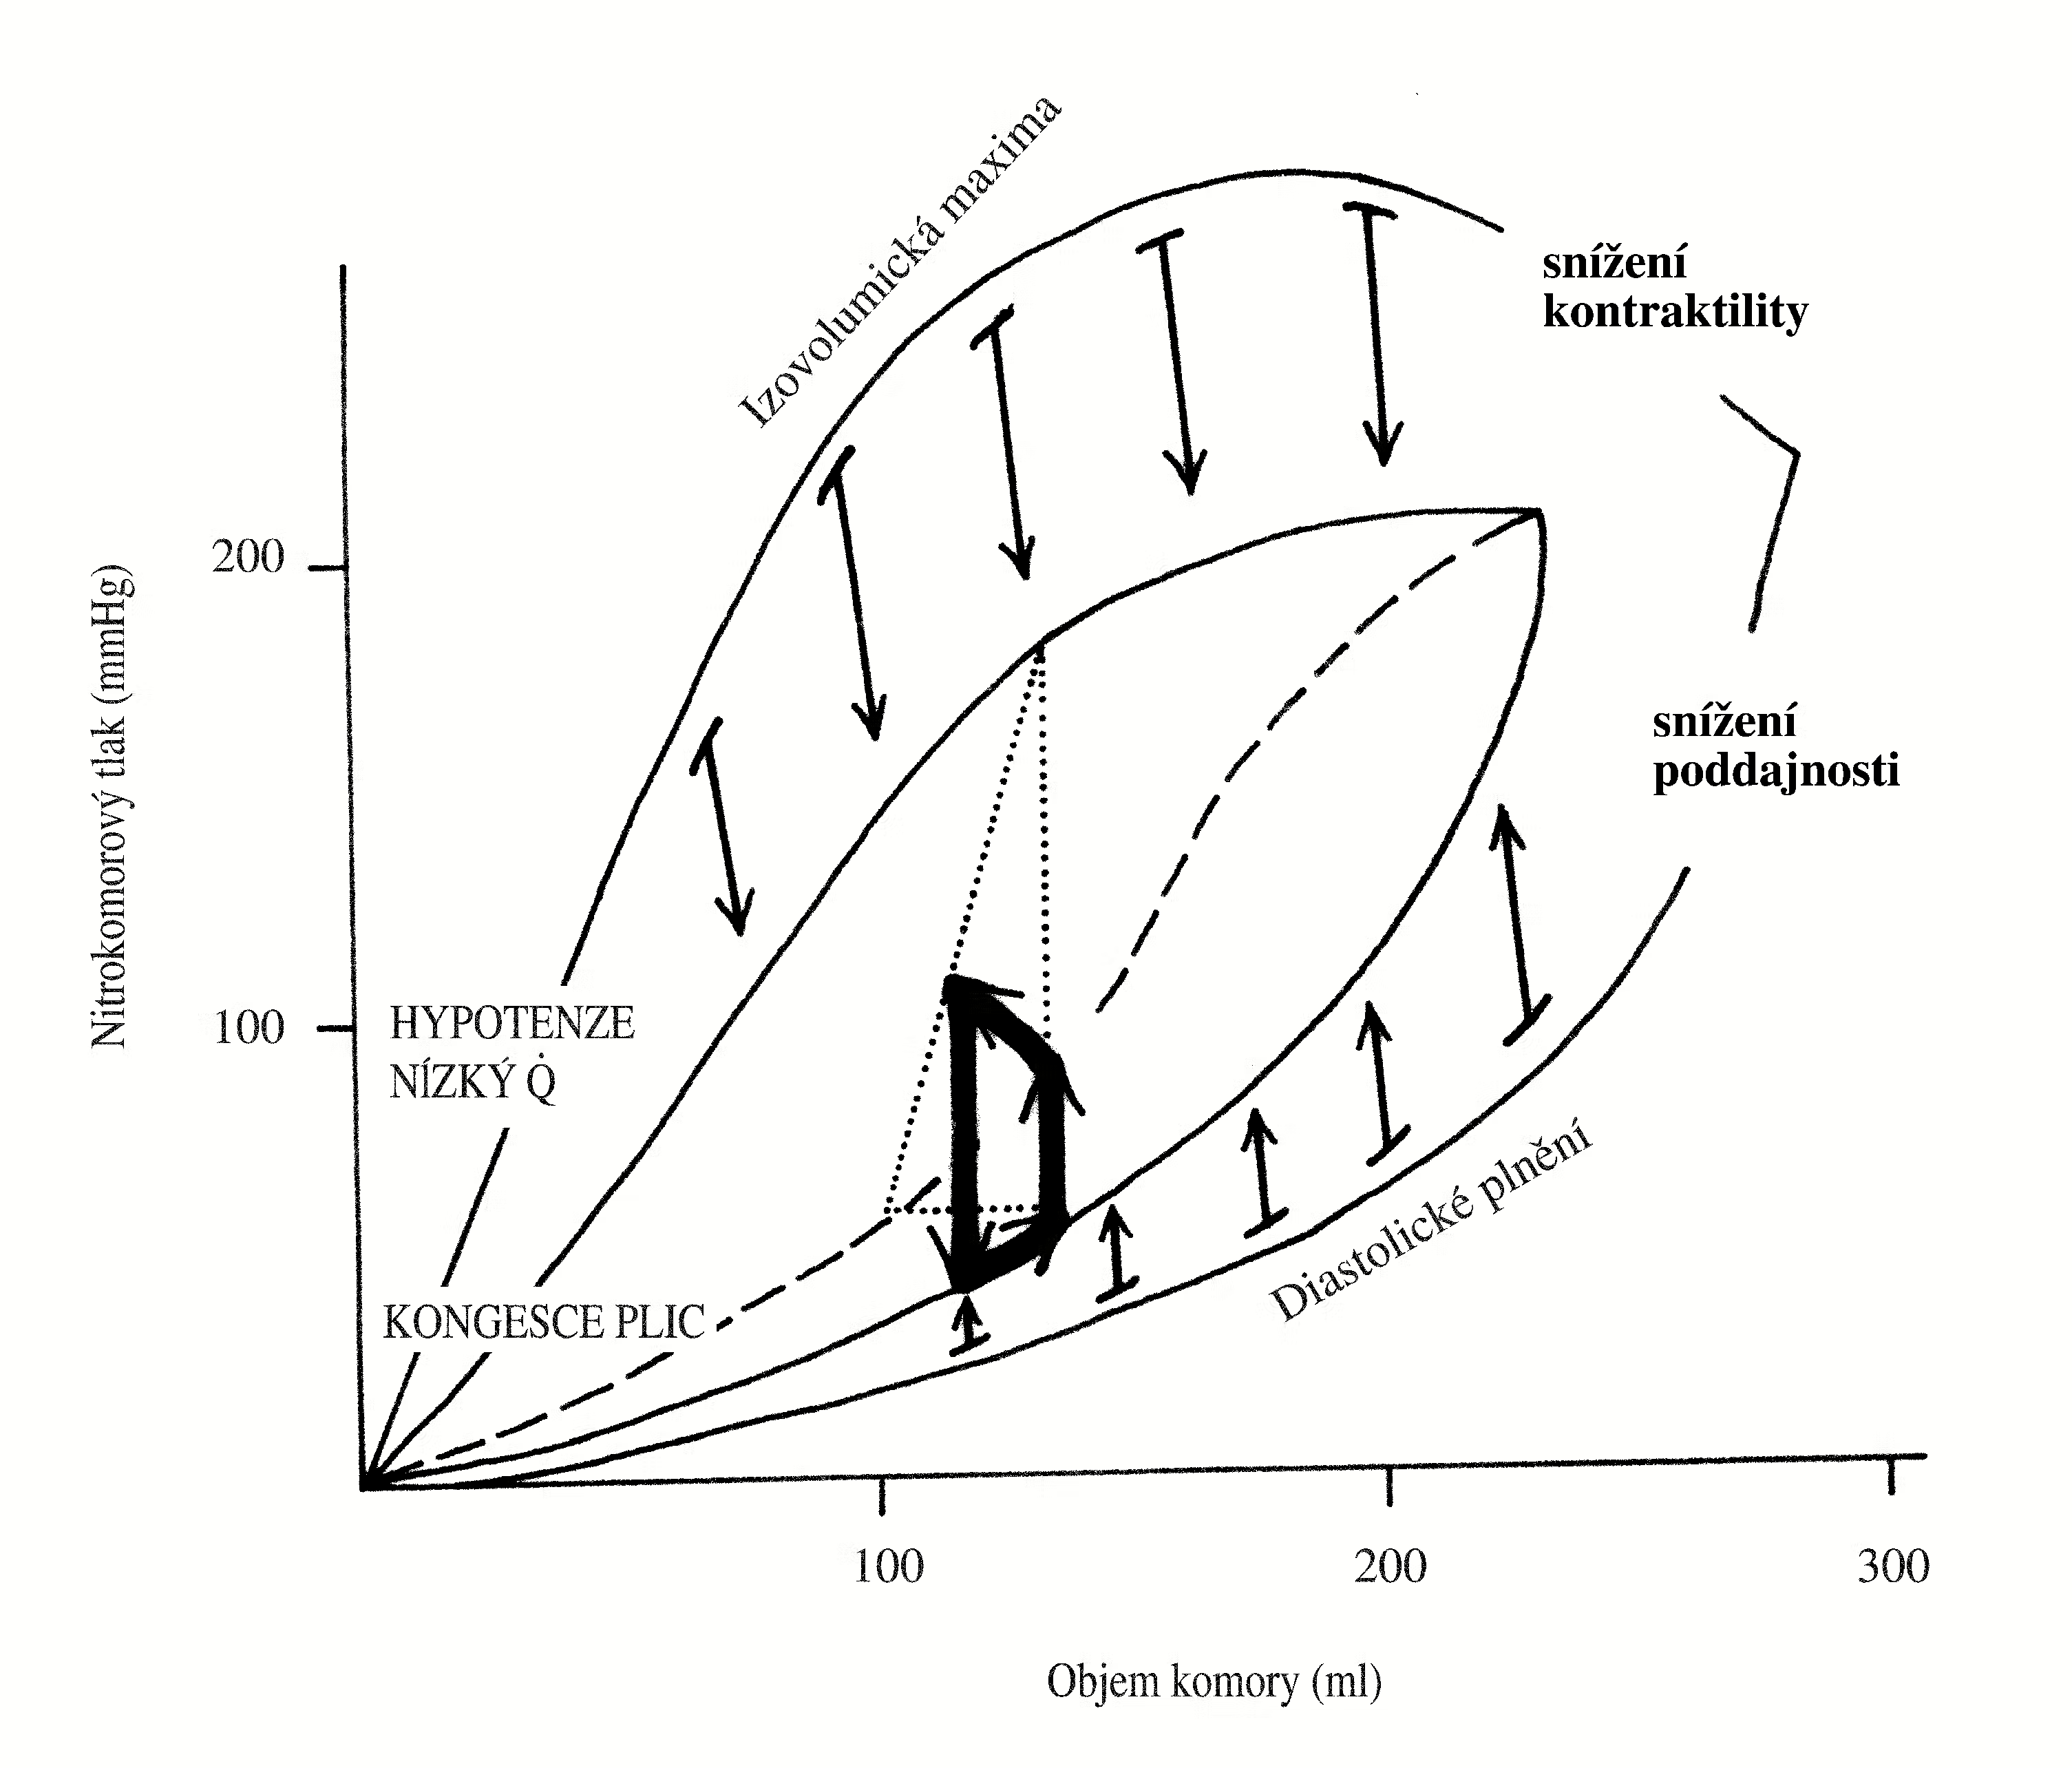
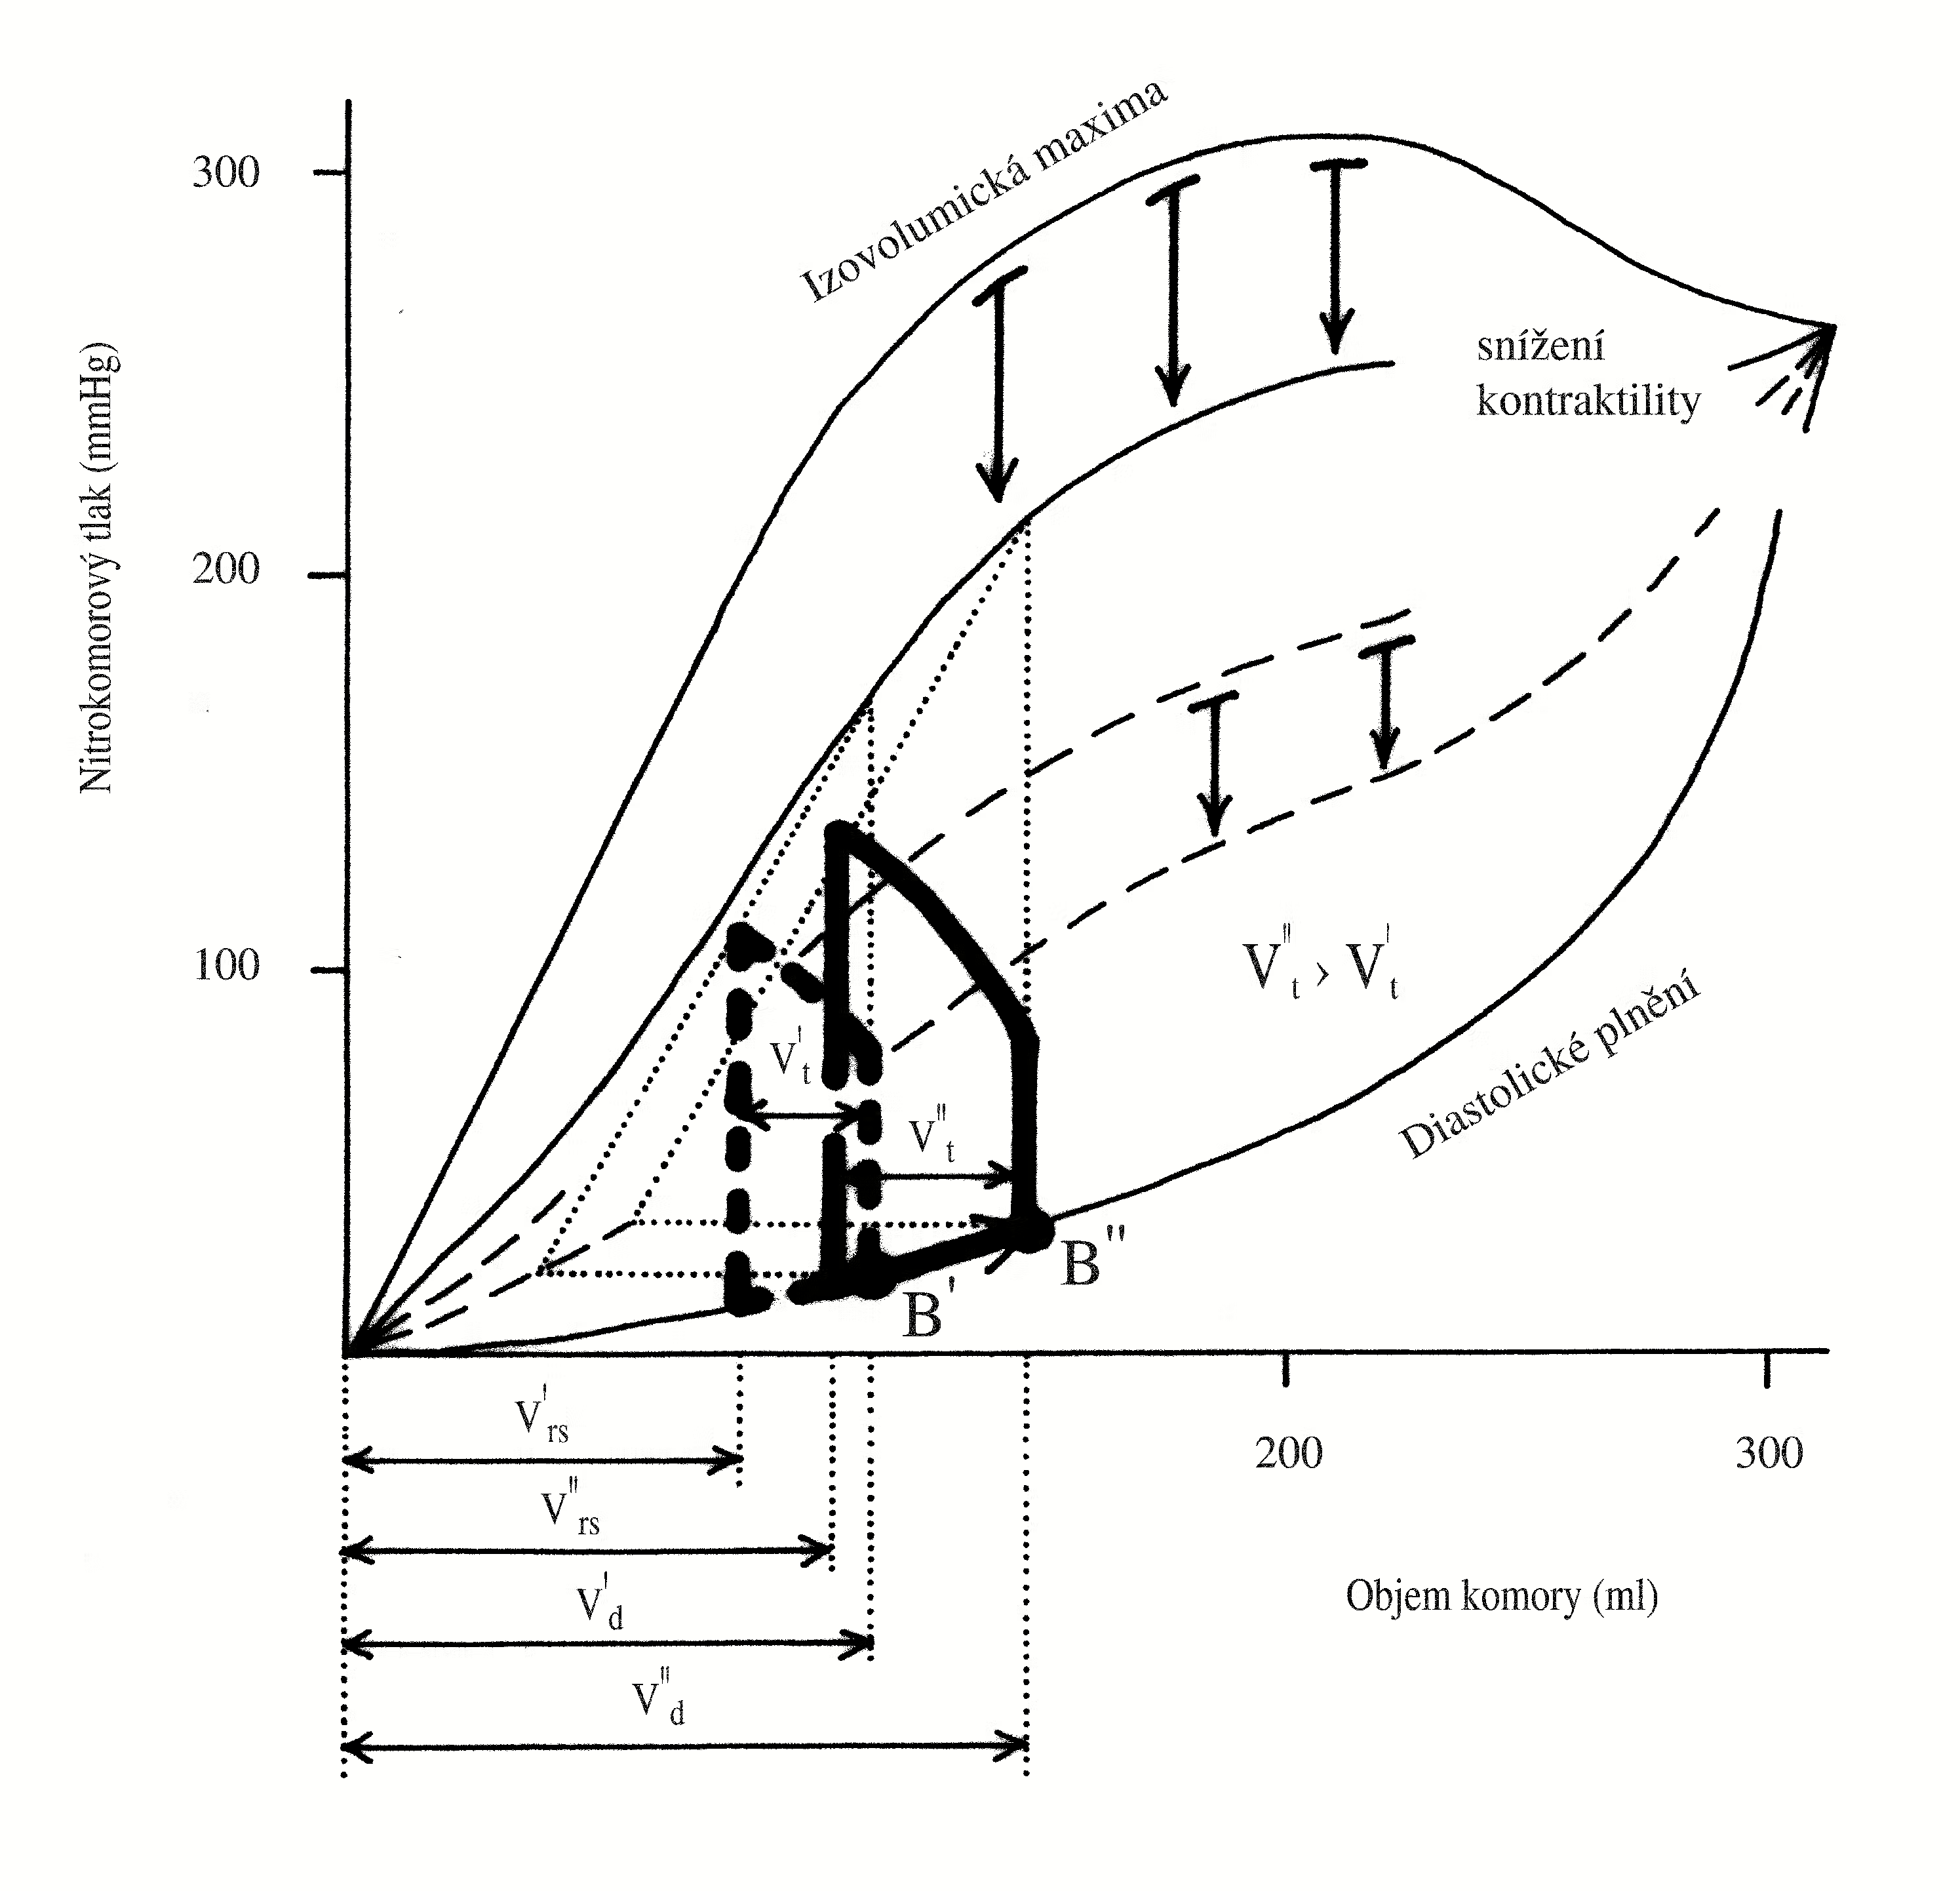
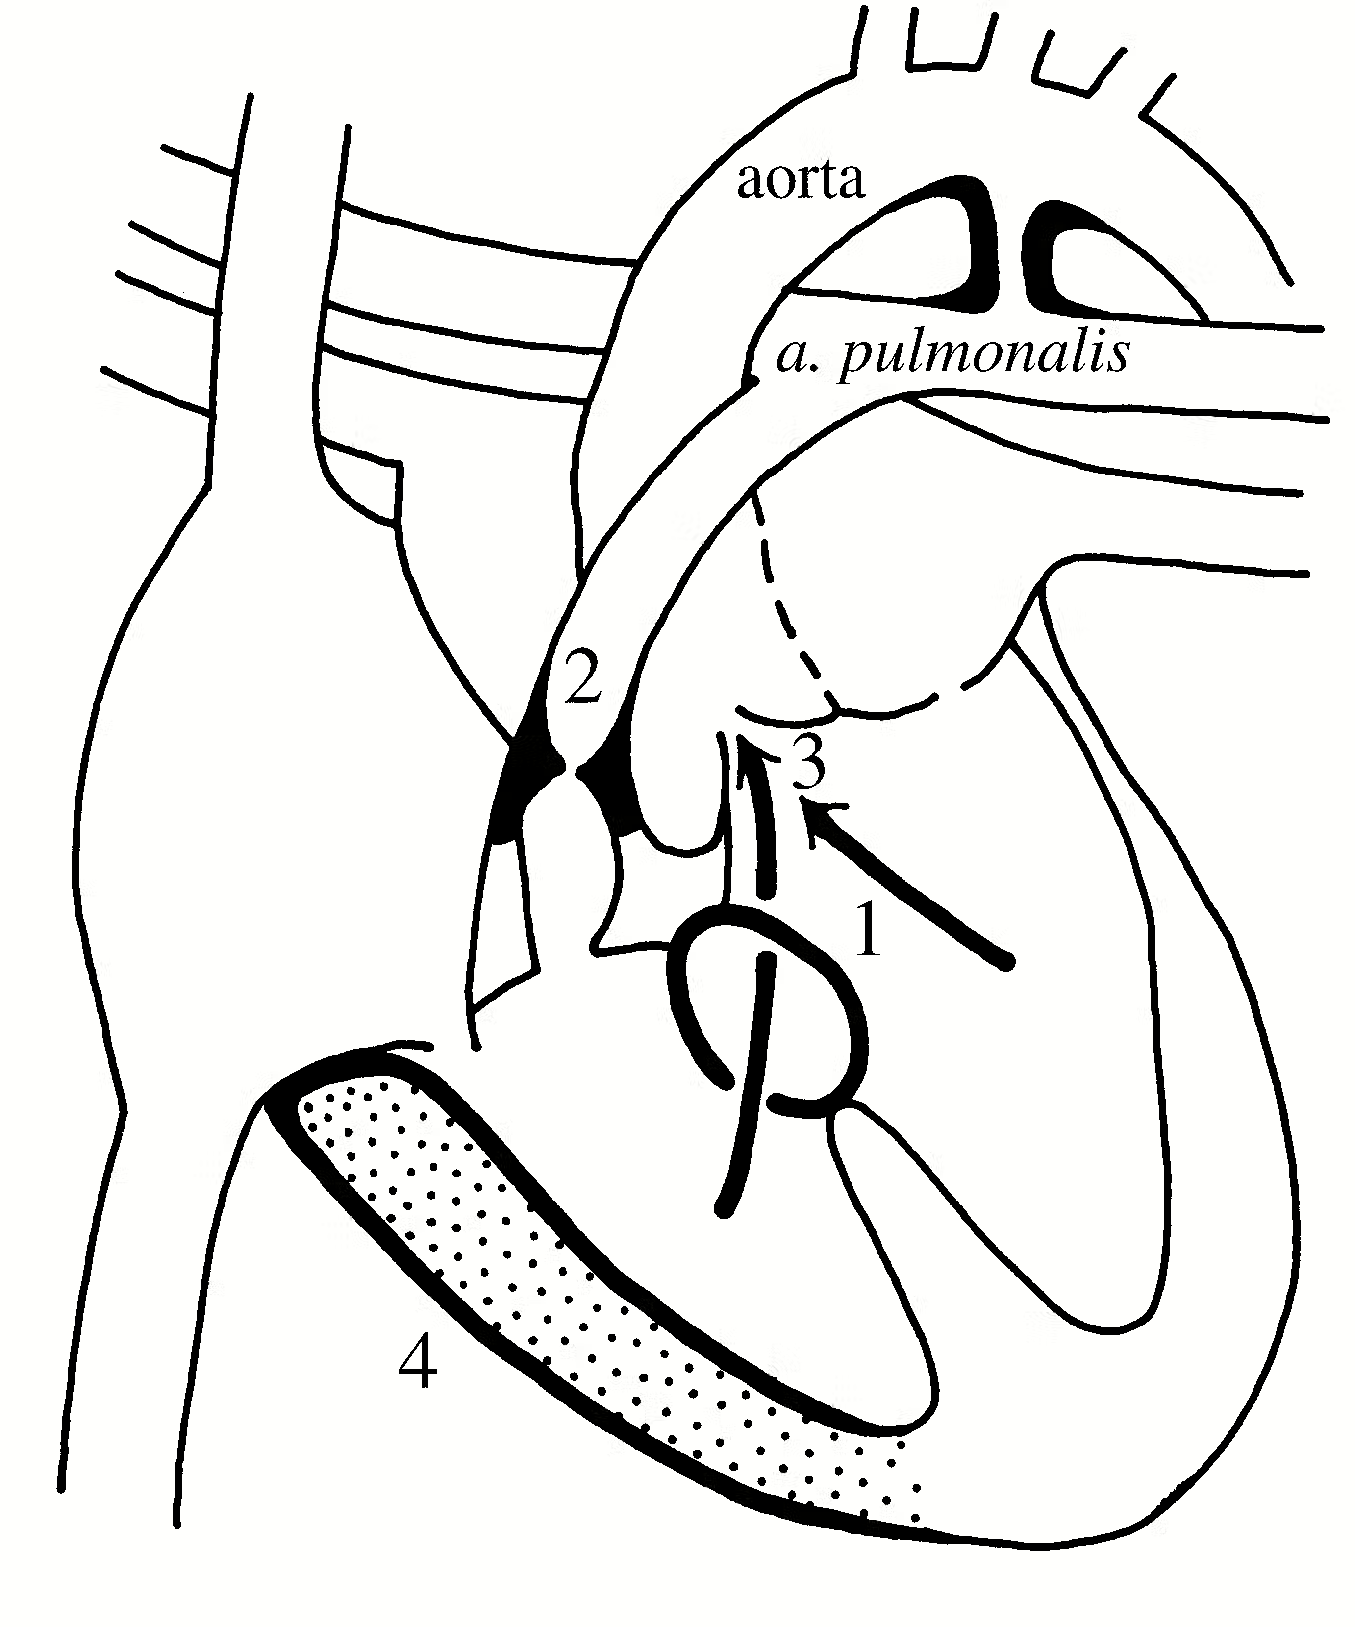
Činnost srdeční pumpy je vhodné znázornit diagramem, který proti sobě vynáší změny vnitřního objemu příslušného srdečního oddílu proti změnám tlaku, ke kterým dochází v tomto srdečním oddílu během srdečního cyklu. Na obr. 2.3 jsou tyto vztahy znázorněny s připomenutím některých pojmů, které pak budou dále použity k výkladu poruch srdeční pumpy.
!!!obr. 2.3.!!!
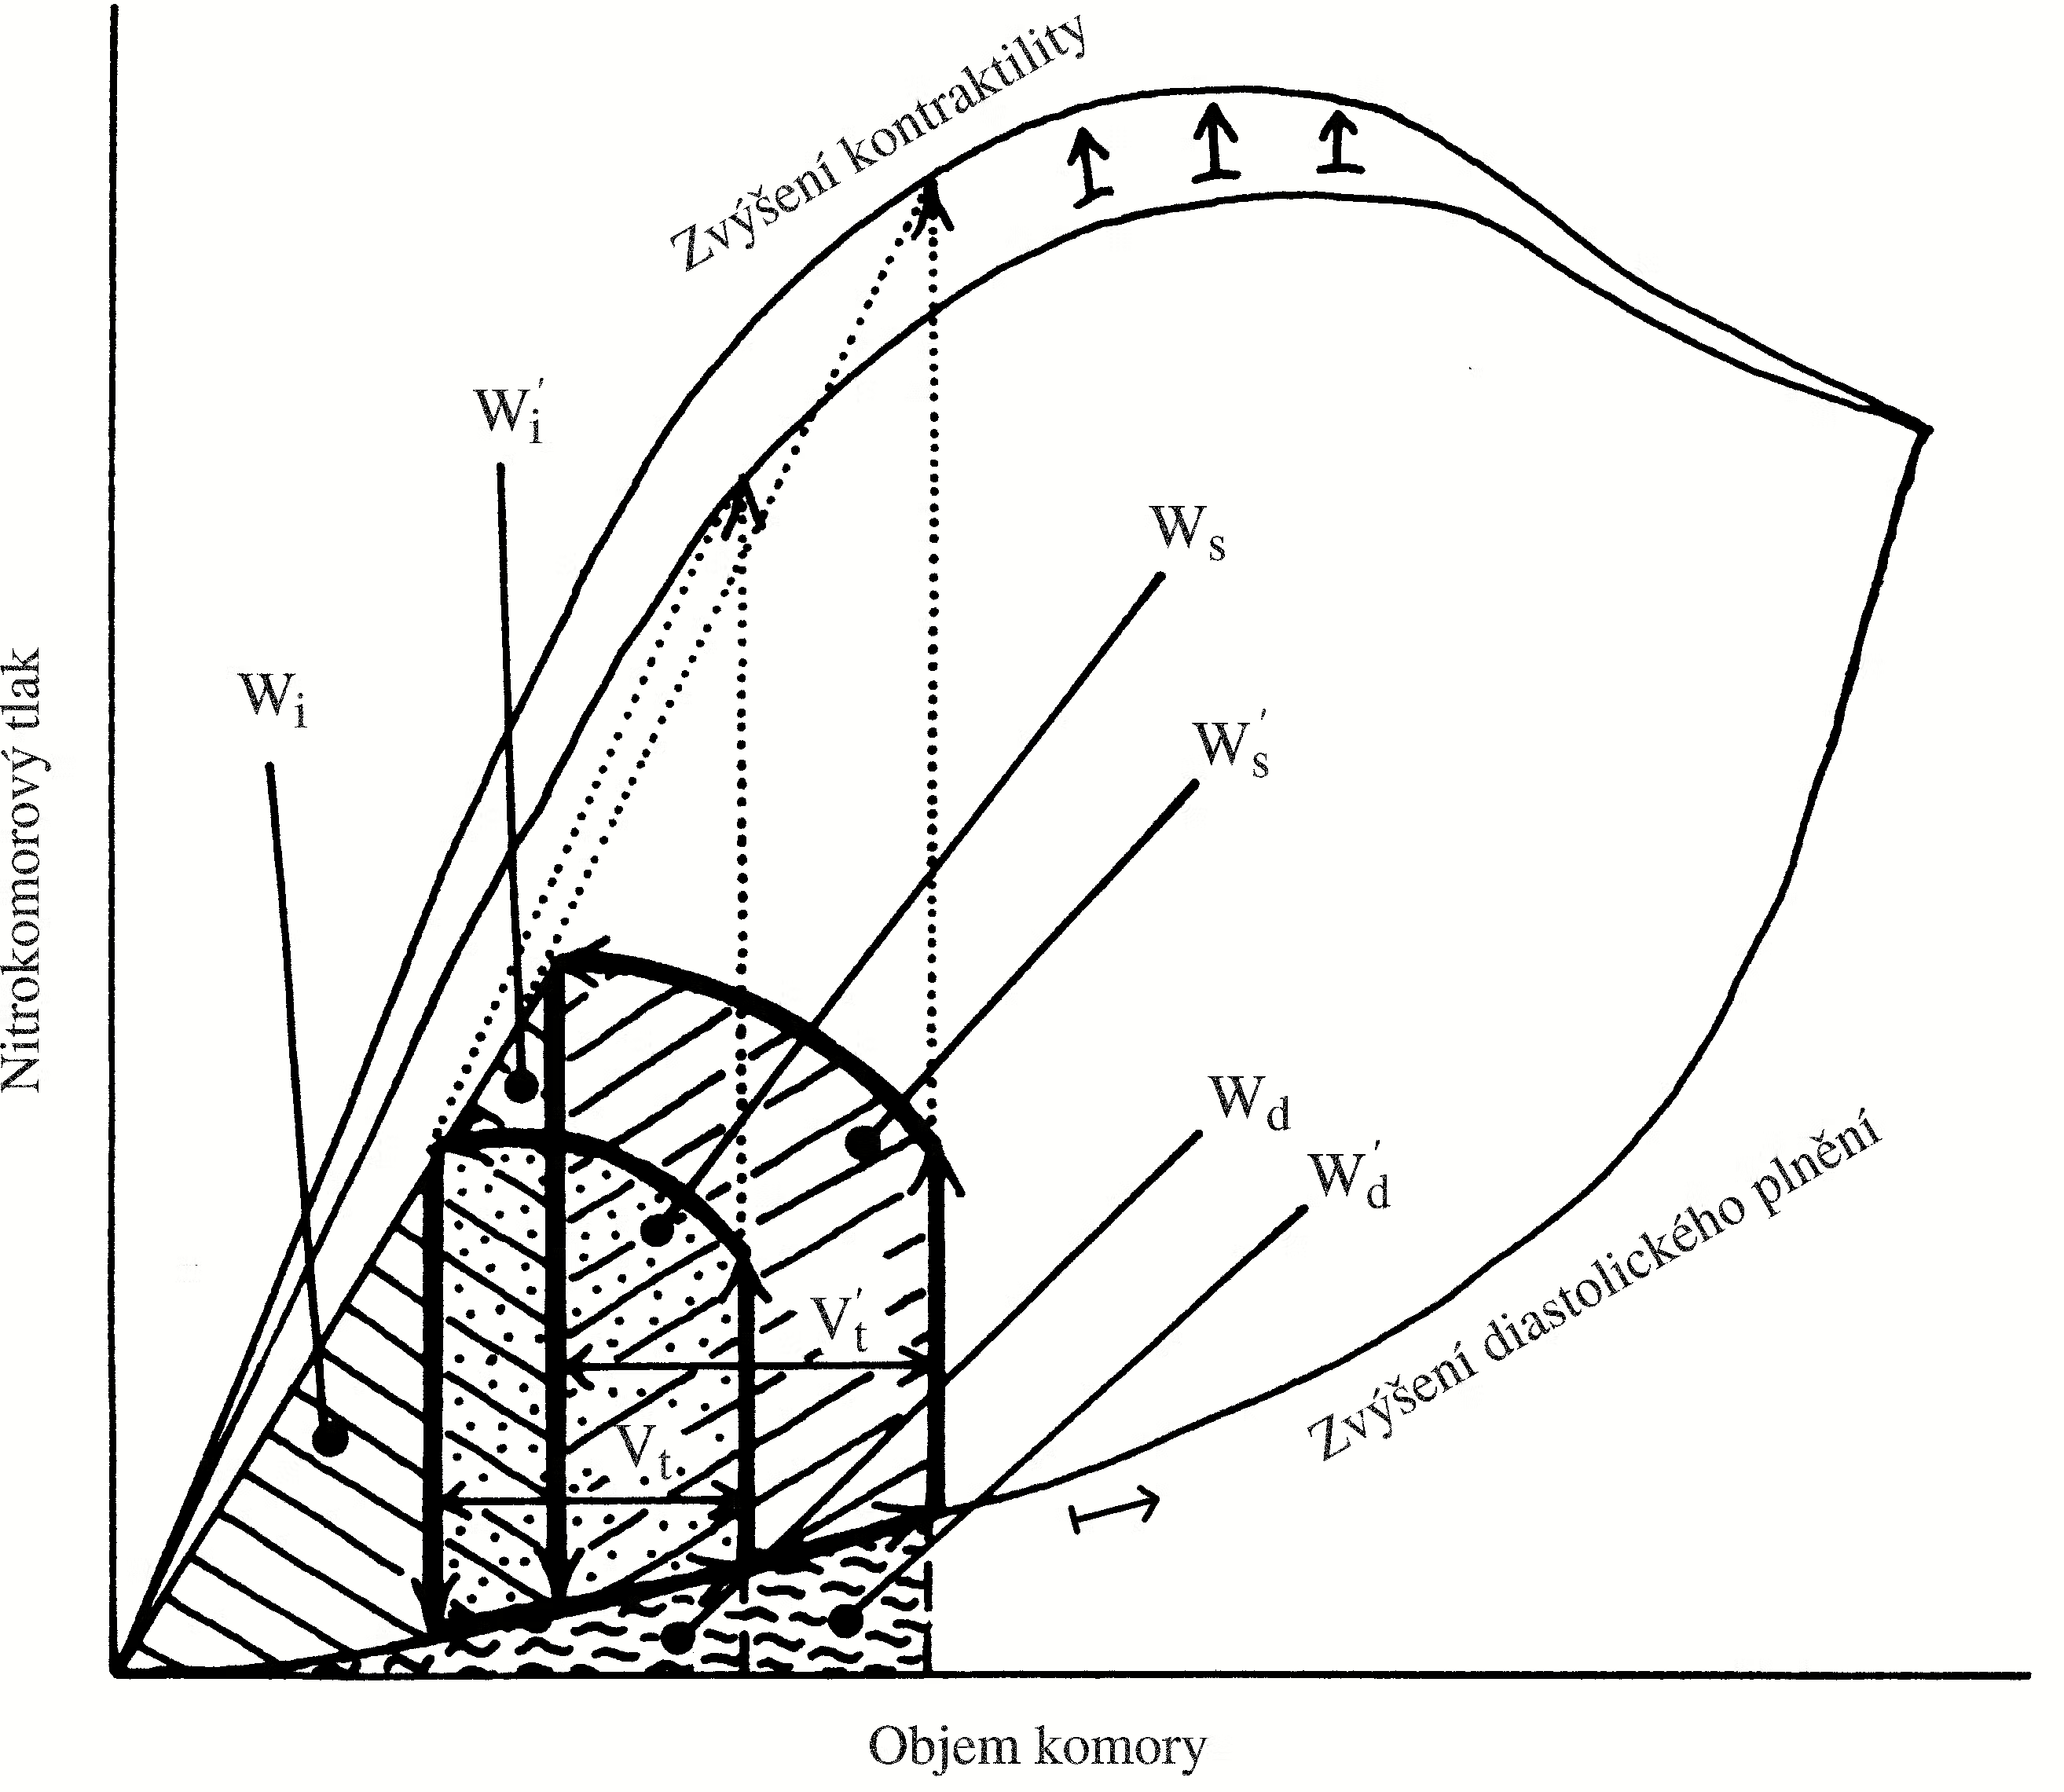
Srdeční činnost, vyjádřená „srdeční prací“, je relativně energeticky náročná. V naprostém tělesném klidu je na srdeční činnost spotřebováno asi 20 % energie vytvářené v celém organismu. Srdeční práce je určována dosaženým krevním tlakem, objemy vypuzené krve (obr. 2.4) a frekvencí srdečních stahů. Levá a pravá komora sice čerpají stejný objem krve, ale protože levá komora vytváří normálně tlaky asi 6krát vyšší než komora pravá, vykonává levá komora asi 6krát větší práci než komora pravá.
!!!obr. 2.4.!!!
Obr. 2.4 Energetická náročnost srdeční činnosti. Wi – „vnitřní“ práce myokardu určovaná především jeho napětím (σ, viz obr. 2.37), Ws – systolická práce potřebná pro vypuzení tepového objemu, Wd – diastolická práce potřebná pro naplnění komory krví, Wi´, Ws´, Wd´ – při zvýšeném plnění srdce krví, např. při fyzické činnosti
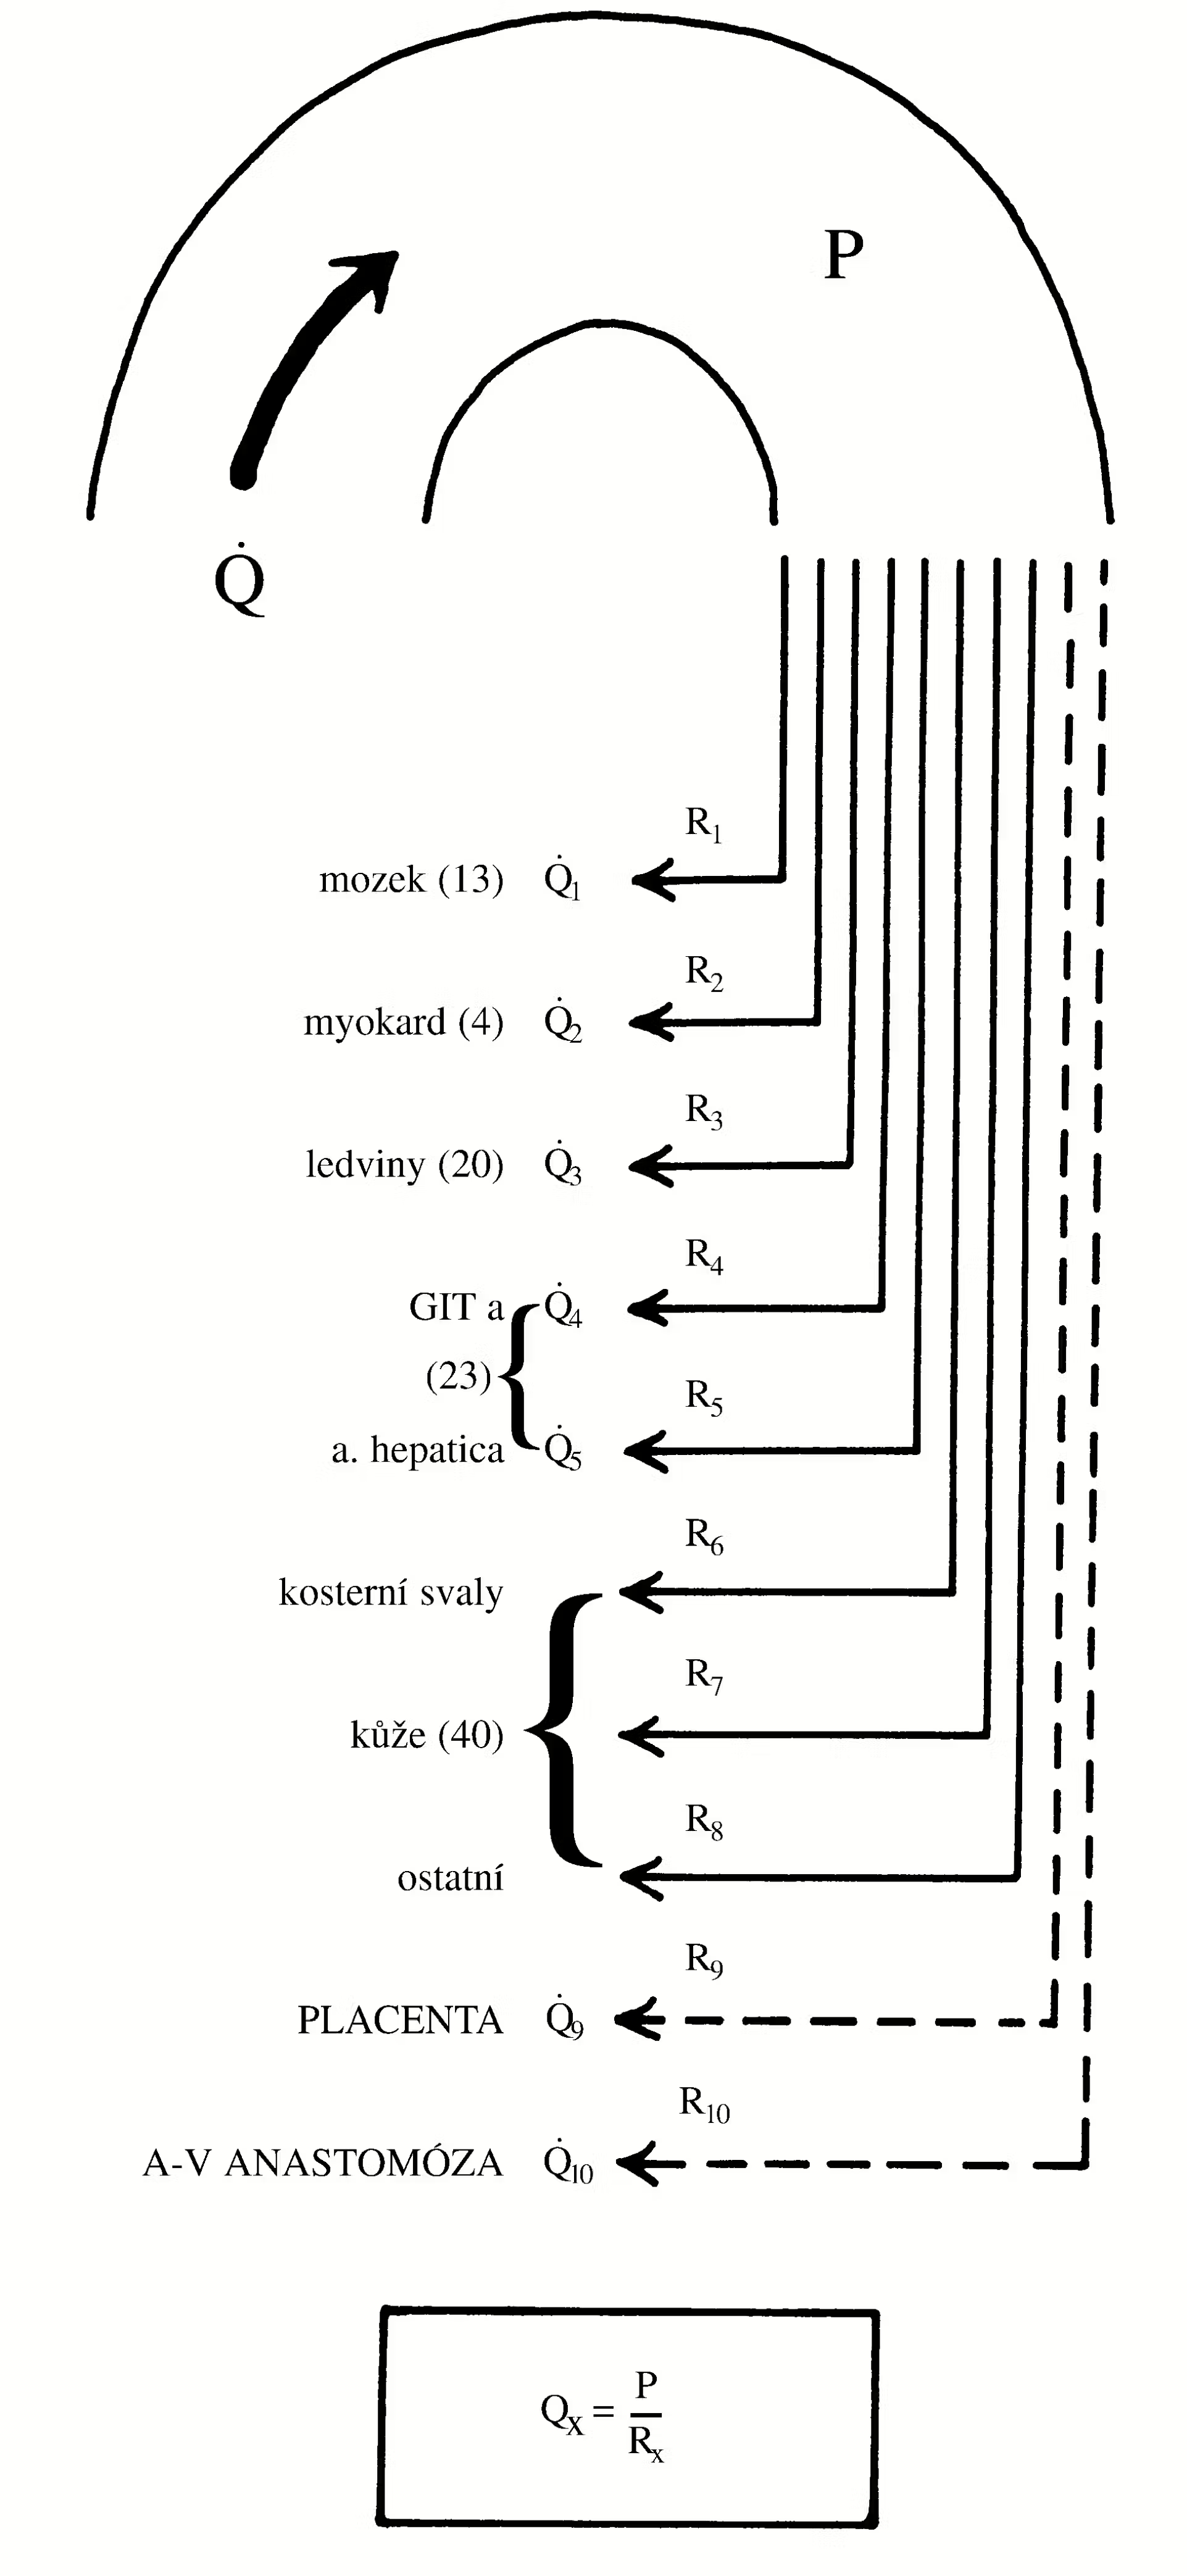
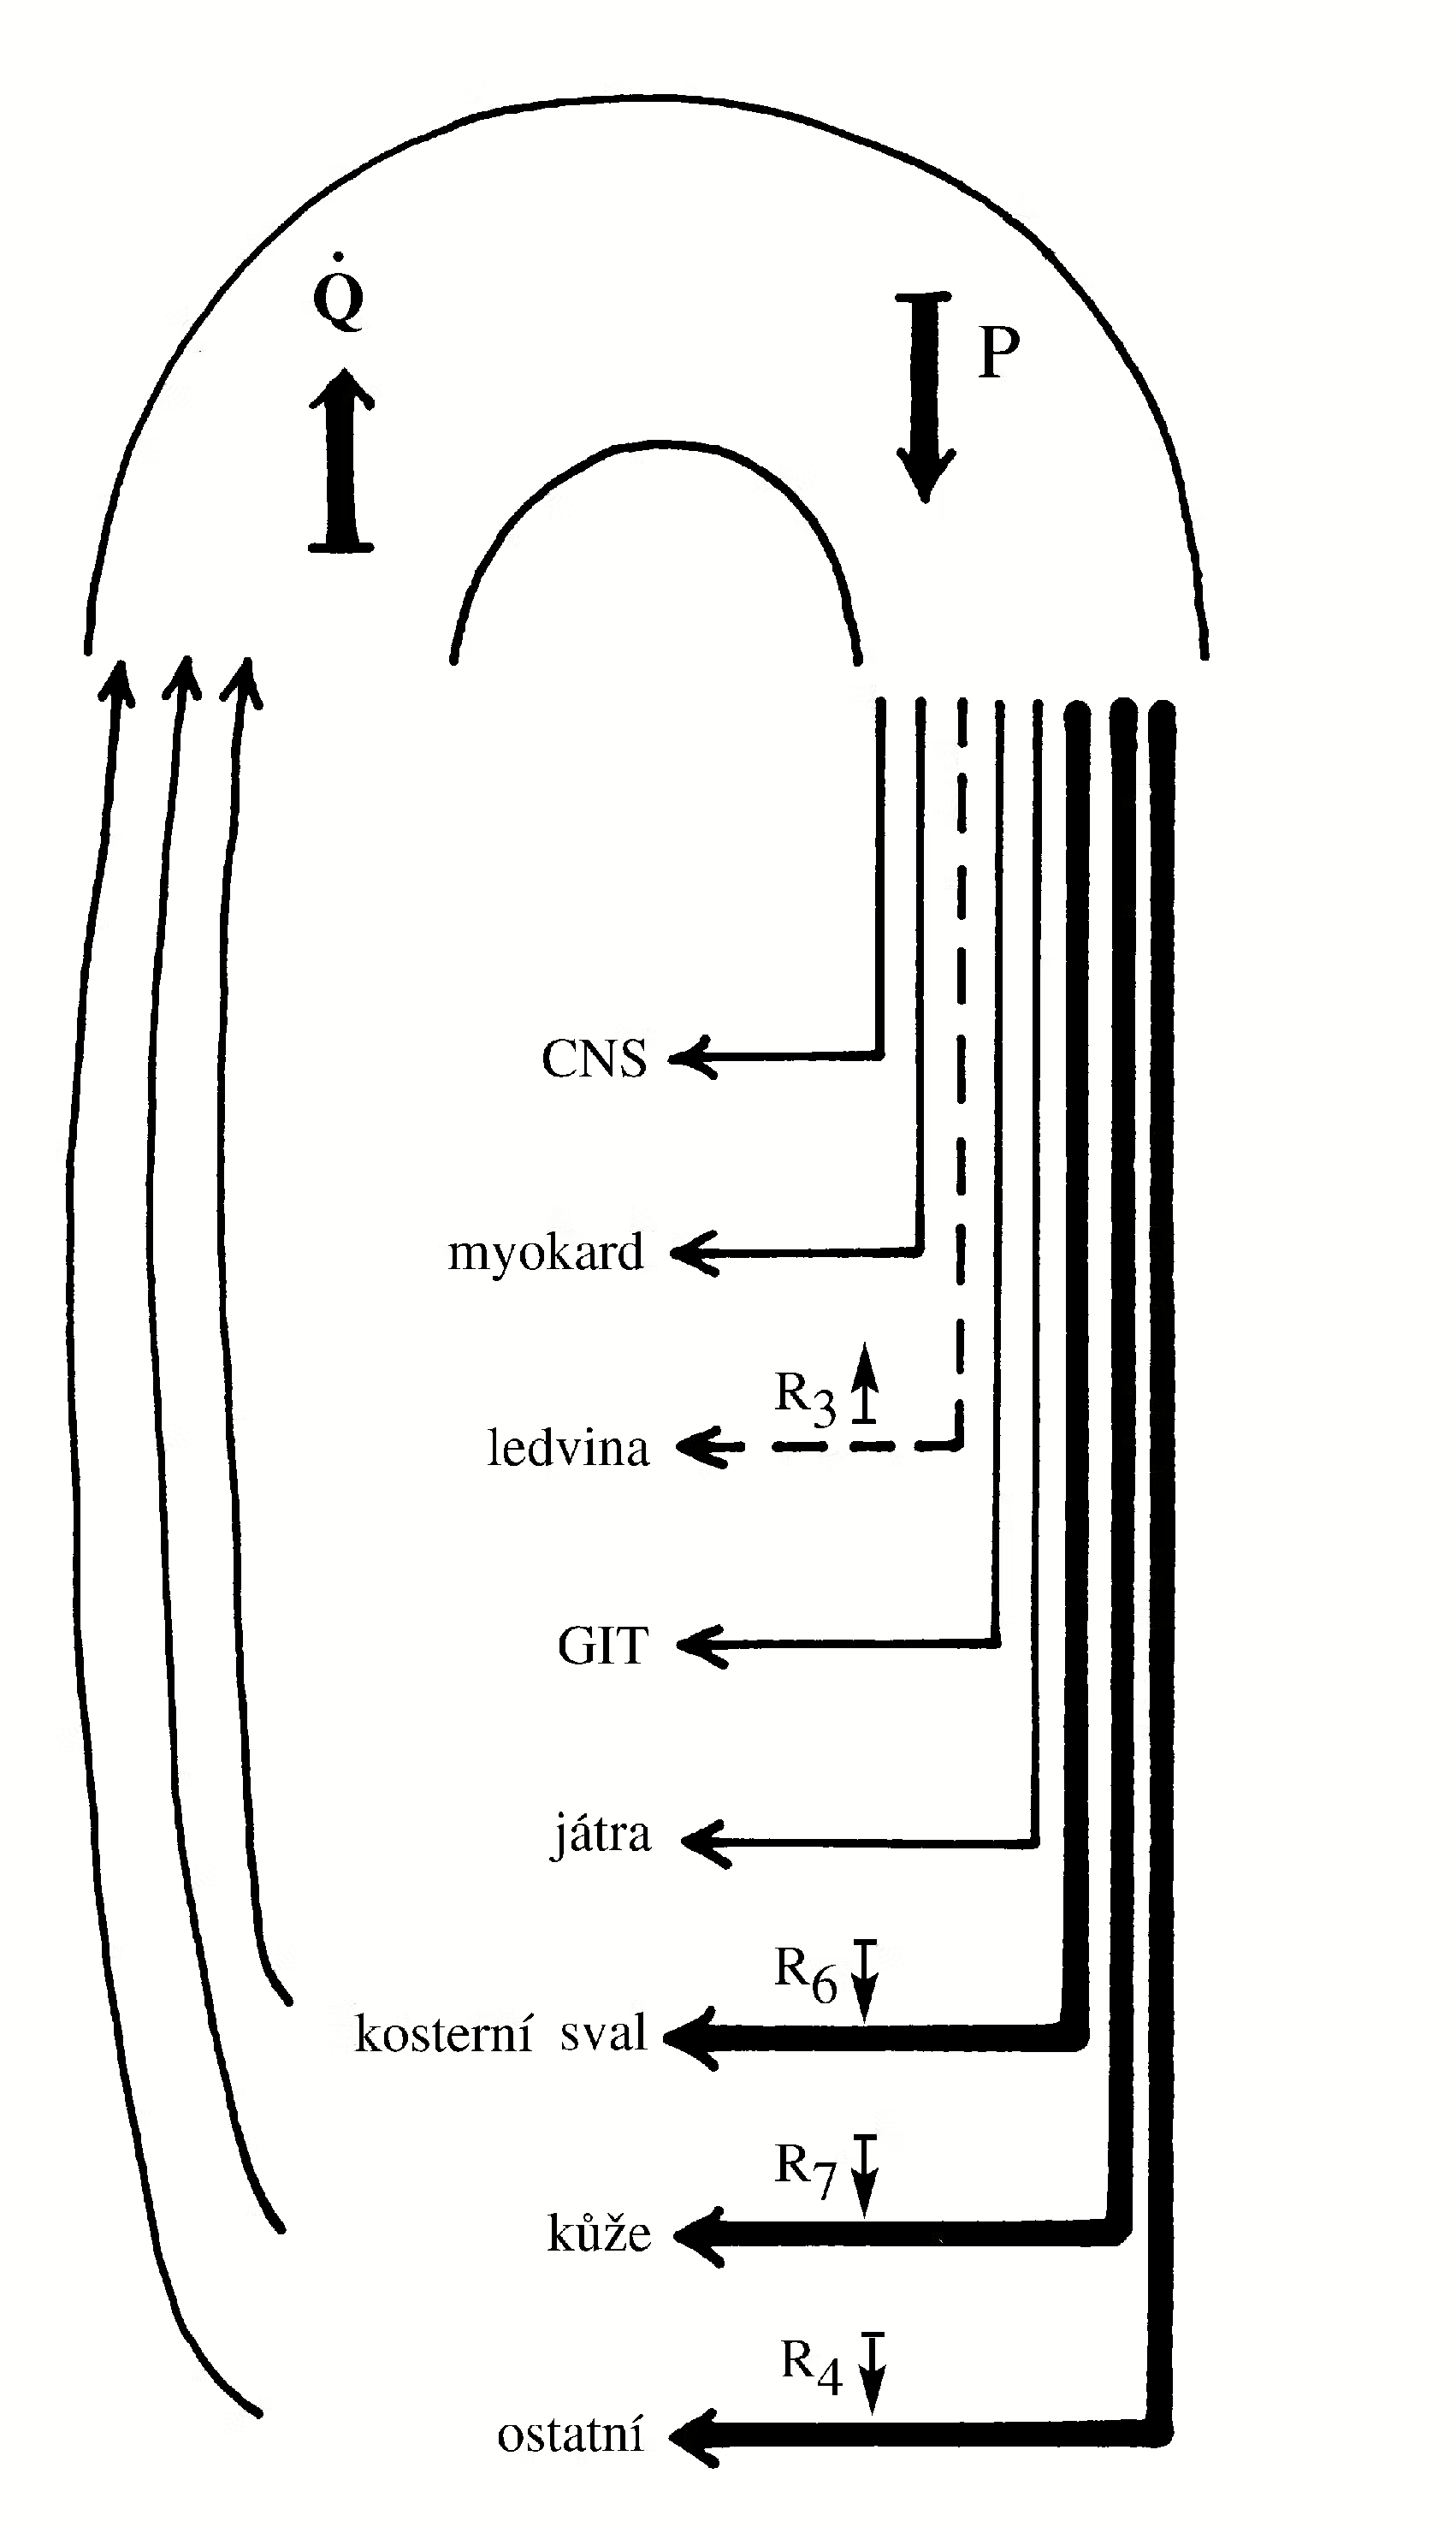
Obr. 2.5 Distribuce srdečního výdeje Q (Q = Q1 + Q2 +... + Q8) je nepřímo úměrná odporům kladeným jednotlivými částmi cévního řečiště příslušných orgánů a tkání (celkový odpor R = 1/R1 + 1/R2 + … + 1/R8). Nové cévní řečiště (placenta, nádor, arterio-venózní anastomóza) „ubere“ průtoku krve ostatními orgány (pokud se nezvýší celkový srdeční výdej Q), a to tím více, čím menší odpor bude nové cévní řečiště klást průtoku krve
Venózní část cirkulačního aparátu se označuje jako „kapacitní“, protože normálně obsahuje největší část z celkového objemu krve (60–70 % z veškerého cirkulujícího objemu krve, viz obr. 2.15A). Krevní tlak je v ní většinou významně nižší než v arteriální části cirkulace (zvláště než v systémové cirkulaci velkého oběhu). Pouze v hlubokých žilách dolních končetin se může přechodně zvýšit krevní tlak na hodnoty obvyklé v arteriální systémové cirkulaci během kontrakce lýtkových svalů. Významněji se proto ve venózní části cirkulace uplatňuje hydrostatický tlak vytvářený zemskou gravitací. Protože je cévní stěna vén mnohonásobně poddajnější než stěna systémových arterií, reaguje více na tlak krve, a to buď kolapsem, nebo rozšířením. Protože je vnitřní objem žil značně větší než vnitřní objem arterií, způsobí venokonstrikce (snížení jejich poddajnosti) zvýšení žilního návratu a plnicího srdečního tlaku. Podle Frankova-Starlingova zákona se v takovém případě zvýší srdeční výdej.
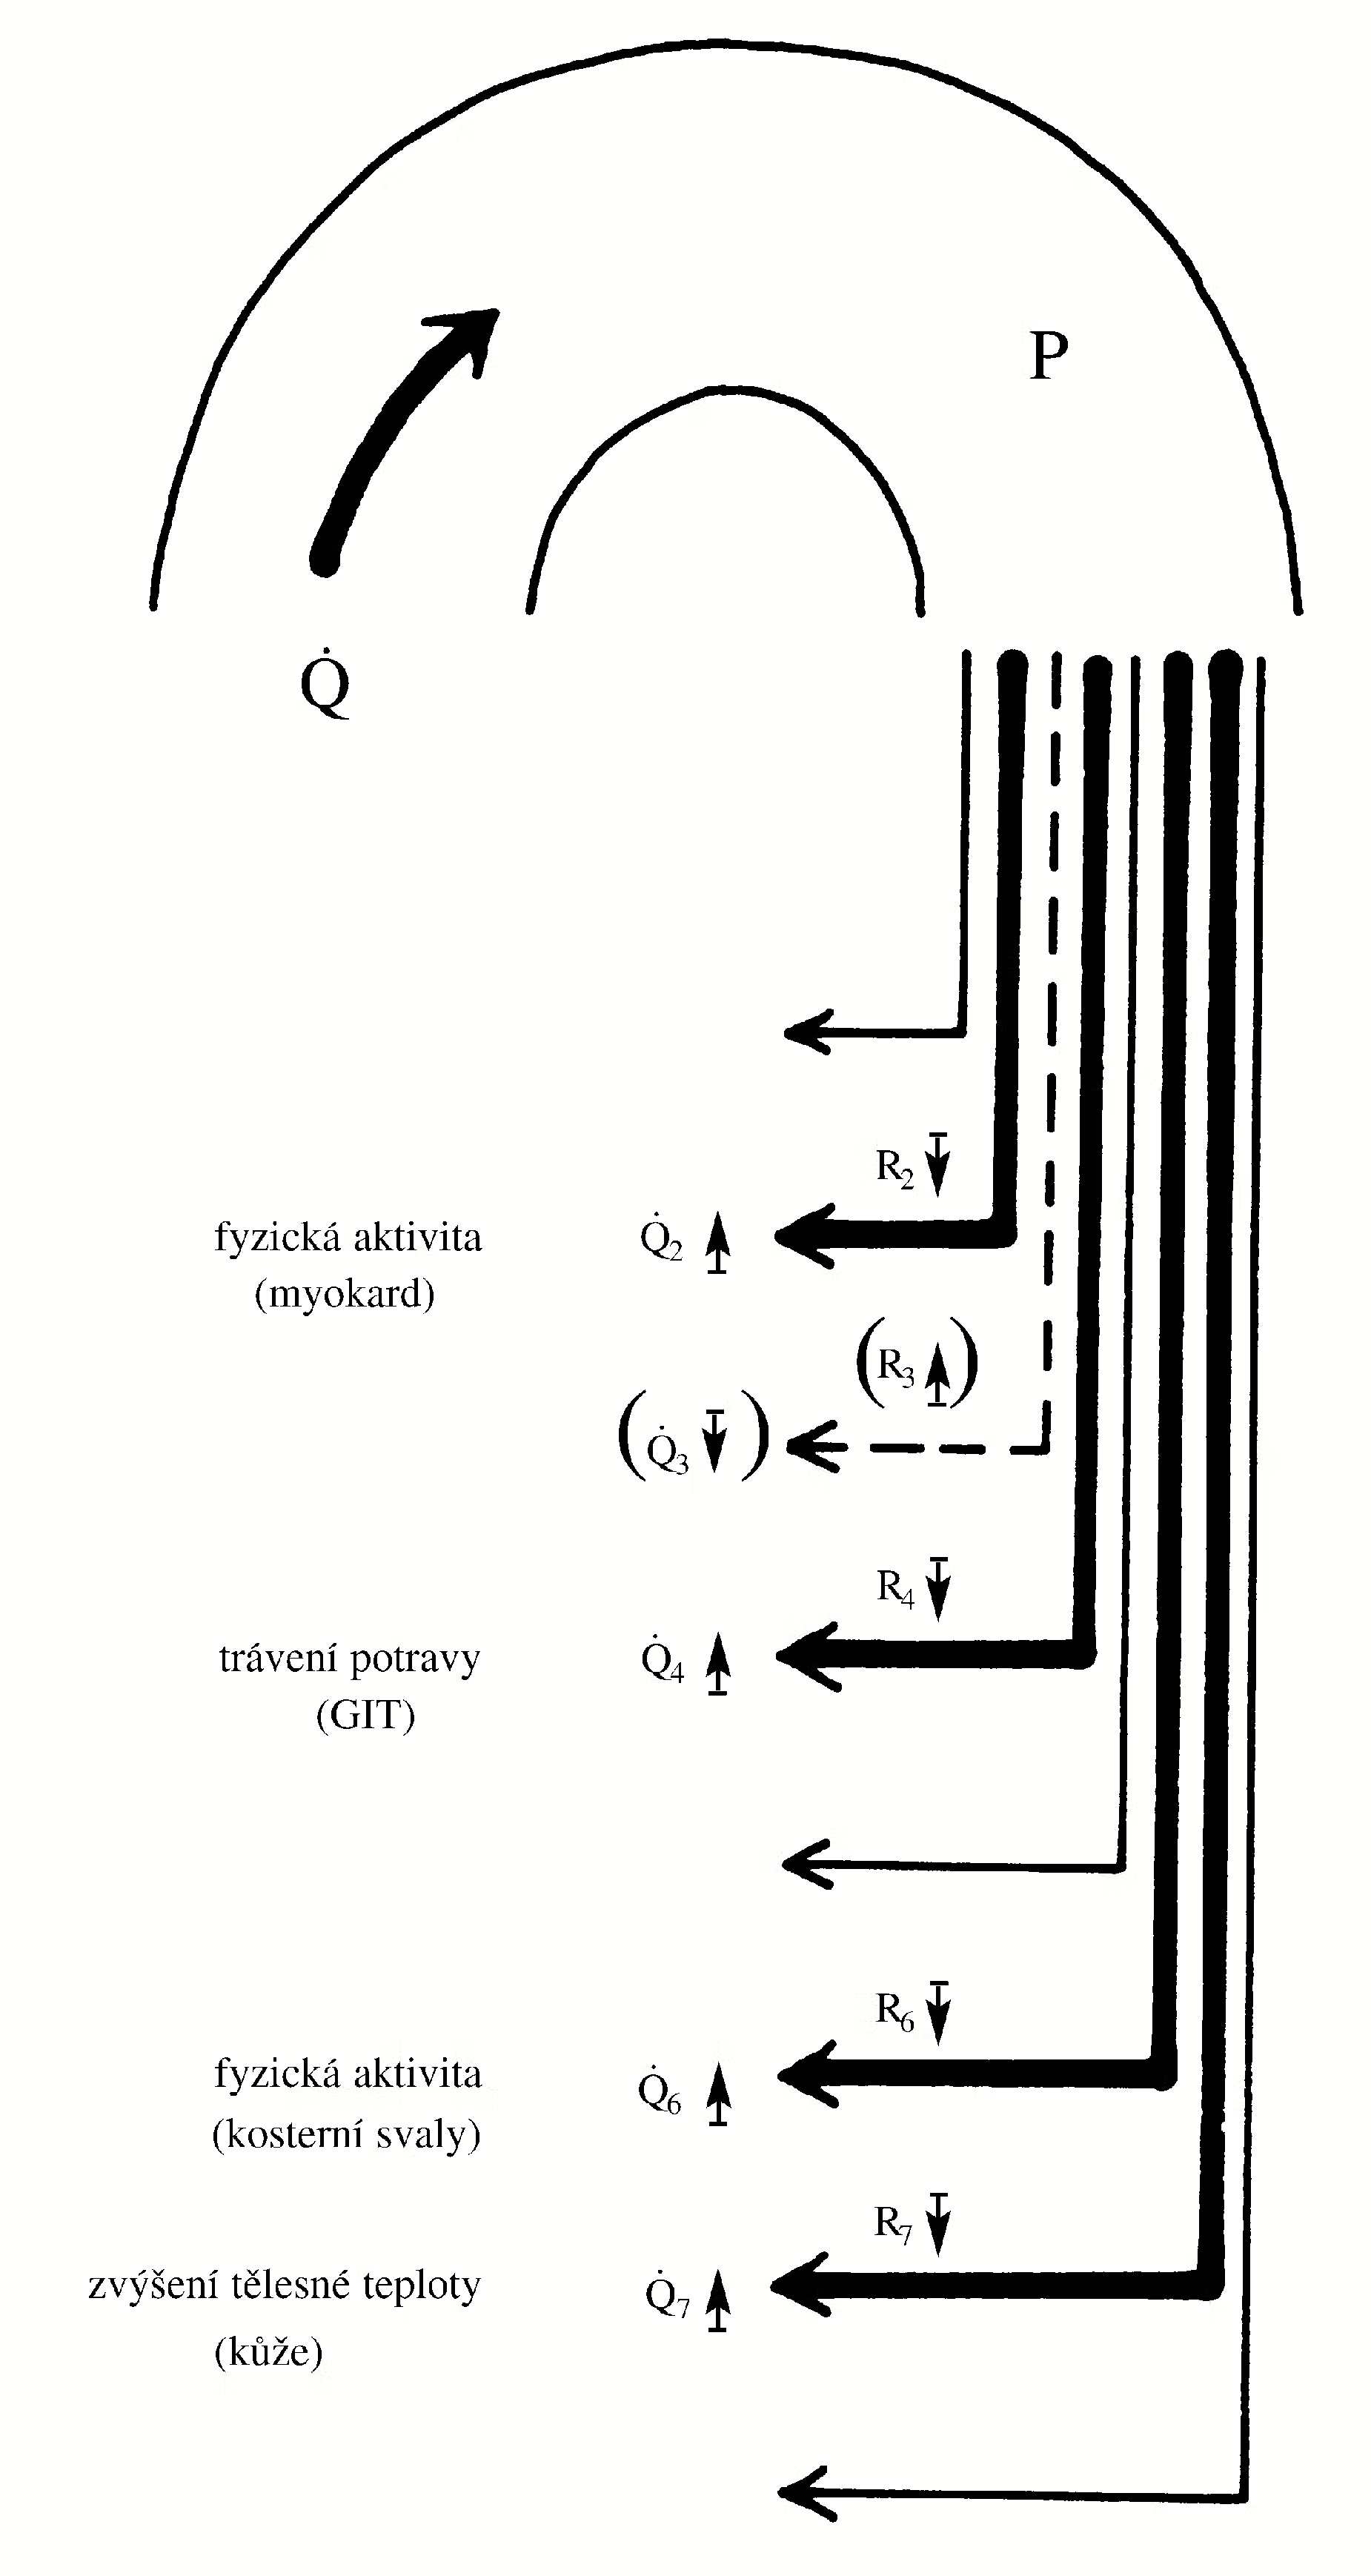
Pro cirkulaci krve a naplnění hlavní funkce cirkulačního aparátu, tj. adekvátní perfúze tkání a orgánů, je také důležitá správná distribuce krve vypuzené do oběhu. Tato distribuce je primárně určována odpory, které určitá část cirkulace klade průtoku krve. V systémové i plicní cirkulaci je totiž na velké cévy napojeno několik periferních cévních řečišť „paralelně“, a ty si proto vzájemně konkurují (obr. 2.5). Je třeba si uvědomit, že zvýšení odporu průtoku krve v určitém řečišti nejen sníží průtok tímto řečištěm, ale současně také zvýší průtok zbývajícími řečišti, pokud množství krve vypuzované do oběhu zůstane stejné. Tato důležitá zákonitost platí i naopak pro snížení odporu v některé části krevního oběhu, které bez adekvátního zvýšení srdečního výdeje sníží průtok krve ostatními cévními řečišti (obr. 2.6).
!!!obr. 2.5.!!!
!!!obr. 2.6.!!!
Malé arterie a arterioly jsou normálně částečně kontrahované, převážně jako odpověď na tlak krve, který působí na jejich stěnu („myogenní tonus“). To je faktor, který se projevuje – ve svém důsledku na průtok krve tkání – jako autoregulace průtoku krve. Aktivně pak mohou být arterie a arterioly buď dilatovány, nebo více kontrahovány4. Průtok krve jednotlivými orgány a jejich částmi je tím přizpůsobován jejich aktuální metabolické potřebě nebo, v některých případech, specifickým funkčním požadavkům (např. potřebě termoregulace).
Kapiláry svou odhadovanou celkovou plochou 1000 m2 zprostředkují styk protékající krve s mezibuněčnými a buněčnými složkami jednotlivých tkání. Pro intenzitu a celkovou rovnováhu objemu směňovaných tekutin mezi plazmou a tkáňovým mokem platí Starlingova rovnice. Ta říká, že filtrace (F) závisí na velikosti filtrační plochy (A), na její hydraulické vodivosti (k) a na rozdílu hydrostatických tlaků na obou stranách membrány (Pkap - Pinterst) zmenšeném o rozdíl onkotických tlaků (πkap - πinterst) korigovaný koeficientem odrážejícím permeabilitu filtrační membrány pro proteiny (reflekční koeficient pro proteiny σ5). Starlingova rovnice má tedy tvar (viz také kap. 13.1.1.1, Obecná patologická fyziologie, Praha : Karolinum, 2000):
F = A . k . [(Pkap - Pinterst) - σ (πkap - πinterst)] (2.2).
Vedle této zákonitosti lze ještě charakterizovat difúzní kapacitu mikrocirkulace (D) pro látky, které pasivně přecházejí prostou difúzí z krve do okolní tkáně a naopak, v závislosti na rozdílu svých koncentraci [Ckap] - [Cinterst]:
D = A . K . ([Ckap] - [Cinterst]) / d (2.3),
kde A je velikost difúzní plochy, K je koeficient difúze určité látky, závislý např. na její rozpustnosti ve vodném prostředí, velikosti a tvaru její molekuly a případně jejím elektrickému náboji, d je difúzní vzdálenost. Snížená difúzní kapacita mikrocirkulace působí hromadění katabolitů v postižené tkáni (např. laktátu v tonicky kontrahovaném svalu) a sníženou dodávku buňkám těch látek, které z krve do okolní tkáně difundují podle svého koncentračního gradientu6.
Vedle volné difúze látek dochází v kapilárách i k aktivnímu a cílenému přenosu některých látek včetně hormonů. O těchto aktivních dějích, o kterých musíme předpokládat, že k nim dochází, je známo poměrně málo.
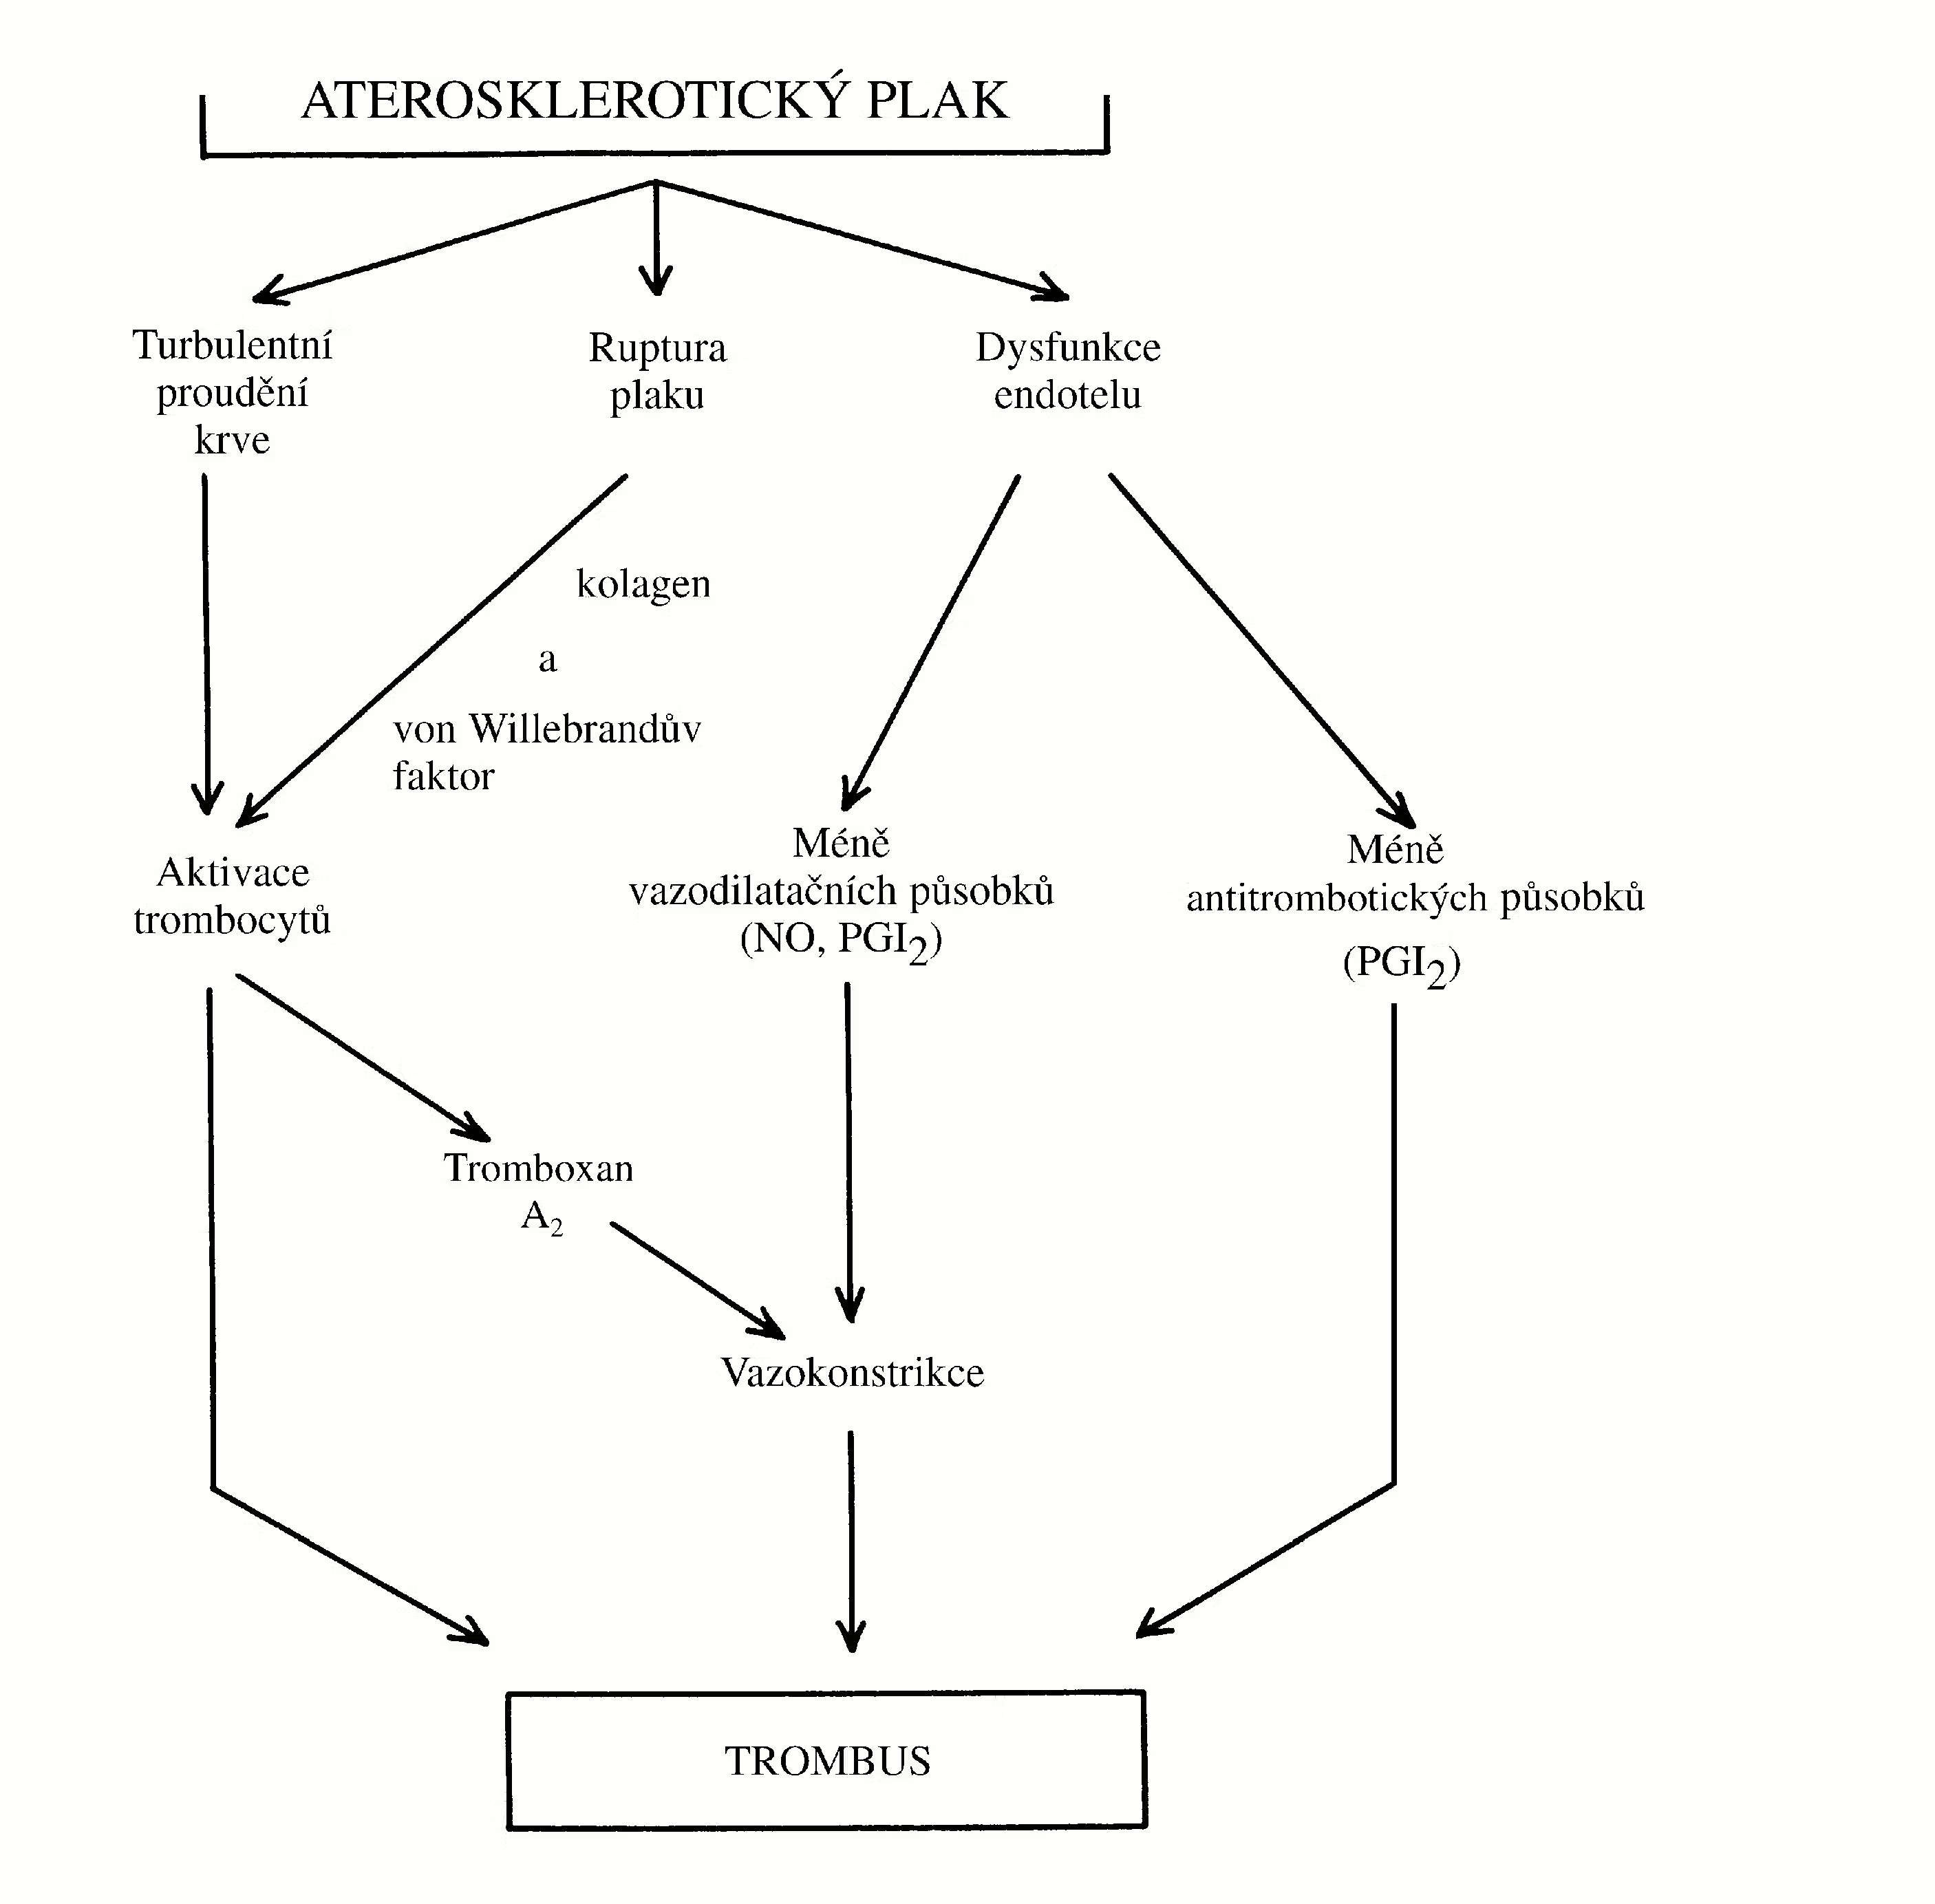
V poslední době byly podstatným způsobem konkretizovány znalosti o aktivní lokální interakci krevních buněk, a to nejen trombocytů, s cévní stěnou. Ty byly popsány v kapitole 8.3 Obecné patologické fyziologie (Praha : Karolinum, 2000).
Obr. 2.6 Změna odporů a příslušná změna distribuce srdečního výdeje při dynamické fyzické činnosti, trávení potravy a zvýšení tělesné teploty (viz legendu k obr. 2.5)
6Nedostatečně vyvinutá nebo poškozená mikrocirkulace v nádorové tkáni může způsobit, že je tato tkáň vystavena menším dávkám protinádorových látek (cytostatik) než tkáně zdravé, což je v tomto případě nežádoucí.
5Hodnota koeficientu σ je 1 v případě, kdy membrána je zcela nepropustná pro proteiny a jeho hodnota je 0, jestliže membrána vůbec neomezuje přestup proteinů.
4Stupeň kontrakce hladkých svalových vláken v cévní stěně závisí na množství intracelulárního kalcia. Uzavření napěťově závislých Ca2+ kanálů při hyperpolarizaci buněčné membrány vyvolá vazodilataci a naopak depolarizace buněčné membrány hladkých svalů v cévní stěně a otevření napěťově řízených Ca2+ kanálů vyvolá vazokonstrikci. Stav polarizace buněčné membrány hladkých svalů cév citlivě reaguje na otevření či uzavření K+ kanálů, kterých existují čtyři typy: KV (napěťově řízený), KCa (aktivovaný kalciem), KIR („inward rectifier“) a KATP (citlivý k ATP). Otevření K+ kanálů způsobuje hyperpolarizaci buněčné membrány a vazodilataci, zatímco jejich zavření je spojeno s její depolarizací a vazokonstrikcí.
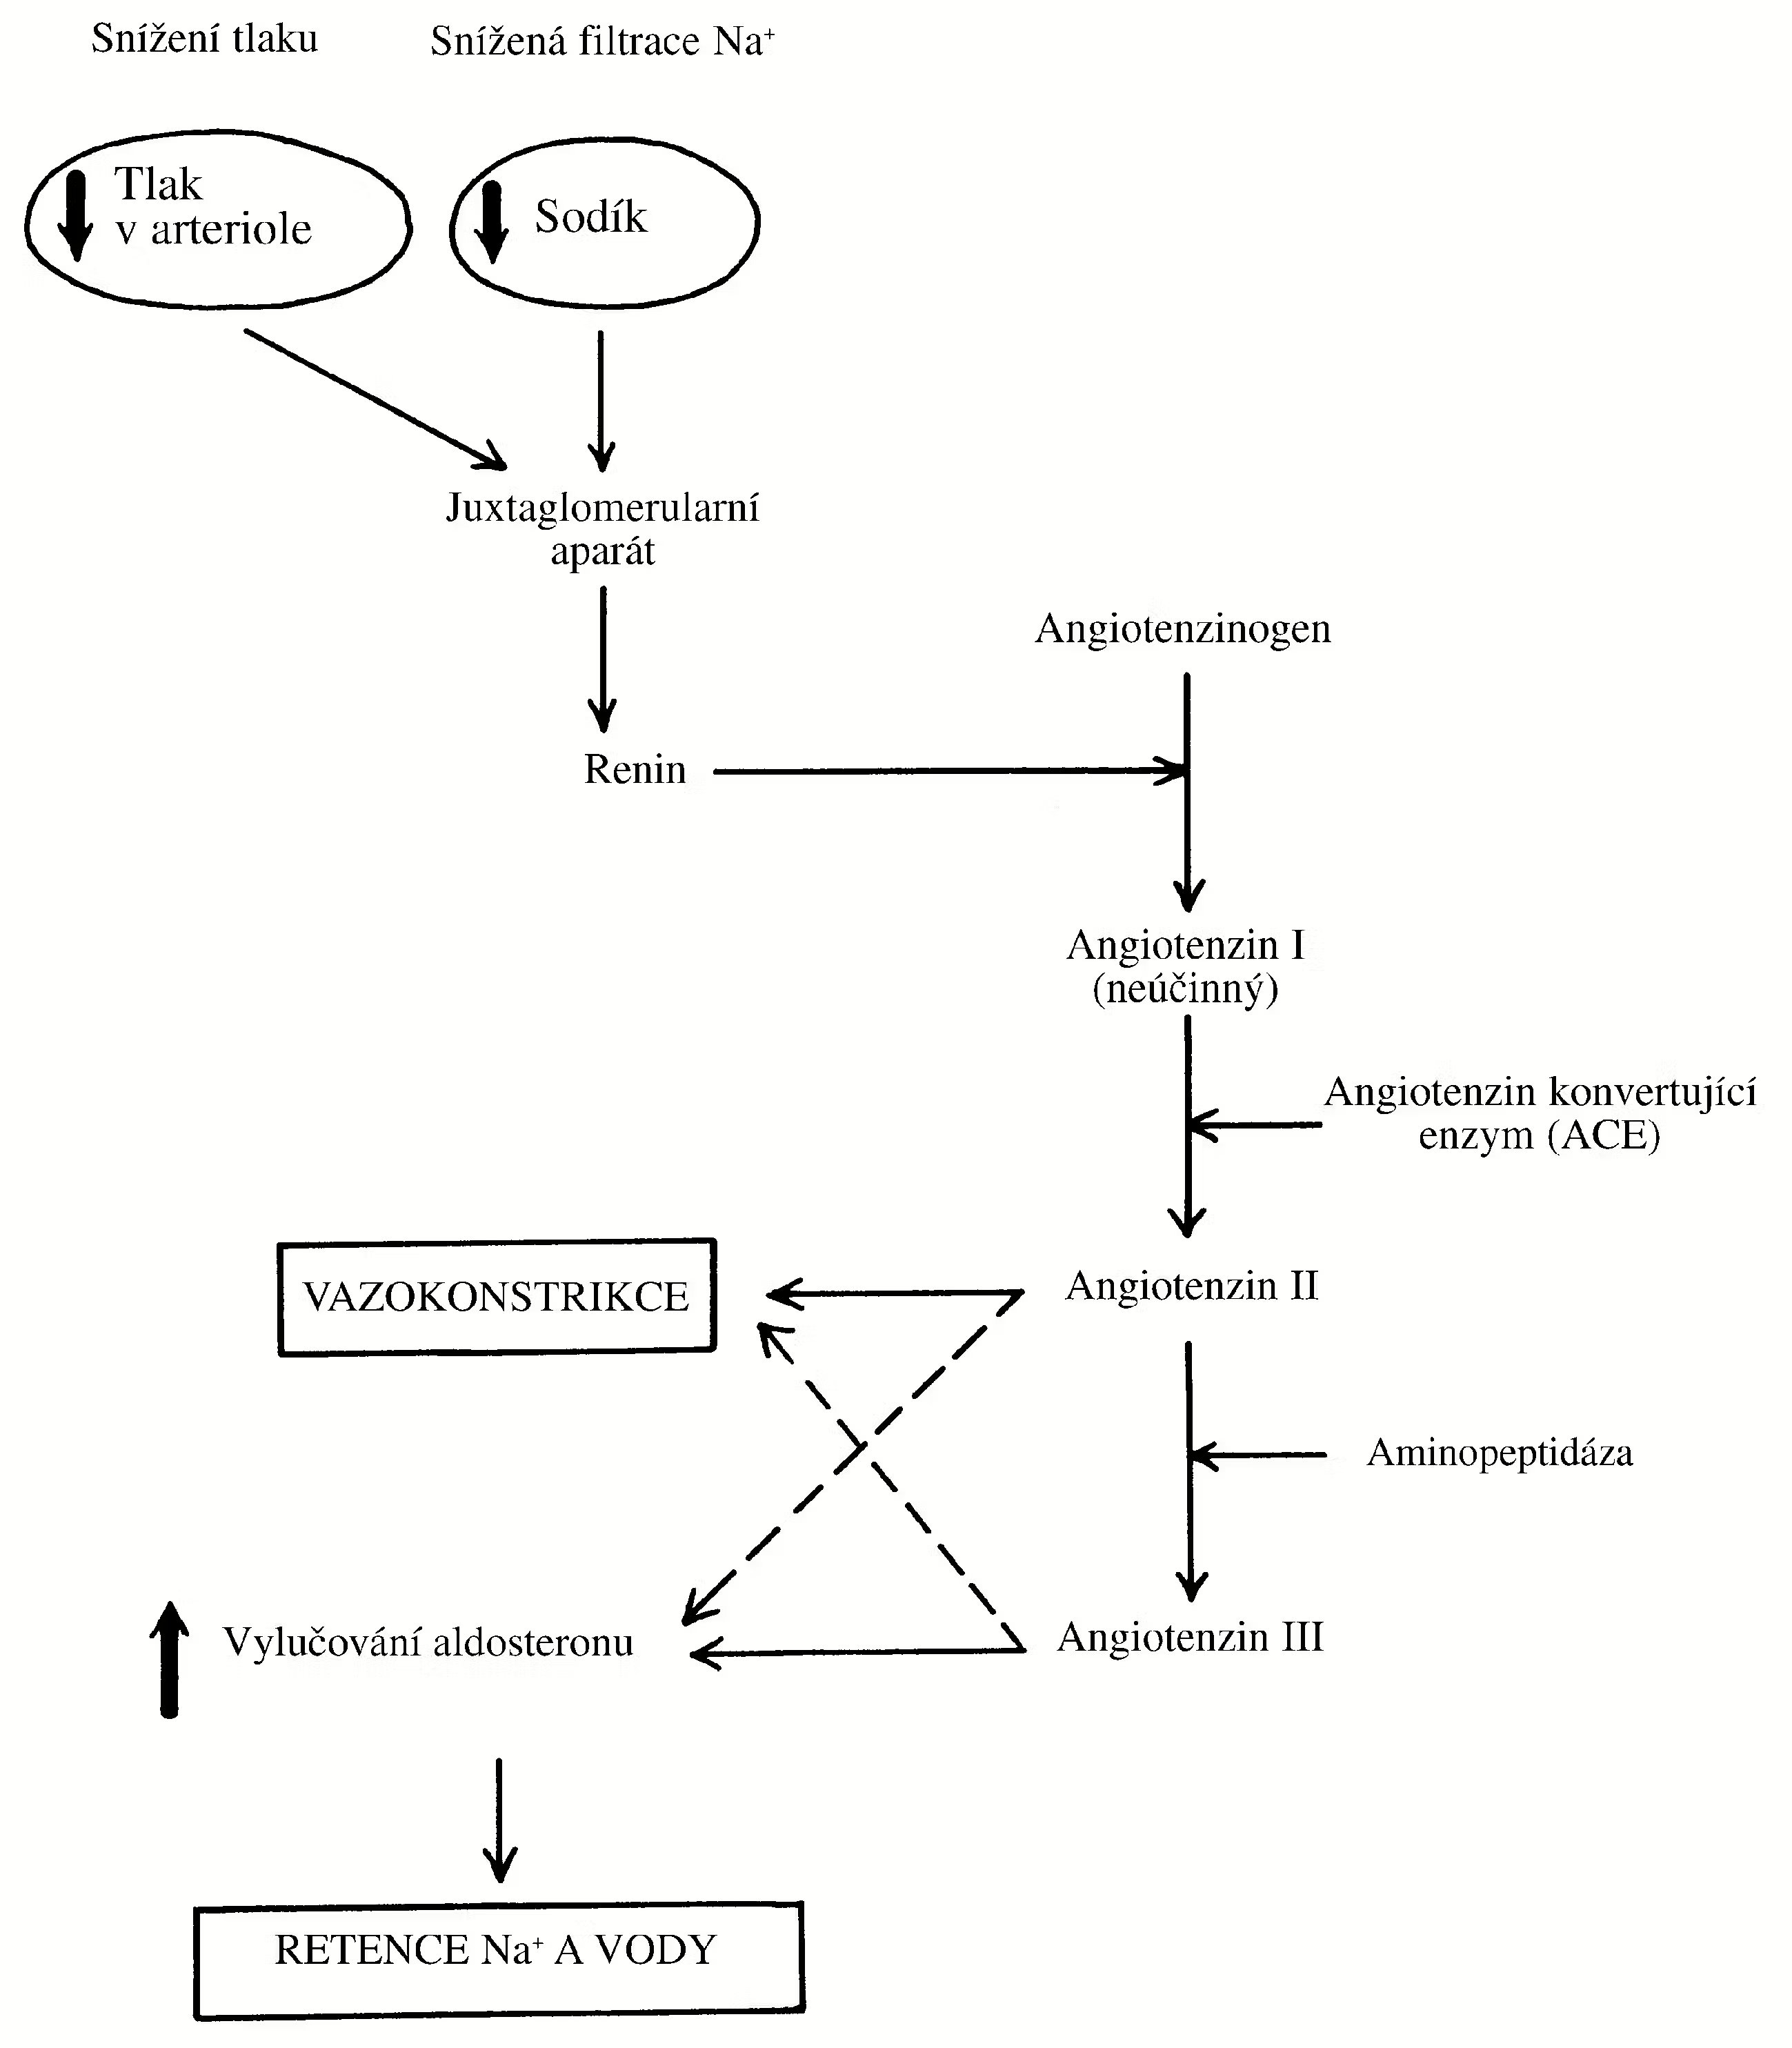
Obr. 2.11 Aktivace systému renin-angiotenzin II-aldosteron při sníženém průtoku krve ledvinou
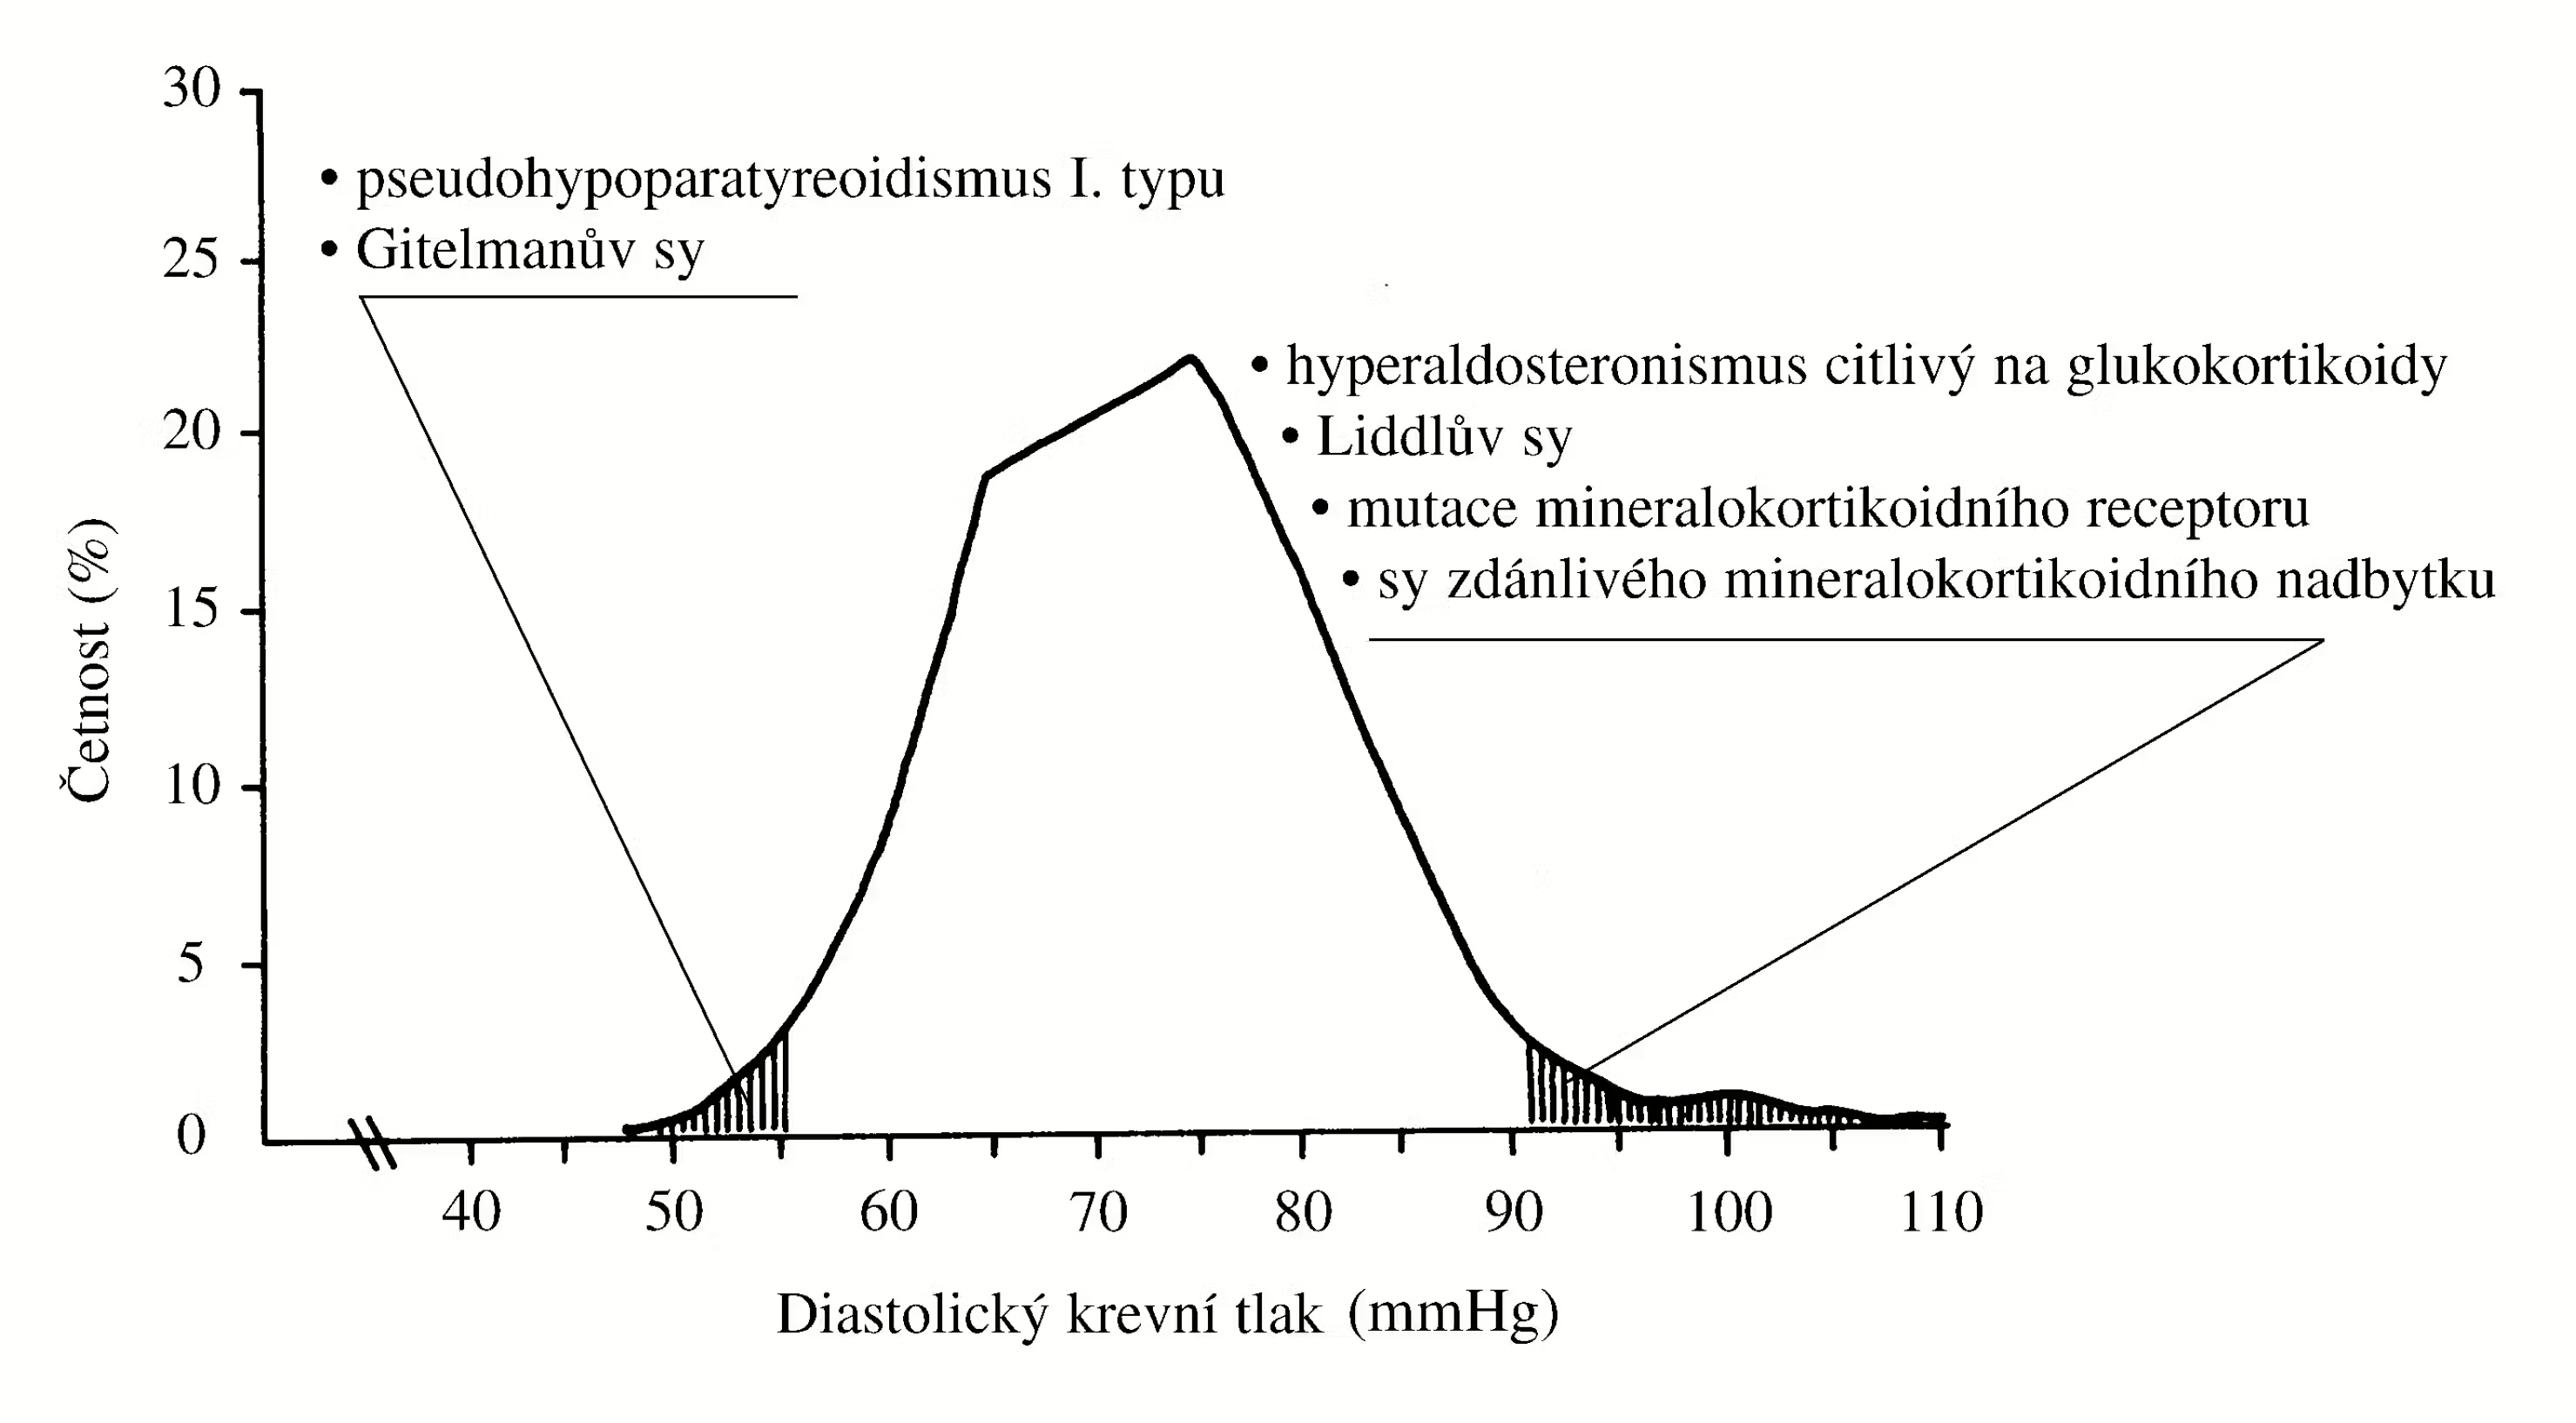
Obr. 2.10 Jedinci s extrémními hodnotami krevního tlaku jsou často nositelé mutací, které ovlivňují bilanci Na+ v ledvině (blíže viz text)
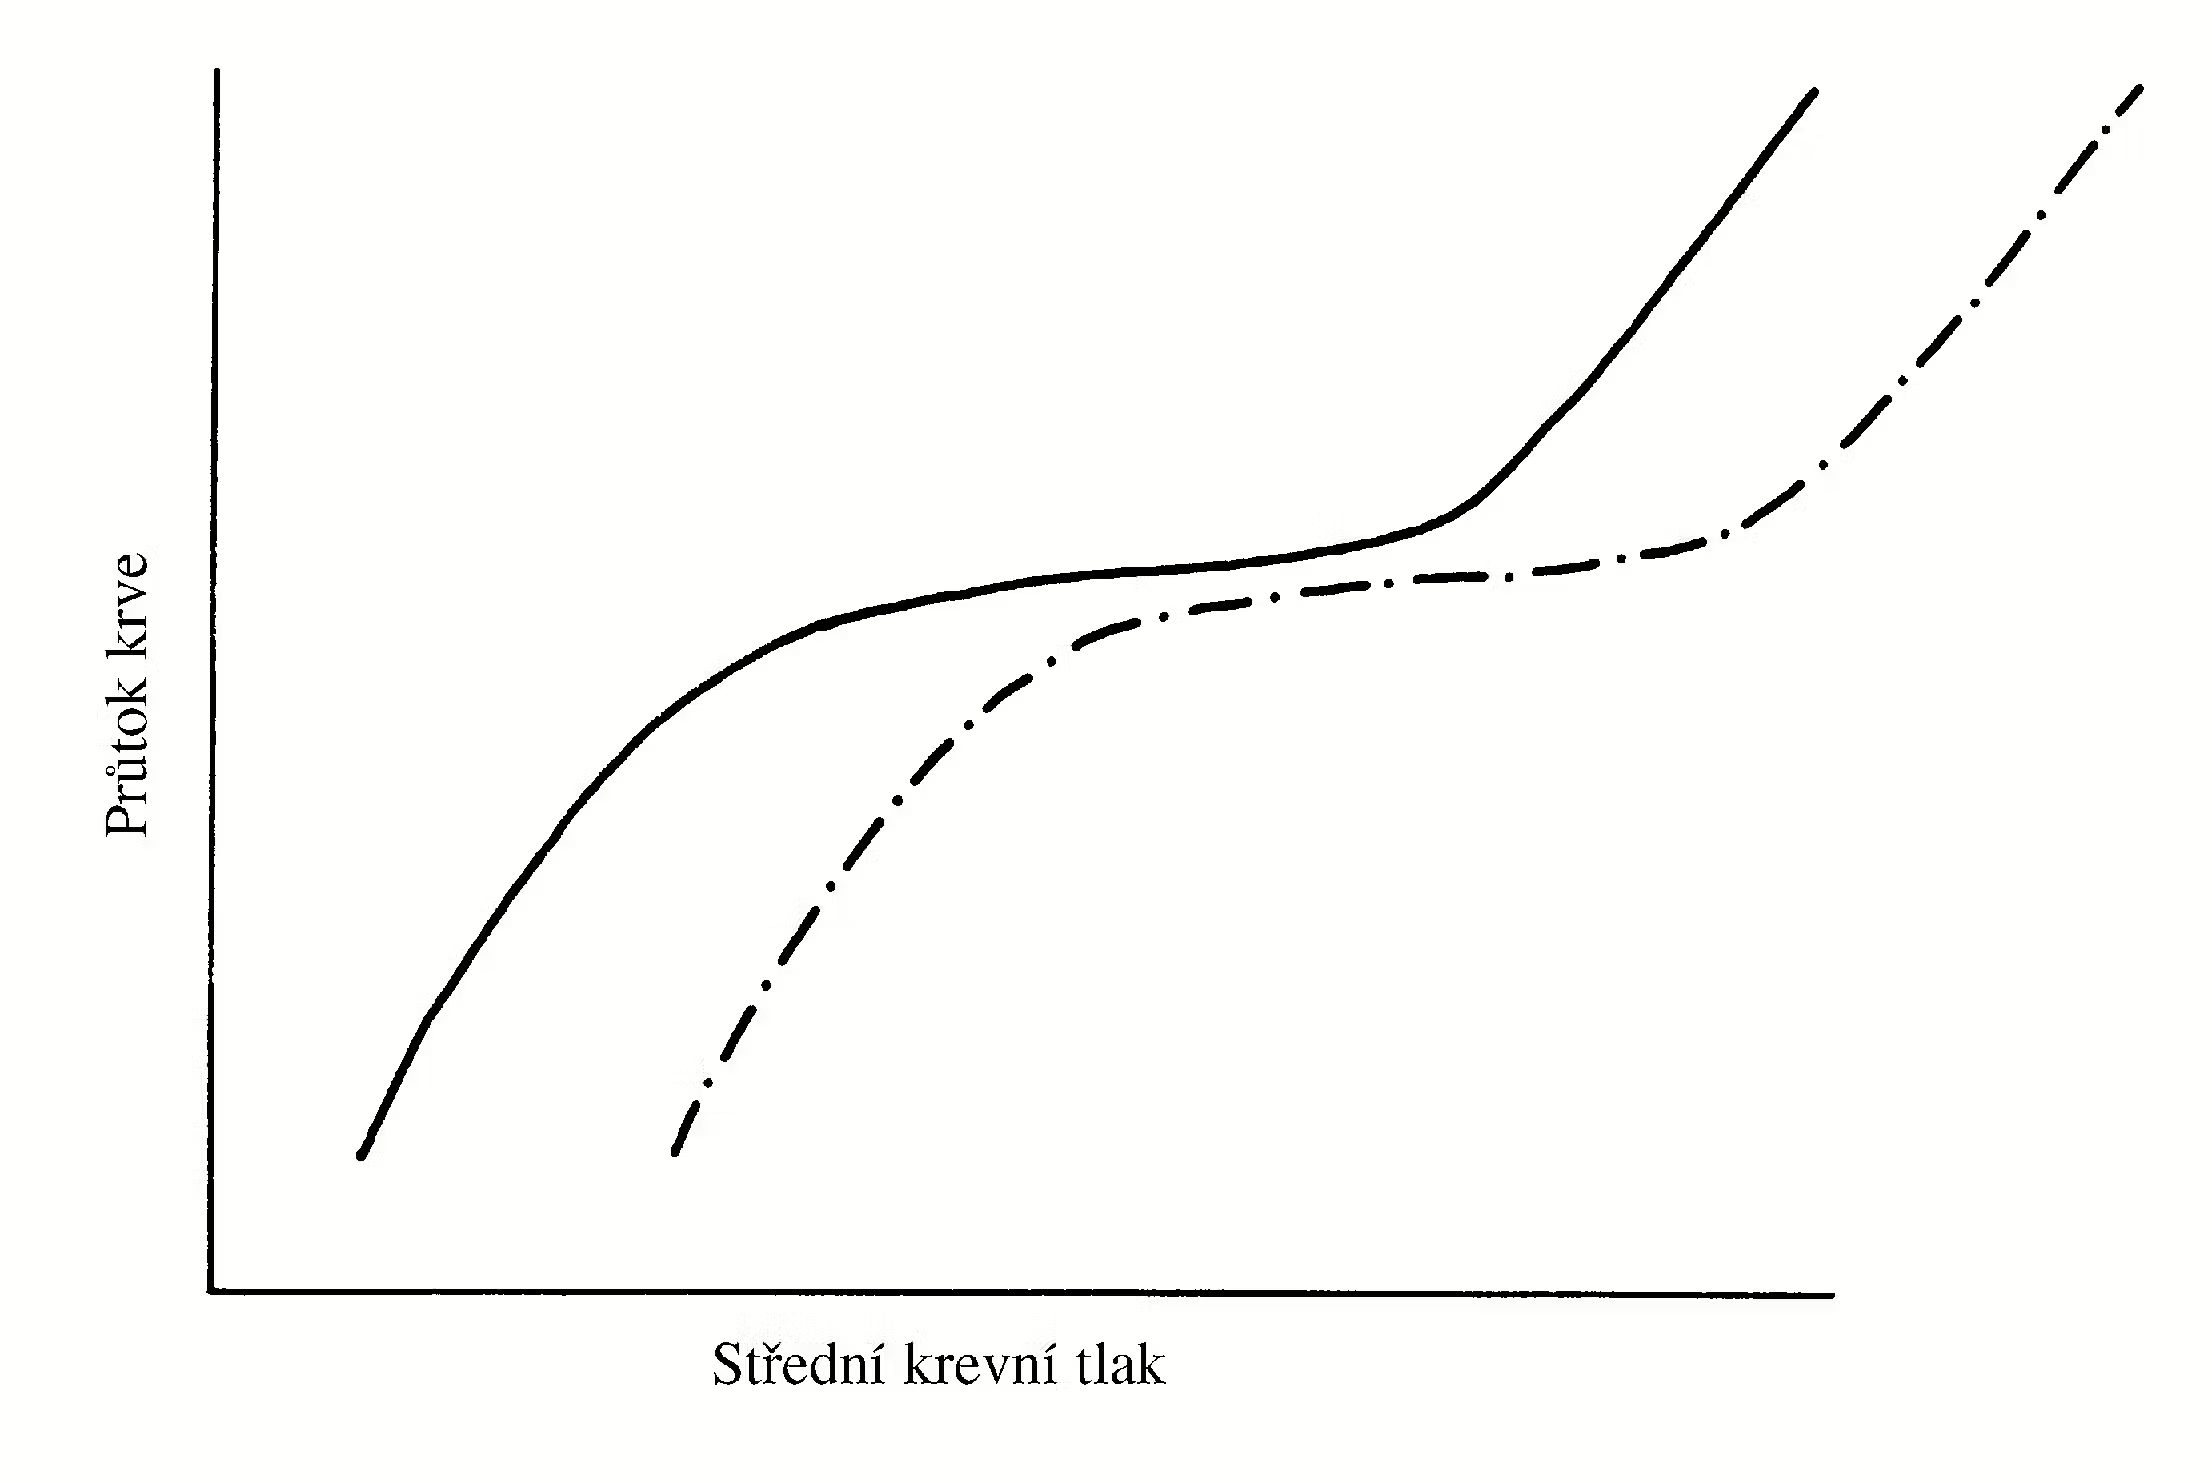
Obr. 2.9 Průtok krve v závislosti na hodnotě středního krevního tlaku v orgánech, které vykazují fenomén autoregulace průtoku krve: normotenzní jedinci (plná linka), hypertenzní jedinci (přerušovaná linka)
Tab. 2.1 Sekundární arteriální hypertenze
| Sekundární hypertenze způsobená převážně zvýšeným periferním odporem |
|
|
| Sekundární hypertenze způsobené převážně zvětšeným objemem krve a zvýšenou cirkulací |
|
|
|
|
|
|
| Sekundární hypertenze způsobené zvýšeným periferním odporem a zvětšeným objemem krve |
|
|
|
19Intenzivní průtok krve ledvinou je základní předpoklad pro její hlavní funkce. Ischémie ledviny způsobená zúžením přívodní arterie může být korigována zvýšením perfúzního tlaku, v tomto případě systémového arteriálního tlaku. Renovaskulární hypertenzi lze považovat za kompenzační mechanismus (z hlediska funkčnosti ledviny), který však svými důsledky organismus celkově poškozuje.
20V systémové cirkulaci je rozdíl krevních tlaků mezi arteriemi a vénami mnohem větší, proto si případné zvýšení tlaku ve velkých systémových vénách nevynutí podstatné zvýšení arteriálního tlaku, které by bylo nezbytné pro zachování dostatečného arterio-venózního tlakového gradientu pro udržení průtoku krve.
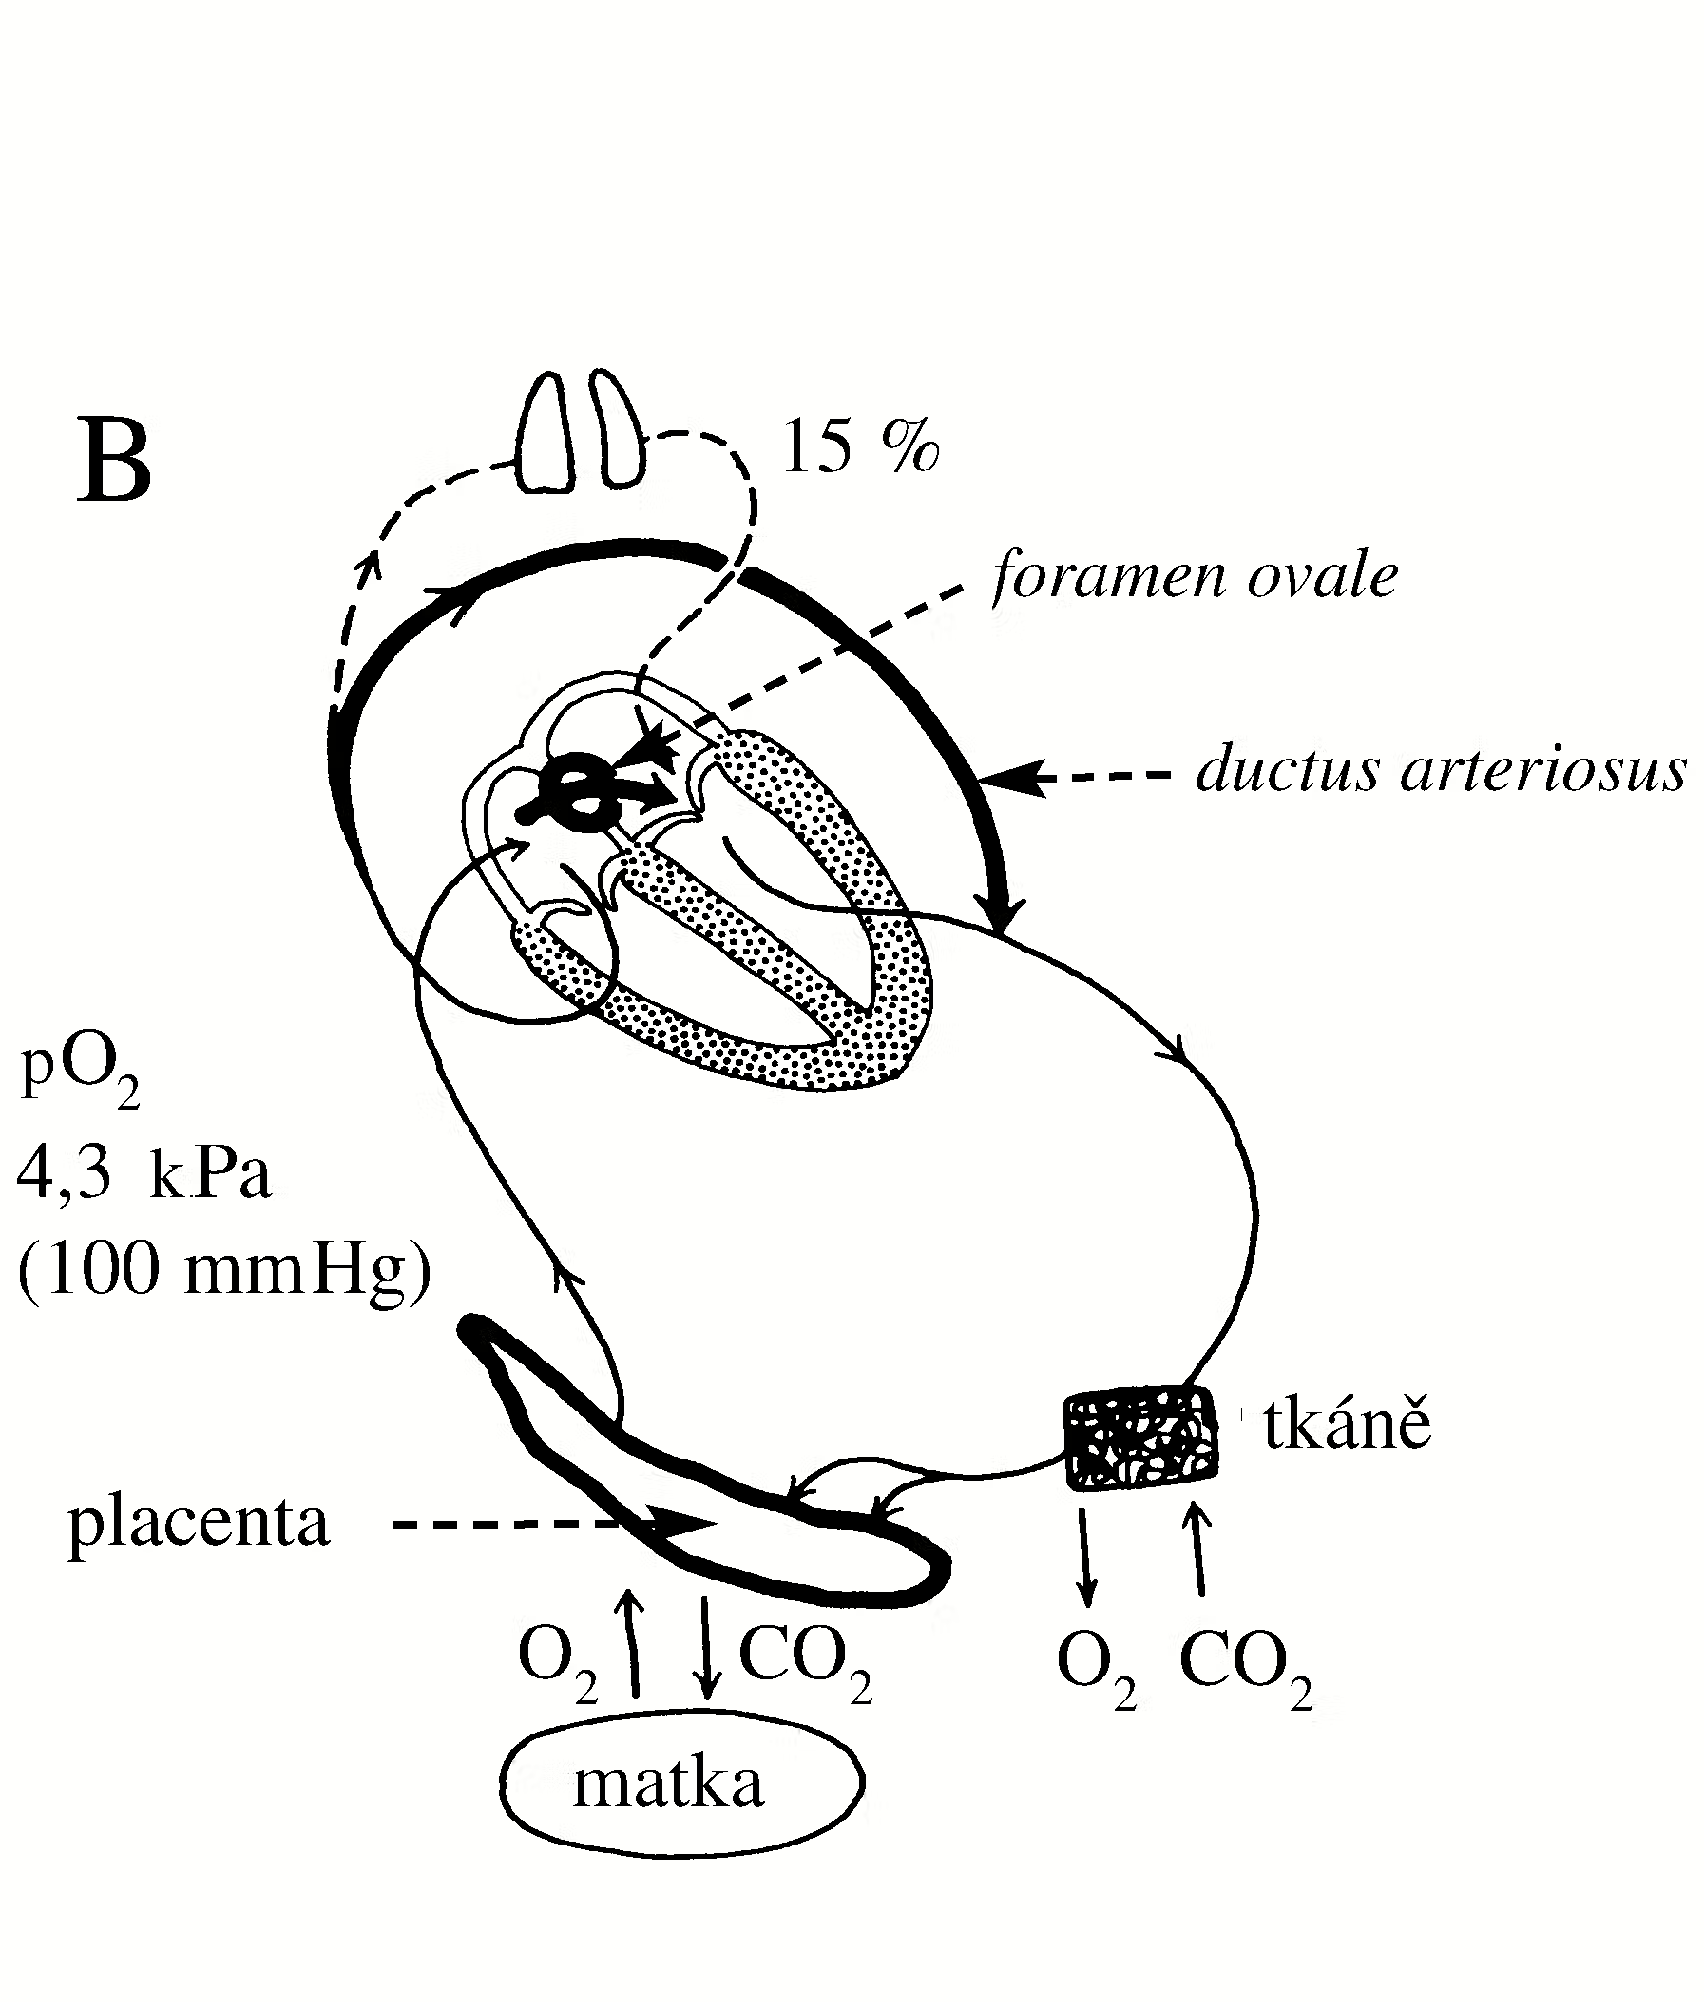
21Plicní cirkulace reaguje na hypoxii obráceně než systémová cirkulace. Během celého fetálního vývoje, pro které jsou charakteristické všeobecně nízké parciální tlaky kyslíku v organismu, tedy i v plicích, klade plicní řečiště proudění krve značný odpor. Většina krve obchází plíce a skrze ductus arteriosus se dostává z a. pulmonalis přímo do aorty. Průtok krve plícemi slouží pouze nutričním účelům, nedochází zde k oxygenaci krve. První vdechnutí vzduchu po narození způsobí významný pokles odporu plicního řečiště proudění krve nejen protože se plíce více rozepnou, ale i proto, že se v nich významně zvýší parciální tlak kyslíku, a to vyvolá vazodilataci plicních arteriol.
10Při dynamickém fyzickém cvičení se primárně sníží periferní rezistence a reaktivně se zvýší srdeční výdej, sled dějů je tedy opačný.
V 95 % případů onemocnění systémovou arteriální hypertenzí není známa příčina a dostatečně není známa ani patogeneze tohoto patologického stavu, který proto bývá označován jako esenciální nebo primární hypertenze. Ve zbývajících 5 % případů jsou příčiny, a do značné míry i patogeneze, známy. Protože se v těchto případech nachází příčina arteriální hypertenze často mimo srdečně-cévní systém, bývají tyto stavy označovány jako sekundární hypertenze. Není to zcela správné, protože se často jedná o poruchy fyziologických mechanismů, které jsou součástí řízení a udržování krevního tlaku, a jsou tedy součástí srdečně-cévního cirkulačního aparátu.
!!!začátek petitu!!!
U systémové arteriální hypertenze je vždy otázkou, proč mechanismy regulující krevní tlak (využívající vysokotlaké a nízkotlaké receptory a výkonné mechanismy upravující srdeční výdej a periferní odpor) neudrží krevní tlak v hodnotách potřebných pro zajištění perfúze tkání krví. V případě některých sekundárních hypertenzí postihuje porucha přímo některou složku regulace krevního tlaku, avšak i pak zůstává otázka, proč tato porucha není kompenzována jinými složkami této regulace.
!!!konec petitu!!!
A. Esenciální hypertenze
Esenciální hypertenze je výsledkem dysregulace mezi množstvím cirkulující krve a celkovým odporem kladeným proudění krve (periferním odporem). Tato regulace se uskutečňuje nervovými a humorálními mechanismy, ve kterých mají důležitou úlohu baroreceptory nacházející se v různých částech srdečně-cévního systému. Podle signálů z těchto baroreceptorů se může měnit žilní návrat, srdeční kontraktilita, srdeční frekvence, celkový objem cirkulující krve a periferní odpor. Soudí se, že se při esenciální hypertenzi zvýší střední arteriální krevní tlak zpočátku následkem primárního zvýšení srdečního výdeje. Následným reaktivním zvýšením periferního odporu10 se celý systém regulace krevního tlaku nastaví na jeho vyšší hodnoty.
K výrazné hyperperfúzi tkání a orgánů při arteriální hypertenzi nedochází, pokud není překročena hodnota tlaku, kdy je „prolomen“ mechanismus autoregulace průtoku krve spočívající v přizpůsobování periferního odporu11. U jedinců s arteriální hypertenzí se závislost mezi středním krevním tlakem a průtokem krve orgány posune do oblasti vyšších tlaků, její charakter je však zachován (obr. 2.9). Znamená to, že po snížení vysokého krevního tlaku může dojít k hypoperfúzi některých orgánů, přestože střední krevní tlak bude, v porovnání s normotenzními jedinci, dostatečně vysoký. Vyšší hodnoty arteriálního krevního tlaku organismus poškozují a představují specifická rizika, která budou dále uvedena. Kapilaroskopická měření ukázala, že vysoký arteriální tlak není u esenciální hypertenze dostatečně redukován na úrovni arteriol, nýbrž se v omezené míře propaguje i do kapilár a venul.
!!!obr. 2.9.!!!
Zajímavé poznatky poskytla analýza případů vzácných lidských dědičných stavů, při kterých dochází buď k výraznému zvýšení arteriálního tlaku krve (i diastolického), nebo naopak k výrazné arteriální hypotenzi (obr. 2.10).
!!!obr. 2.10.!!!
!!!začátek petitu!!!
Významná hypertenze se vyskytuje u hyperaldosteronismu léčitelného glukokortikoidy12, Liddlova syndromu13, při mutaci mineralokortikoidního receptoru, která zvyšuje jeho funkci, u pseudohypoaldosteronismu II. typu14 a u syndromu zdánlivého nadbytku mineralokortikoidů15. Ve všech případech se jedná o defekty ledvinových tubulů, při kterých je zvýšená reabsorpce profiltrovaného natria. Hypertenze je v těchto případech závislá na příjmu Na+. Hladina reninu je nízká.
Významná hypotenze se vyskytuje u pseudohypoparatyreoidismu I. typu16 a u Gitelmanova syndromu17. Při těchto onemocněních je reabsorpce profiltrovaného natria snížena.
Genetická analýza těchto případů tedy ukázala, že stavy provázené vznikem závažné arteriální hypertenze v časném věku, nebo naopak způsobující arteriální hypotenzi, jsou spojeny s poruchami funkce ledvinových tubulů při reabsorpci profiltrovaného Na+. Stavy spojené s hypertenzí Na+ „šetří“ a stavy spojené s hypotenzí se vyznačují zvýšenými ztrátami Na+ močí.
!!!konec petitu!!!
Je proto možné, že individuální rozdíly krevního tlaku a onemocnění esenciální arteriální hypertenzí jsou primárně způsobené změnami cirkulujícího objemu krve (hypertenze zvětšením). Hypervolémie pak může způsobovat hypercirkulační stav a následné zvýšení periferní rezistence v systémovém krevním oběhu, které působí proti tkáňové hyperperfúzi, ke které by jinak docházelo.
Arteriální hypertenze by také mohla představovat přizpůsobení oběhu primární poruše ledvinných funkcí, které udržují stálý objem tělesných tekutin a vyrovnanou bilanci solí. Je známo, že diuréza a vylučování sodíku (natriuréza) reagují na změny středního arteriálního krevního tlaku podle tzv. funkční křivky ledvin. Zvýšení diurézy a natriurézy v důsledku zvýšení perfuzního tlaku v ledvině se označuje jako tlaková diuréza. Dlouhodobé nedostatečné vylučování sodíku a vody, v důsledku neidentifikované primární poruchy ledvinných funkcí, by mohlo vést ke dlouhodobému kompenzačnímu zvýšení středního krevního tlaku v systémové cirkulaci, tj. k trvalé arteriální hypertenzi. Arteriální hypertenze by mechanismem tlakové diurézy zajišťovala homeostázu objemu tělesných tekutin, esenciální pro dlouhodobé přežití organismu.
Zvýšená aktivita sympatického nervového systému může vyvolat hypertenzi zvýšením srdečního výdeje a případnou vazokonstrikcí. Některé studie prokázaly u jedinců s esenciální hypertenzí zvýšení sympatické inervace v srdci a v ledvinách, někdy i v kosterních svalech (nikdy však v kůži). Celkově však nelze považovat zvýšení aktivity sympatického nervového systému v patogenezi chronické arteriální hypertenze za prokázané. Proti její úloze svědčí také skutečnost, že stavy provázené chronicky zvýšenou aktivitou sympatického nervového systému, jakými jsou srdeční selhání a jaterní cirhóza, nejsou provázeny arteriální hypertenzí.
!!!začátek petitu!!!
Změny aktivity sympatického nervového systému se výrazně podílejí na rychlých reakcích cirkulace na náhlé snížení nebo zvýšení krevního tlaku, a to prostřednictím karotických a aortálních baroreceptorů. Denervace baroreceptorů v karotickém sinu má za následek labilitu krevního tlaku. Průměrný krevní tlak však není ovlivněn. Při chronické arteriální hypertenzi se baroreceptory „nastaví“ na vyšší střední hodnotu krevního tlaku a reagují pak zase jen na jeho náhlé změny, a to se stejnou citlivostí jako u normotenzních jedinců.
!!!konec petitu!!!
Hypoteticky lze tedy za etiologii esenciální hypertenze považovat zvětšení objemu extracelulární tekutiny nebo v některých případech i zvýšení aktivity sympatiku, v obou případech provázených zvýšením srdečního výdeje a hypercirkulačním stavem. Chronické zvýšení perfúze tkání nad jejich metabolickou a funkční potřebu vyvolá reakci (vazokonstrikci) odporových cév, a tím zvýšení periferního odporu. Perfúze tkání se vrací na normální hodnotu odpovídající metabolickým a funkčním potřebám, což je provázeno chronickou arteriální hypertenzí včetně diastolické hypertenze.
Důsledky trvale zvýšeného krevního tlaku při esenciální hypertenzi jsou následující:
B. Sekundární systémové arteriální hypertenze
Sekundární systémové arteriální hypertenze představují různorodou skupinu onemocnění, u kterých se na zvýšení krevního tlaku různou měrou podílí hyperdynamická (hyperkinetická)18 cirkulace, zvýšení periferní rezistence nebo oba mechanismy. V tabulce 2.1 jsou uvedeny patologické stavy, které mohou být provázené sekundární hypertenzí.
!!!tab. 2.1.!!!
B.1 Sekundární hypertenze způsobené převážně zvýšeným periferním odporem
Feochromocytom. Jedná se o nádor dřeně nadledvin nebo extraadrenálních sympatických ganglií. Je zdrojem katecholaminů, z nichž převažuje zvýšená produkce noradrenalinu. Svými účinky na α1-adrenergní receptory zvyšuje noradrenalin tonus hladkého svalstva arteriol a zvyšuje tím celkový periferní odpor. Zmenšuje však i objem venózní kapacitní části cirkulačního aparátu, a tím působí redistribuci celkového objemu krve ve prospěch arterií. Výsledkem je záchvatovitá hypertenze nebo trvalá hypertenze se značným kolísáním krevního tlaku, protože noradrenalin a jiné katecholaminy jsou z nádorové tkáně uvolňovány v paroxyzmech. Přestože je hypertenze u feochromocytomu uváděna jako typický příklad hypertenze způsobené zvýšeným periferním odporem, je z účinku katecholaminů na kapacitní vény a především z jejich pozitivně inotropních a chromotropních účinků zřejmé, že podíl na záchvatovitém zvýšení tlaku má pravděpodobně i zvýšení srdečního výdeje. Krevní tlak může během paroxyzmu dosáhnout až 300/150 mmHg.
Jednostranná stenóza renální arterie (reno-vaskulární hypertenze)19. Snížení perfúzního tlaku za stenózou aktivuje sekreci reninu v juxtaglomerulárním aparátu ledviny. Ve venózní krvi odtékající z postižené ledviny je významně vyšší koncentrace reninu než ve venózní krvi kontralaterální ledviny, která netrpí ischémií, a rovněž než ve venózní krvi z jiné části cévního systému. Renin je proteáza, která štěpí plazmatický angiotenzinogen na angiotenzin I, ze kterého vzniká jeho dalším štěpením enzymem konvertujícím angiotenzin (ACE) angiotenzin II, který má silný vazokonstrikční účinek. Zvýšení periferního odporu je považováno za hlavní příčinu arteriální hypertenze. Ani v tomto případě se však nejedná o „čistě odporovou hypertenzi“, protože angiotenzin II (angiotenzin III) stimuluje sekreci aldosteronu, který zvyšuje reabsorpci Na+ v distálním ledvinovém tubulu, a způsobuje tím expanzi extracelulární tekutiny včetně plazmy (obr. 2.11). Hypervolémie zvyšuje centrální žilní tlak, a tedy předtížení (preload) pravé komory. Zvyšuje tím srdeční výdej. Hypertenze tak přestává být čistě „odporovou“ a stává se i „volumovou“. V závislosti na příjmu NaCl a stupni stenózy může pak v patogenezi systémové arteriální hypertenze způsobené jednostrannou stenózou renální arterie převažovat „volumová“, nebo „odporová“ složka.
!!!obr. 2.11.!!!
B.2 Sekundární hypertenze způsobené převážně zvýšeným objemem krve a zvýšenou cirkulací
Primární hyperaldosteronismus (Connův syndrom) (viz kap. 6.5.4.1). Arteriální hypertenze při primární nadprodukci mineralokortikoidů bývá plně přičítána zvětšení cirkulujícího objemu krve z důvodu zvýšené retence natria. Zdá se však, že se na dlouhodobém zvýšení arteriálního krevního tlaku může podílet i zvýšení periferního odporu, o kterém se předpokládá, že může být reakcí na zvýšenou perfúzi tkání nebo důsledkem zvýšené aktivity sympatického nervového systému.
Renoprivní hypertenze. Chirurgické odstranění obou ledvin ohrožuje organismus hromaděním tělesných tekutin, a proto i expanzí cirkulujícího objemu krve. To může být příčinou zvýšení systémového arteriálního tlaku mechanismem zvýšeného srdečního výdeje.
Cushingův syndrom (hyperkortikalismus) (viz kap. 6.5.2). Arteriální hypertenze bývá přítomna asi u 80 % nemocných s hypersekrecí nadledvinových glukokortikoidů. Předpokládá se, že je převážně způsobena zvýšeným srdečním výdejem, podobně jako při hyperaldosteronismu.
Polycythaemia vera viz kap. 1.4.3.1.4.
B.3 Sekundární hypertenze způsobené zvýšeným periferním odporem a zvýšeným objemem krve
Oboustranná ischémie ledvin a chronické ledvinové selhání v konečném stadiu. Při těchto stavech převládá při vzniku a udržování arteriální hypertenze vliv retence tekutin, tj. zvýšení srdečního výdeje, nad presorickým účinkem angiotenzinu II. V pozdějších stadiích se však na udržování a stupni arteriální hypertenze podílí i zvýšení periferního odporu. Vazokonstrikce způsobující zvýšení periferního odporu je považována za reaktivní změnu mikrocirkulace na dlouhodobě nadměrnou perfúzi tkání v porovnání s jejich metabolickými potřebami.
Expanze extracelulární tekutiny, která zahrnuje i expanzi objemu plazmy, obecně potlačuje sekreci reninu a tvorbu presorického angiotenzinu II. Dehydratace organismu, včetně terapeutického snížení hypervolémie např. dialyzační léčbou, může proto sekreci reninu aktivovat. Hypertenze pak může přejít z převážně volumové patogeneze na patogenezi převážně odporovou. Velmi pravděpodobná úloha reninu – angiotenzinu II v patogenezi hypertenze v terminálních stadiích renálního selhání nebo při oboustranné ledvinové ischémii je doložena klinickou zkušeností, že oboustranná nefrektomie vede u těchto pacientů často ke snížení arteriální hypertenze.
Hypertenze v těhotenství. Těhotenství se výrazně promítne do činnosti cirkulačního aparátu. Placentární mateřská cirkulace představuje nové nízkoodporové cévní řečiště, které je paralelně zapojeno s cévními řečišti ostatních orgánů a tkání (viz obr. 2.6). Celkové snížení periferního odporu je kompenzováno zvýšením srdečního výdeje, a krevní tlak je proto udržen normální. U 5–14 % těhotných žen (v závislosti na věku, počtu porodů ap.) vznikne během těhotenství arteriální hypertenze. Ta je někdy provázena dalšími poruchami: proteinurií, otoky, event. oligurií. Takový stav se označuje jako preeklampsie nebo eklampsie. Zvýšení tlaku je podmíněno přítomností placenty, protože po případném ukončení těhotenství hypertenze i ostatní poruchy ustupují. Soudí se, že se v těchto případech placenta stane zdrojem nějakého působku s místním i systémovým vazokonstrikčním účinkem. Na rozvoji hypetenze se může podílet i hypervolémie.
18Oba pojmy jsou používány k označení stavu, při kterém je zvětšený srdeční výdej.
11Fenomén autoregulace průtoku krve je velmi účinný především v mozku a v ledvinách.
22Údaje se značně liší.
12Geny pro aldosteron-syntázu a 11ß-hydroxylázu tvoří u těchto jedinců hybridní gen, který má změněnou transkripční regulaci. Následkem toho není tvorba a sekrece aldosteronu závislá na angiotenzinu II, nýbrž je řízena prostřednictvím ACTH. Proto tento stav příznivě reaguje na léčbu glukokortikoidy, které zpětnovazebně tlumí sekreci ACTH.
17V důsledku poruchy funkce stočené části distálního tubulu dochází ke zvýšeným ztrátám NaCl močí, které mohou být u heterozygotů kompenzovány zvýšeným příjmem NaCl. Součástí syndromu je hypokalemická alkalóza.
Plicní arteriální hypertenze vzniká stejnými mechanismy, které byly probrány u systémové arteriální hypertenze, tj. změněným poměrem mezi množstvím protékající krve a celkovým odporem plicního řečiště. Výchozí hodnoty krevního tlaku jsou mnohem nižší a častěji než v systémové cirkulaci může vzniknout plicní hypertenze akutně, a to při masivní embolizaci do plic. Plicní hypertenze se od systémové dále liší tím, že se na jejím vzniku může mnohem významněji uplatňovat primární zvýšení tlaku v plicních vénách20. Podle převažujícího patogenetického mechanismu lze plicní hypertenzi rozdělit do čtyř skupin.
Hyperkinetická plicní hypertenze. Při hyperkinetické plicní cirkulaci provázející zvýšenou fyzickou aktivitu nevzniká u zdravého jedince významná plicní hypertenze, protože se úměrně zvýšenému průtoku krve sníží odpor plicního cévního řečiště. Vedle aktivního zvětšení celkového průřezu plicní cirkulace vazodilatací prekapilár dojde i k mechanickému roztažení plicního řečiště většími dechovými objemy.
Při srdečních anatomických levo-pravých zkratech protéká plicní cirkulací větší množství krve než systémovou cirkulací. Příčinou levo-pravého zkratu může být hemodynamicky významný defekt síňového nebo komorového srdečního septa a neuzavřený ductus arteriosus. Plicní cirkulace v tomto případě reaguje přestavbou plicních arteriol, ve kterých mohutní svalová vrstva a dochází k dalším změnám, jejichž důsledkem je zúžení celkového průřezu plicní cirkulace, a tedy zvýšení odporu. Tento stav cévní přestavby má tendenci přetrvávat i po případném chirurgickém zákroku, který odstraní srdeční vadu. Ten by proto měl být proveden dříve, než dojde k „fixaci plicní hypertenze“ v důsledku této strukturní cévní přestavby.
Postkapilární plicní hypertenze. Jako postkapilární plicní hypertenze je označován stav, kdy příčinou zvýšení tlaku v a. pulmonalis je primární zvýšení tlaku v levé srdeční síni. Protože tlakový gradient mezi a. pulmonalis a levou síní je normálně jen 10–20 mmHg, je pochopitelné, že zvýší-li se tlak v levé síni nad normální hodnoty 10/1 mmHg, musí se zvýšit i tlak v a. pulmonalis, má-li být zachován v plicní cirkulaci dostatečný tlakový gradient. Tlak v levé síni se zvyšuje při:
Ve všech těchto případech vzniká plicní hypertenze. Pokud se nejedná o akutně vzniklý stav, je provázena následnou hypertrofií myokardu pravé srdeční komory.
!!!začátek petitu!!!
Pokud nedojde k pravostrannému srdečnímu selhání, dominují klinickým příznakům poruchy způsobené změnami fyzikálních vlastností plic (snížením jejich poddajnosti vůči změnám tlaku) a vysokým krevním tlakem v plicních venulách a kapilárách. Těmito příznaky jsou především dušnost a vykašlávání sputa s příměsí krve.
!!!konec petitu!!!
Reaktivní plicní hypertenze. Plicní hypertenze vzniká v tomto případě následkem vazokonstrikce plicních arteriol. Je dobře známo, že vazokonstrikci vyvolává v plicní cirkulaci hypoxie, tj. snížení parciálního tlaku v alveolech21. Onemocnění, při kterých je v alveolárním vzduchu snížený parciální tlak kyslíku, proto obecně mají tendenci zvyšovat celkový odpor plicního řečiště a způsobovat plicní hypertenzi. Ta bývá označována jako reaktivní. Příčinou plicní hypertenze jsou onemocnění, která dlouhodobě způsobují hypoventilaci alveolů, např. chronická bronchitida, plicní emfyzém, ale také alveolární hypoventilace z důvodu neuromuskulárních onemocnění či nadměrné obezity. Plicní hypertenze může vzniknout i u jedinců trpících tzv. syndromem noční apnoe, při kterém je plicní hypoxie intermitentní.
Plicní hypertenze vzniká z důvodu nízkého parciálního tlaku v alveolech také při pobytu ve vysokohorském prostředí, pravidelně v oblastech nad 3000 m nadmořské výšky. To může, při současné hyperkinetické cirkulaci vyvolané systémovou hypoxií a zvláště případnou fyzickou aktivitou, způsobit významnou akutní plicní hypertenzi s možným akutním pravostranným srdečním selháním. Existují rozdíly v individuální reaktivitě plicní cirkulace na pobyt ve vysokohorském prostředí.
Obliterační a obstrukční plicní hypertenze. Plicní hypertenze může být způsobena progresivní redukcí celkového průřezu plicní cirkulace při idiopatické primární plicní hypertenzi. Příčina tohoto závažného onemocnění, které vede k nevratné pravostranné srdeční hypertrofii a pravostrannému srdečnímu selhání, spočívá v dysregulaci stavby plicních arteriol. Zvýšení odporu průtoku krve nezpůsobuje vazokonstrikce plicních arteriol, nýbrž proliferace buněk v cévní stěně. Příčinou je porušená signalizace receptory pro cytokiny označované jako BMP (bone morphogenic protein) v důsledku jejich zděděné (familiární) nebo získané (sporadické) mutace. Onemocnění má progresivní charakter, postupně způsobí závažnou dušnost, zvláště při fyzické činnosti, a vede k nezadržitelnému pravostrannému srdečnímu selhání. Toto onemocnění lze léčit transplantací plic.
Plicní fibróza, jakož i jiné plicní poruchy, při kterých je redukován plicní parenchym (včetně chirurgických výkonů), způsobují rovněž zmenšení celkového průřezu plicní cirkulace a mohou být příčinou plicní hypertenze.
Dalším onemocněním, které způsobuje vznik plicní hypertenze obstrukcí části plicního řečiště, je opakovaná tromboembolie do plic. Masivní embolie do plicní cirkulace může způsobit akutní plicní hypertenzi a akutní pravostranné srdeční selhání. Myokard pravé komory, bez předchozí hypertrofie, může zvýšit tlak v pravé komoře a v plicnici maximálně na 40–100 mmHg22. Pokud je akutně vzniklý odpor v plicním řečišti tak velký, že ani tento tlak nestačí k udržení potřebného průtoku krve plícemi, začne se krev hromadit v pravé komoře, v pravé síni a ve velkých systémových vénách. Dochází tak k akutnímu pravostrannému srdečnímu selhání. Současně klesá srdeční výdej do systémové cirkulace.
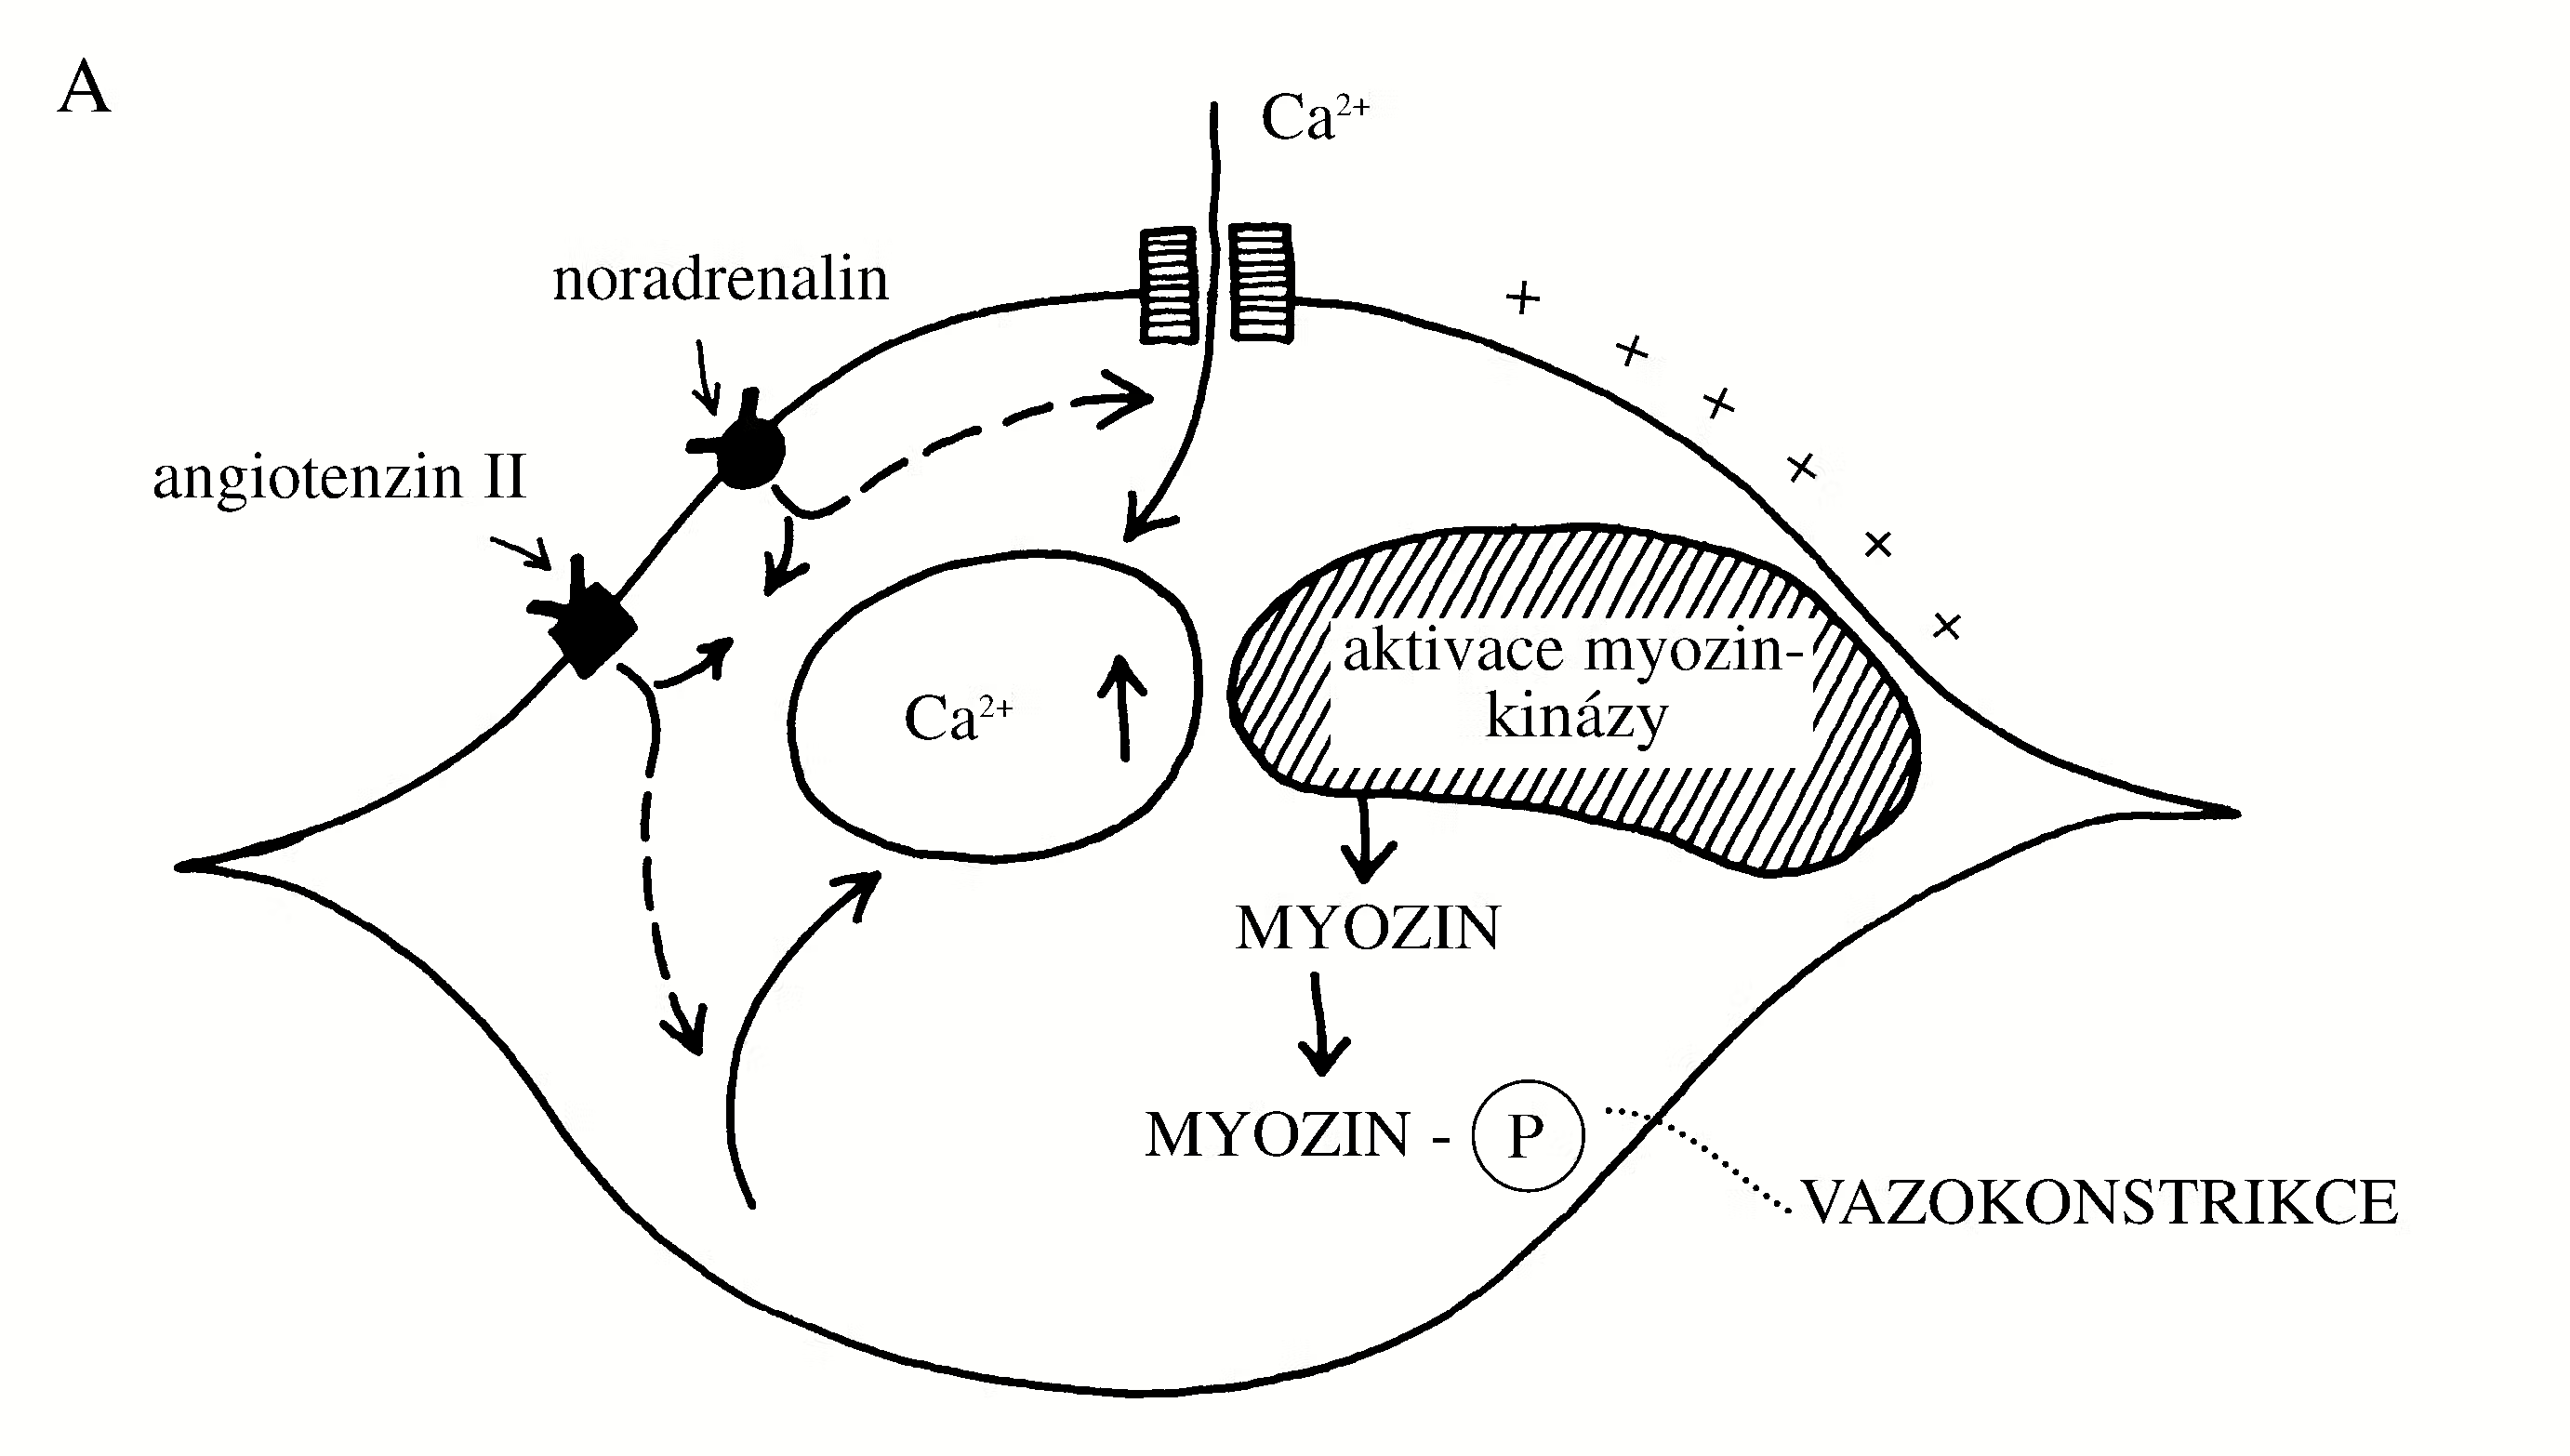
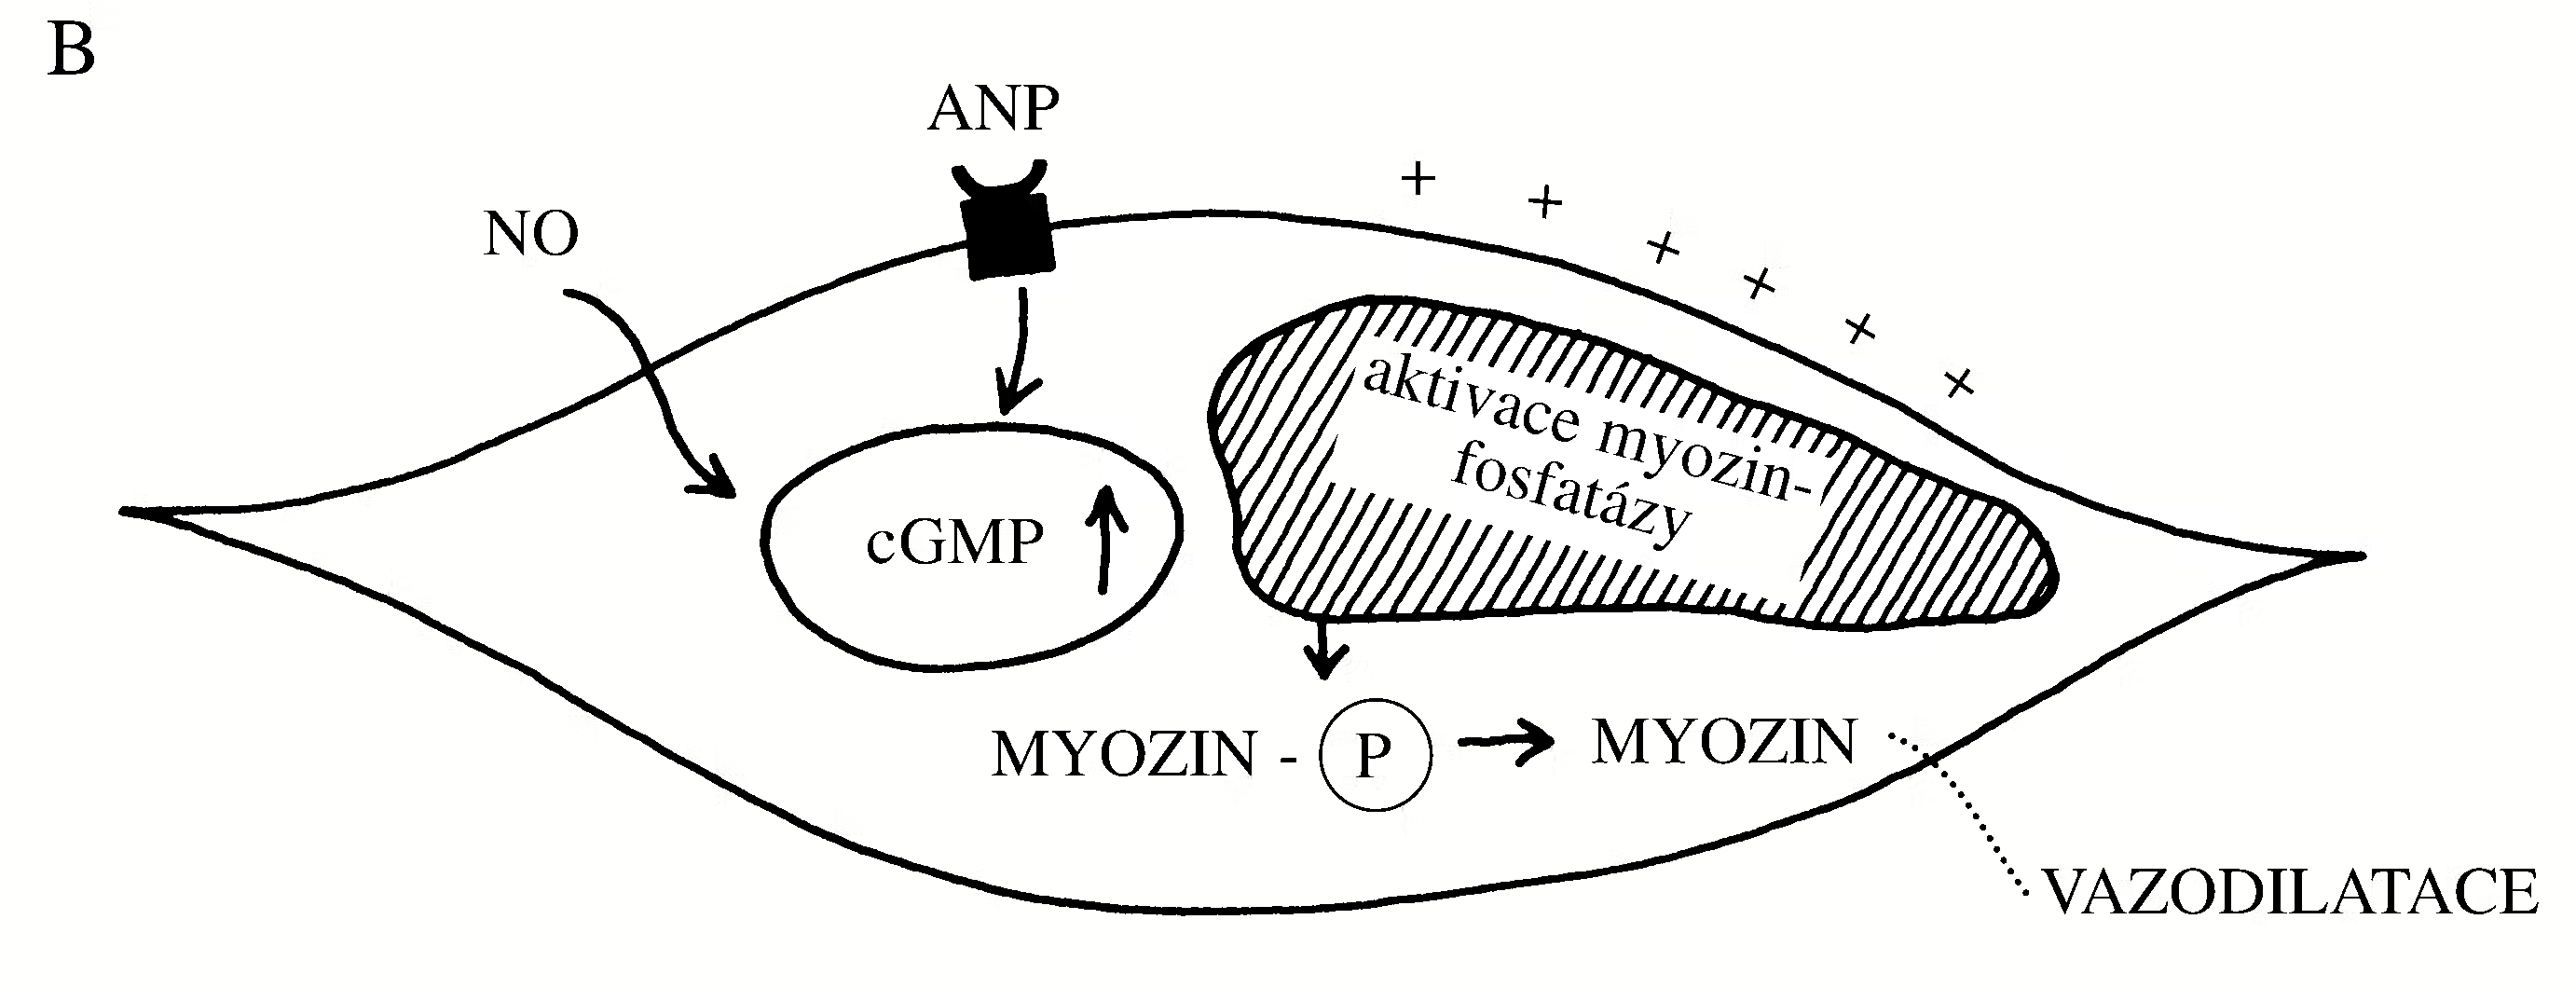
Obr. 2.17 Hlavní mechanismy vedoucí ke kontrakci (A) nebo dilataci (B) hladkých svalových cévních buněk
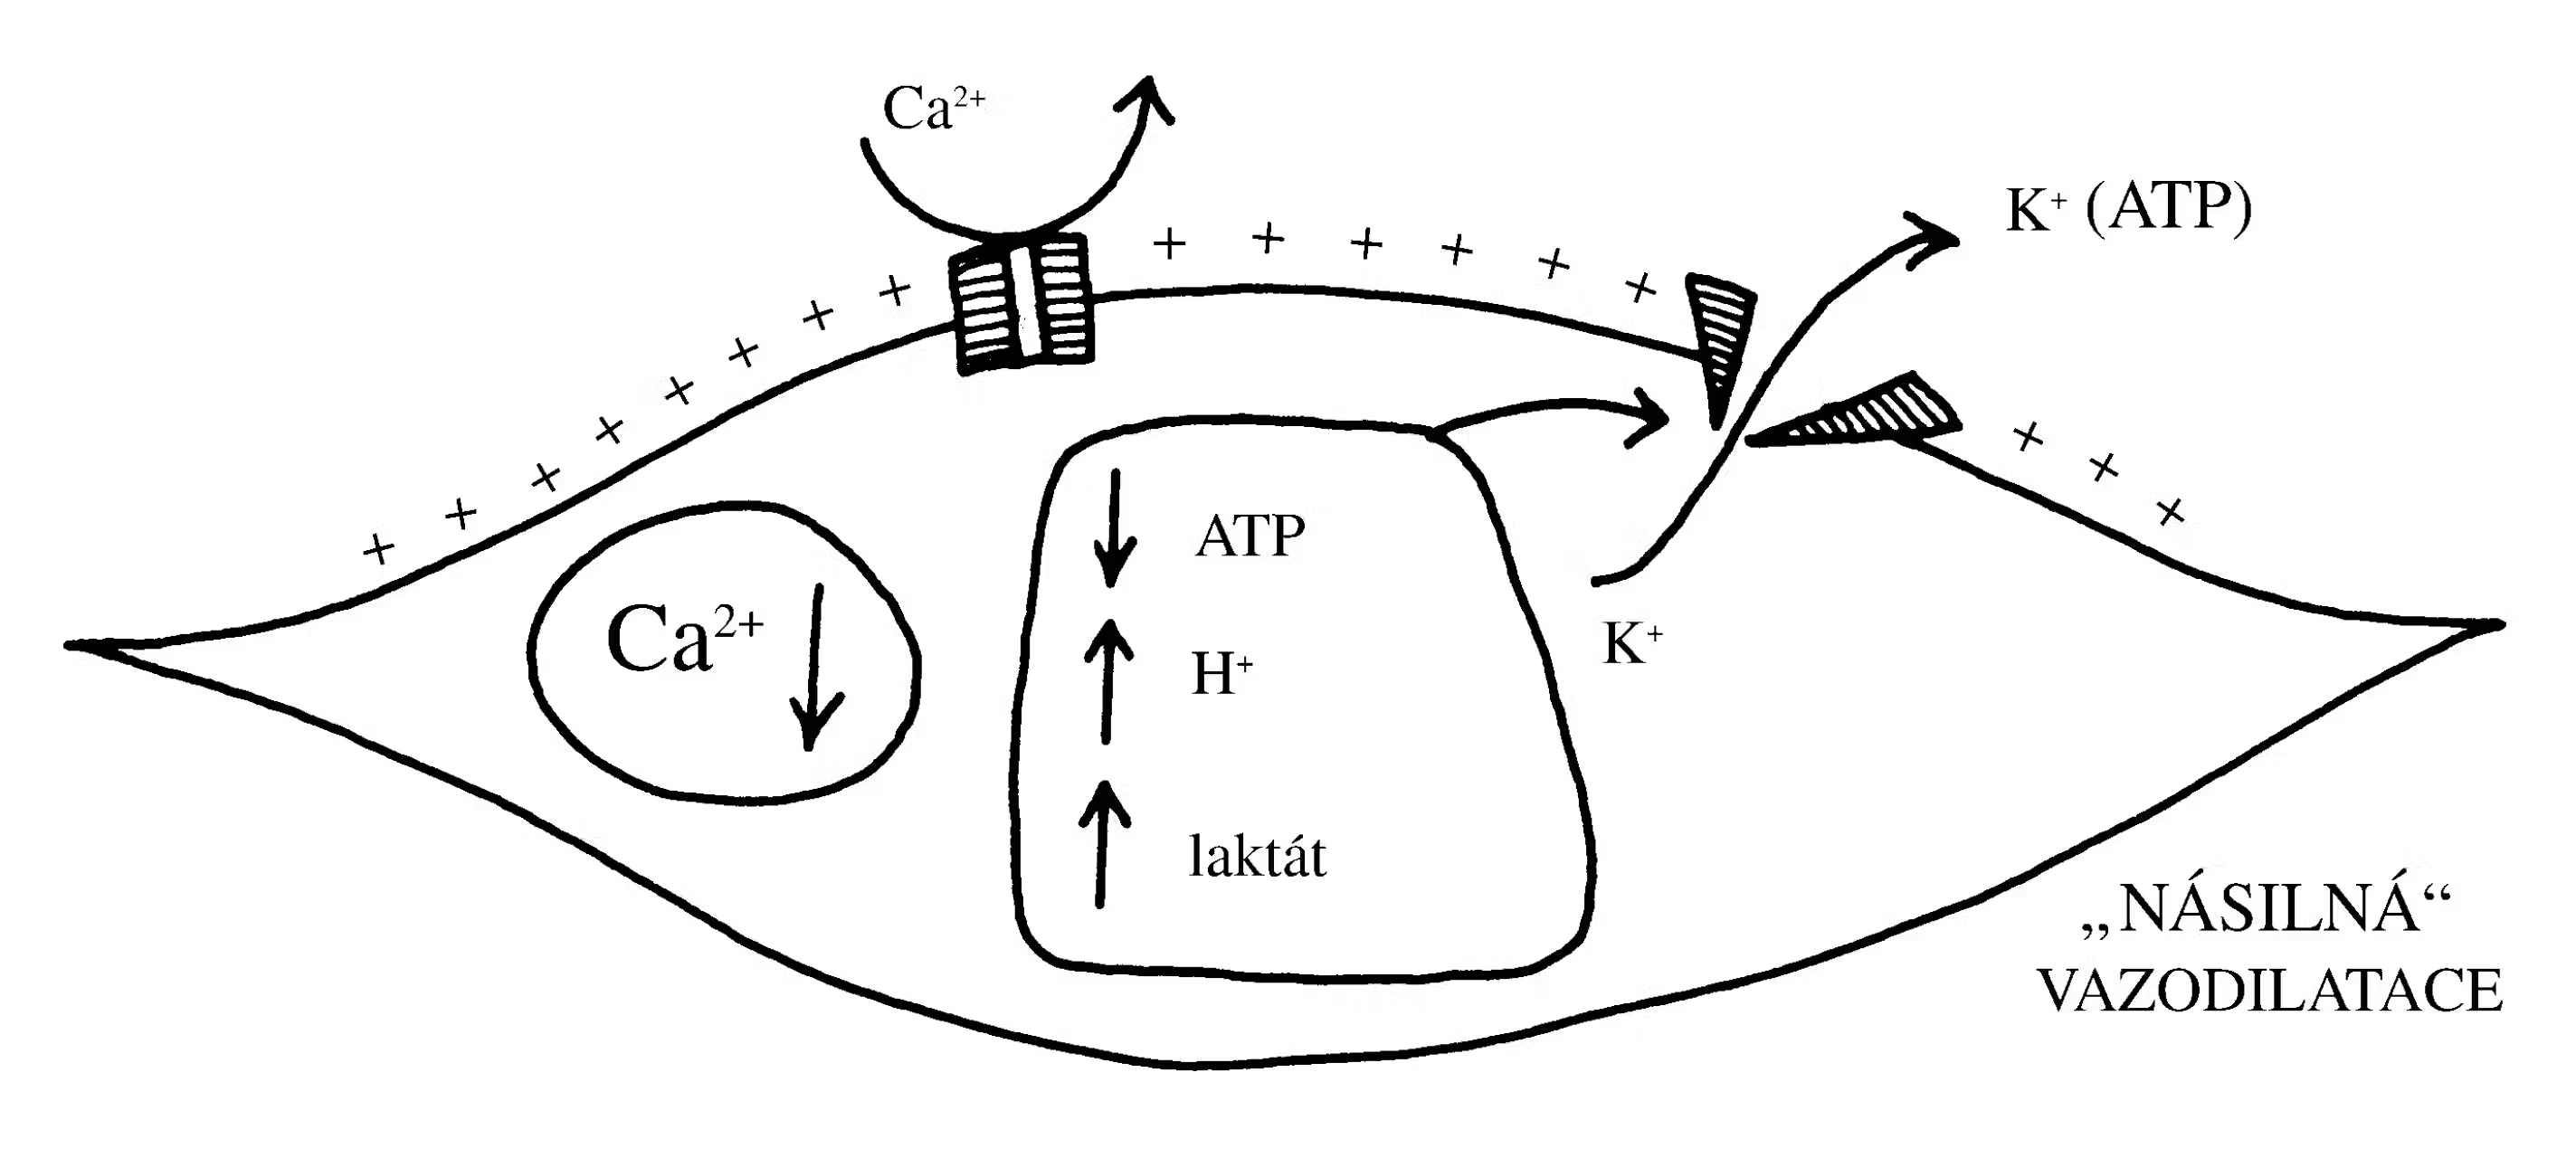
Obr. 2.18 Hyperpolarizace buněčné membrány hladké svalové buňky působí vazodilataci a její rezistenci vůči vazokonstrikčně působícím látkám. Hyperpolarizace je důsledkem úniku iontů K+ze svalových buněk, ve kterých se v důsledku hypoxie sníží koncentrace ATP a zvýší se koncentrace vodíkových iontů a laktátu
14V ledvinových tubulech je zvýšená exprese genů, jejíchž funkce (funkce jejich proteinových produktů) není zatím přesně známa.
13U Liddlova syndromu jsou mutovány podjednotky Na+-kanálu. Buňky ledvinových tubulů mají zvýšený počet Na+-kanálů.
16Příčinou je ztrátová mutace Na+-kanálu na buňkách sběracích tubulů nebo mutace, která snižuje funkci mineralokortikoidního receptoru.
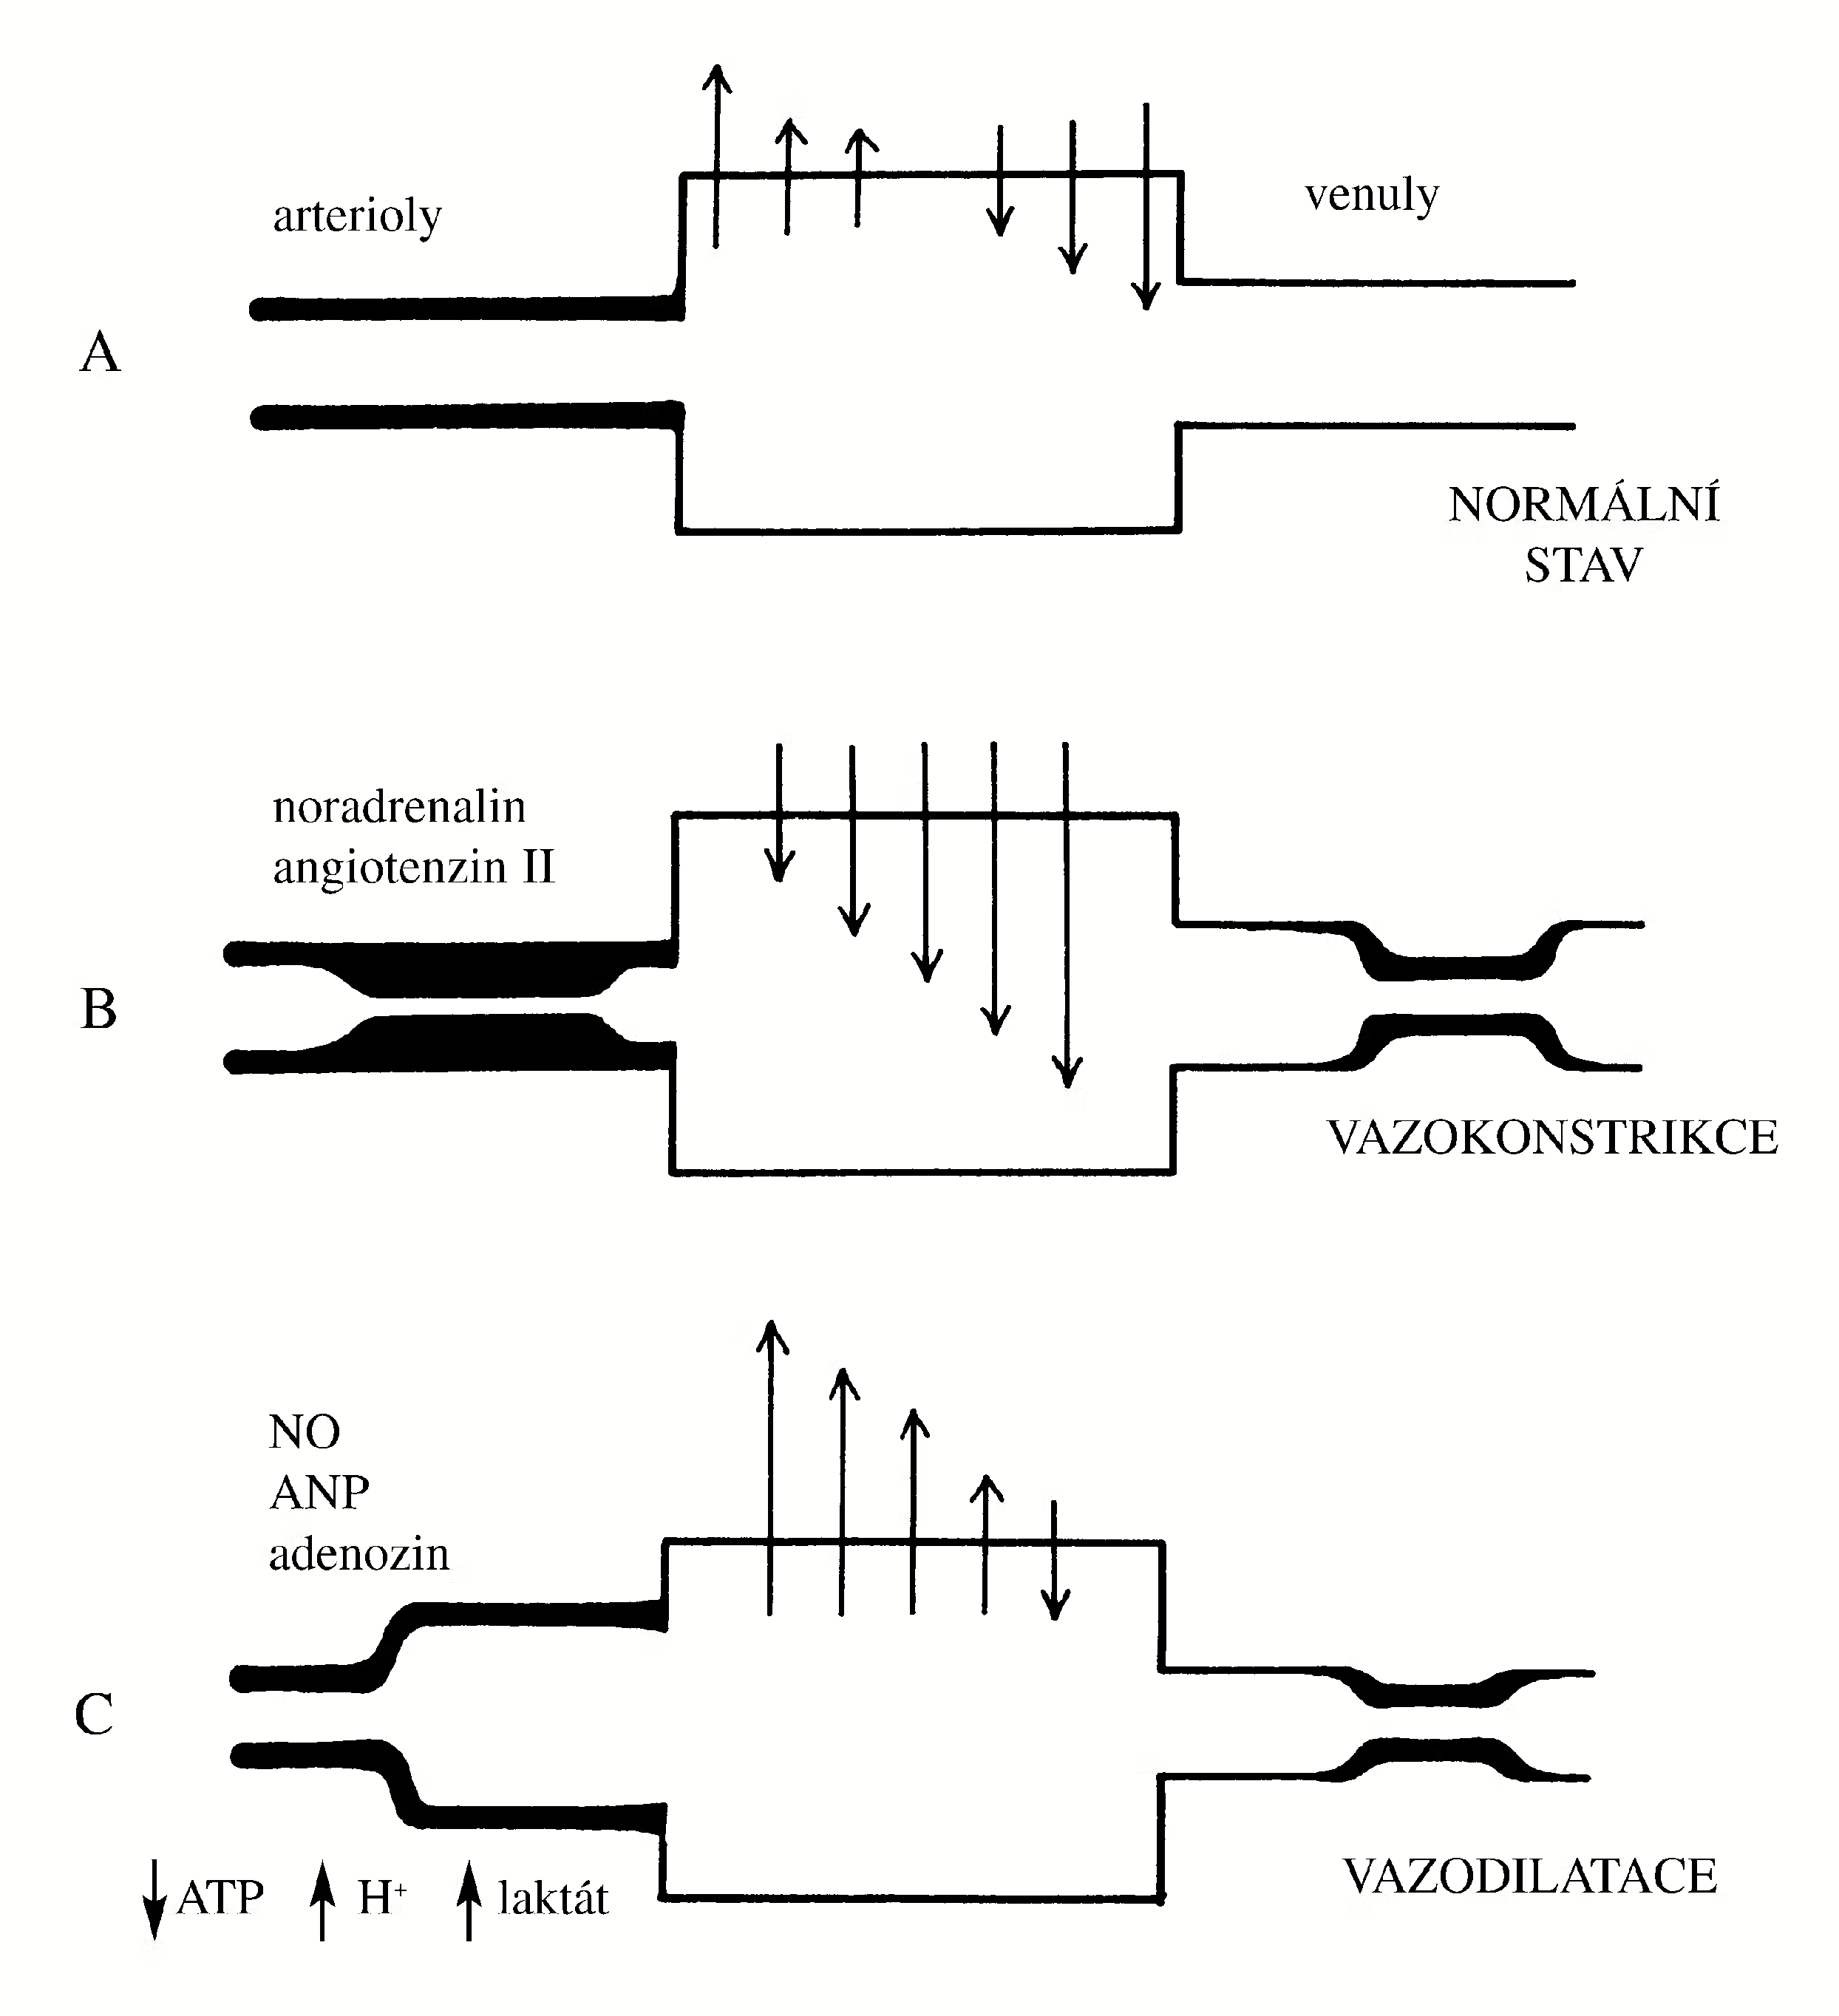
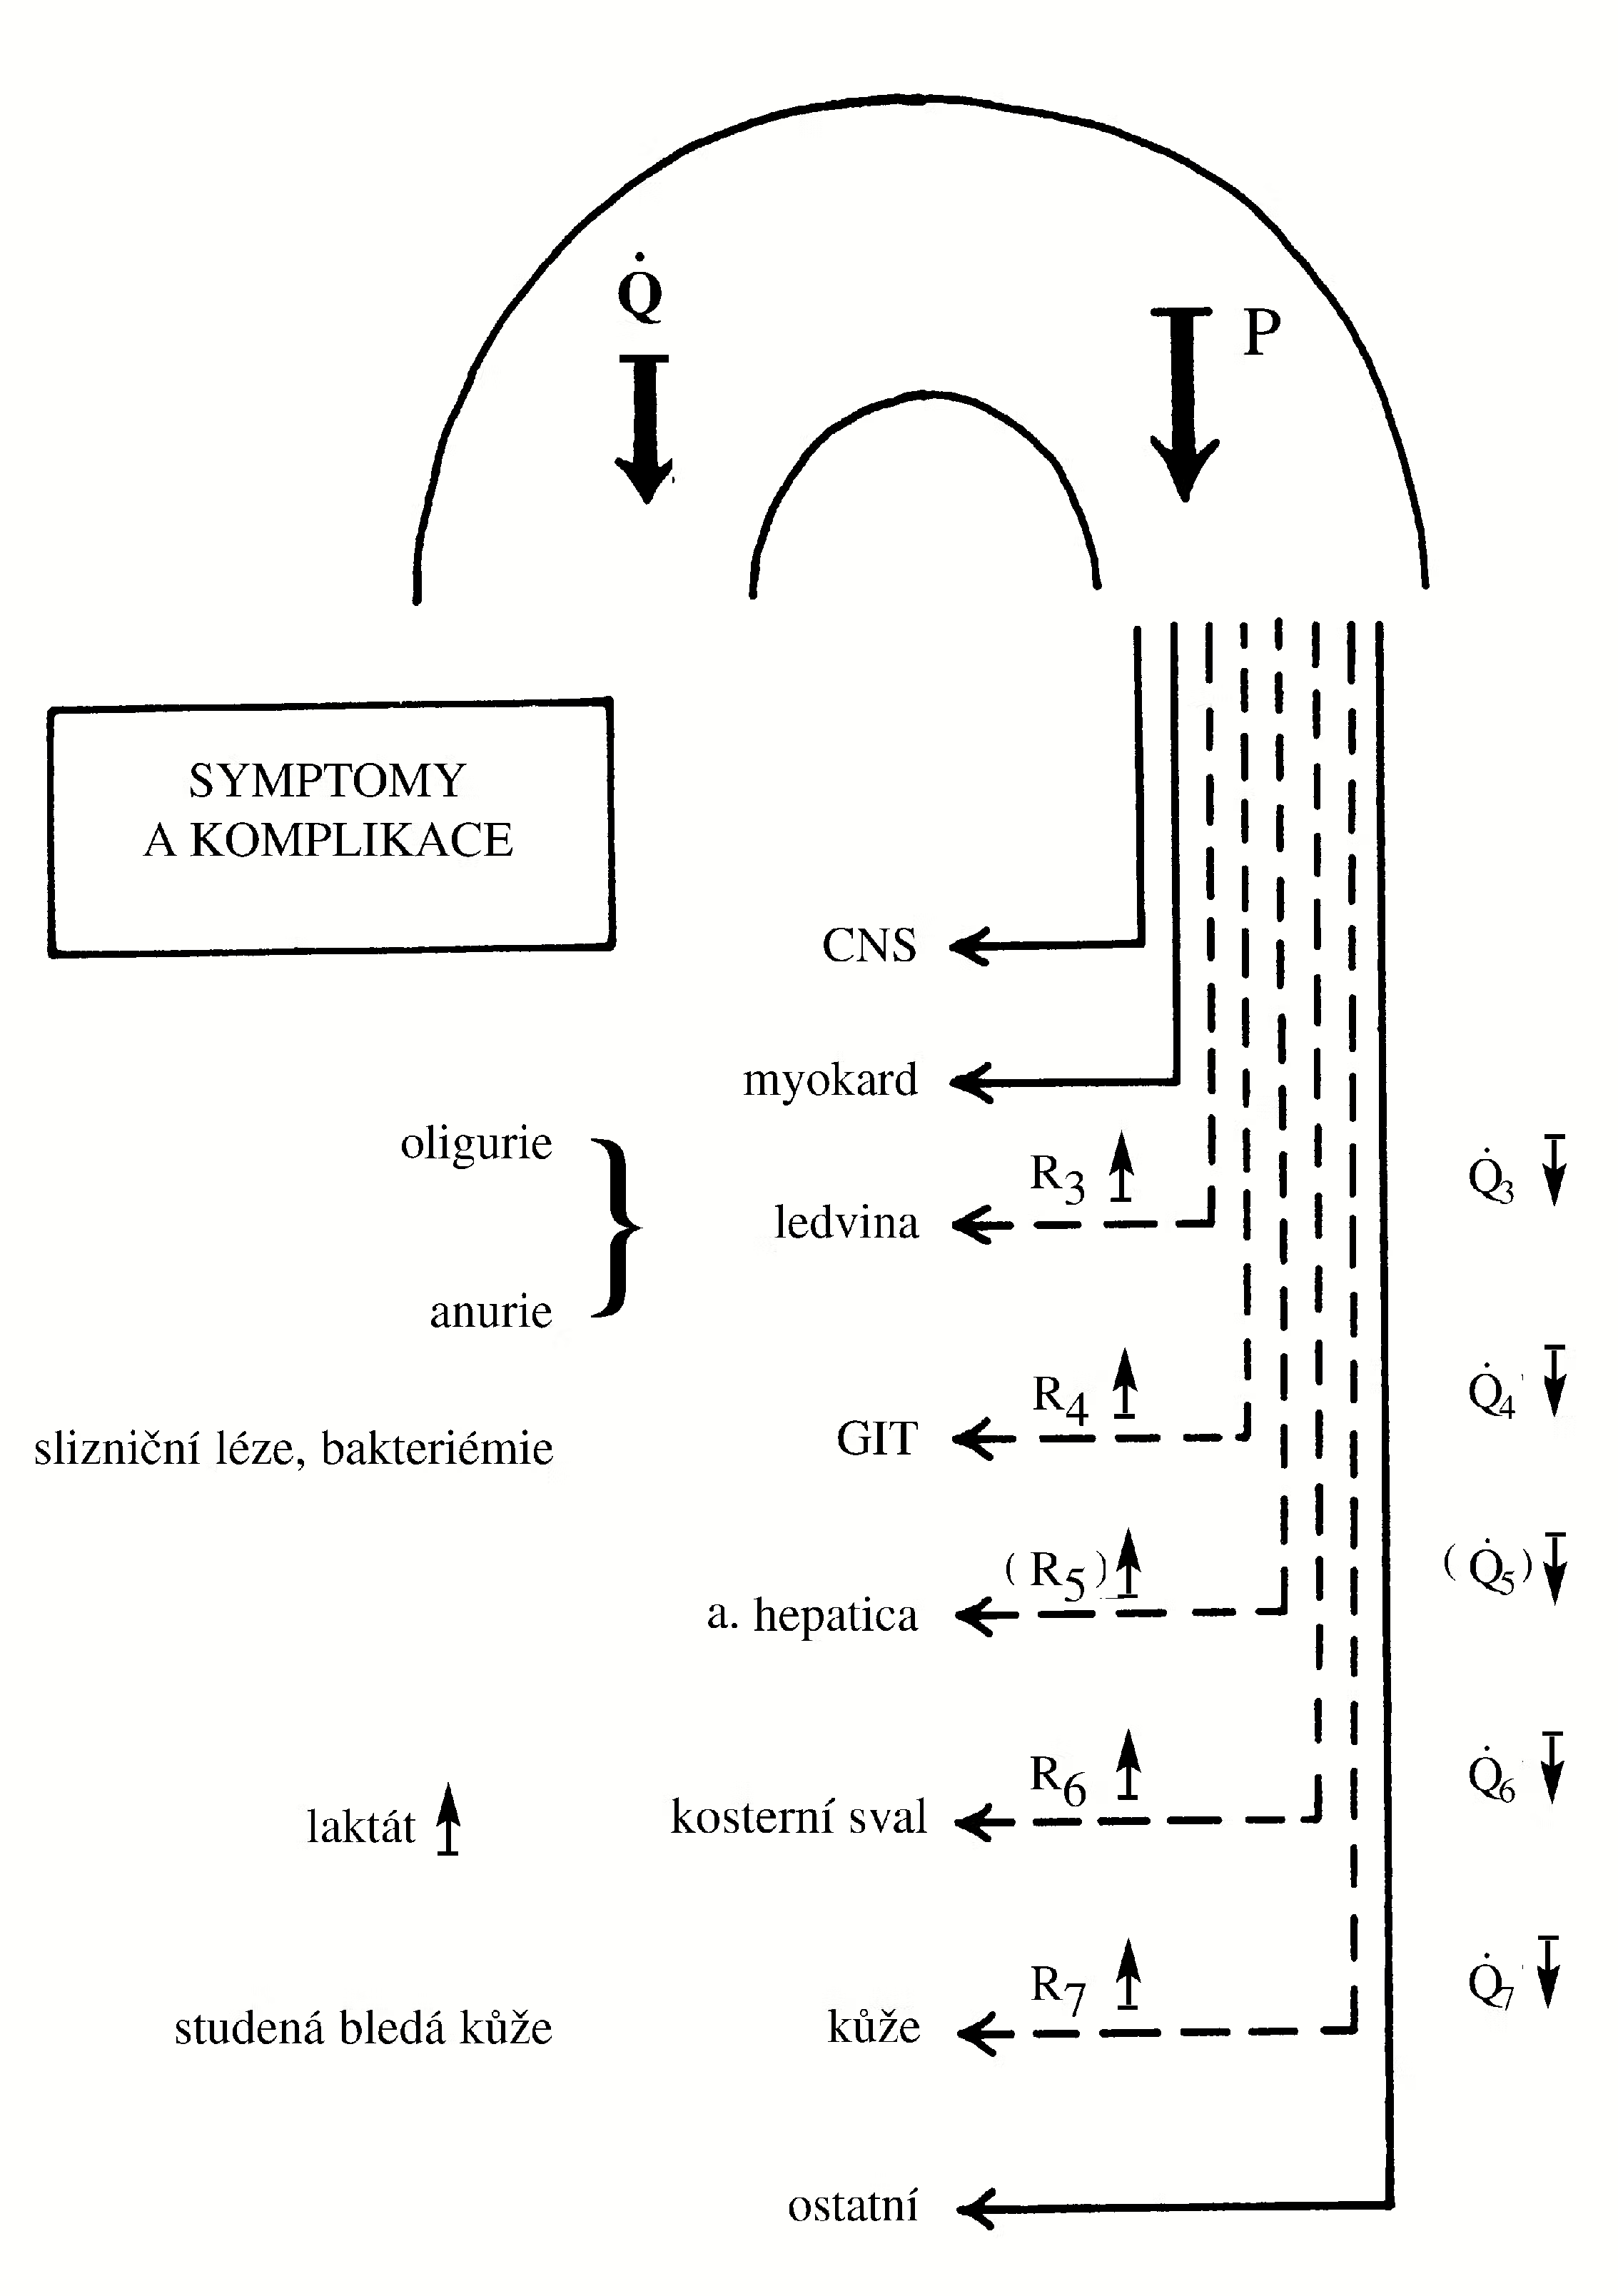
Obr. 2.14 Výměna tekutiny mezi krevní plazmou a intersticiální tekutinou v normální mikrocirkulaci (A), ve stadiu vazokonstrikce (B) a ve stadiu vazodilatace (C) cirkulačního šoku
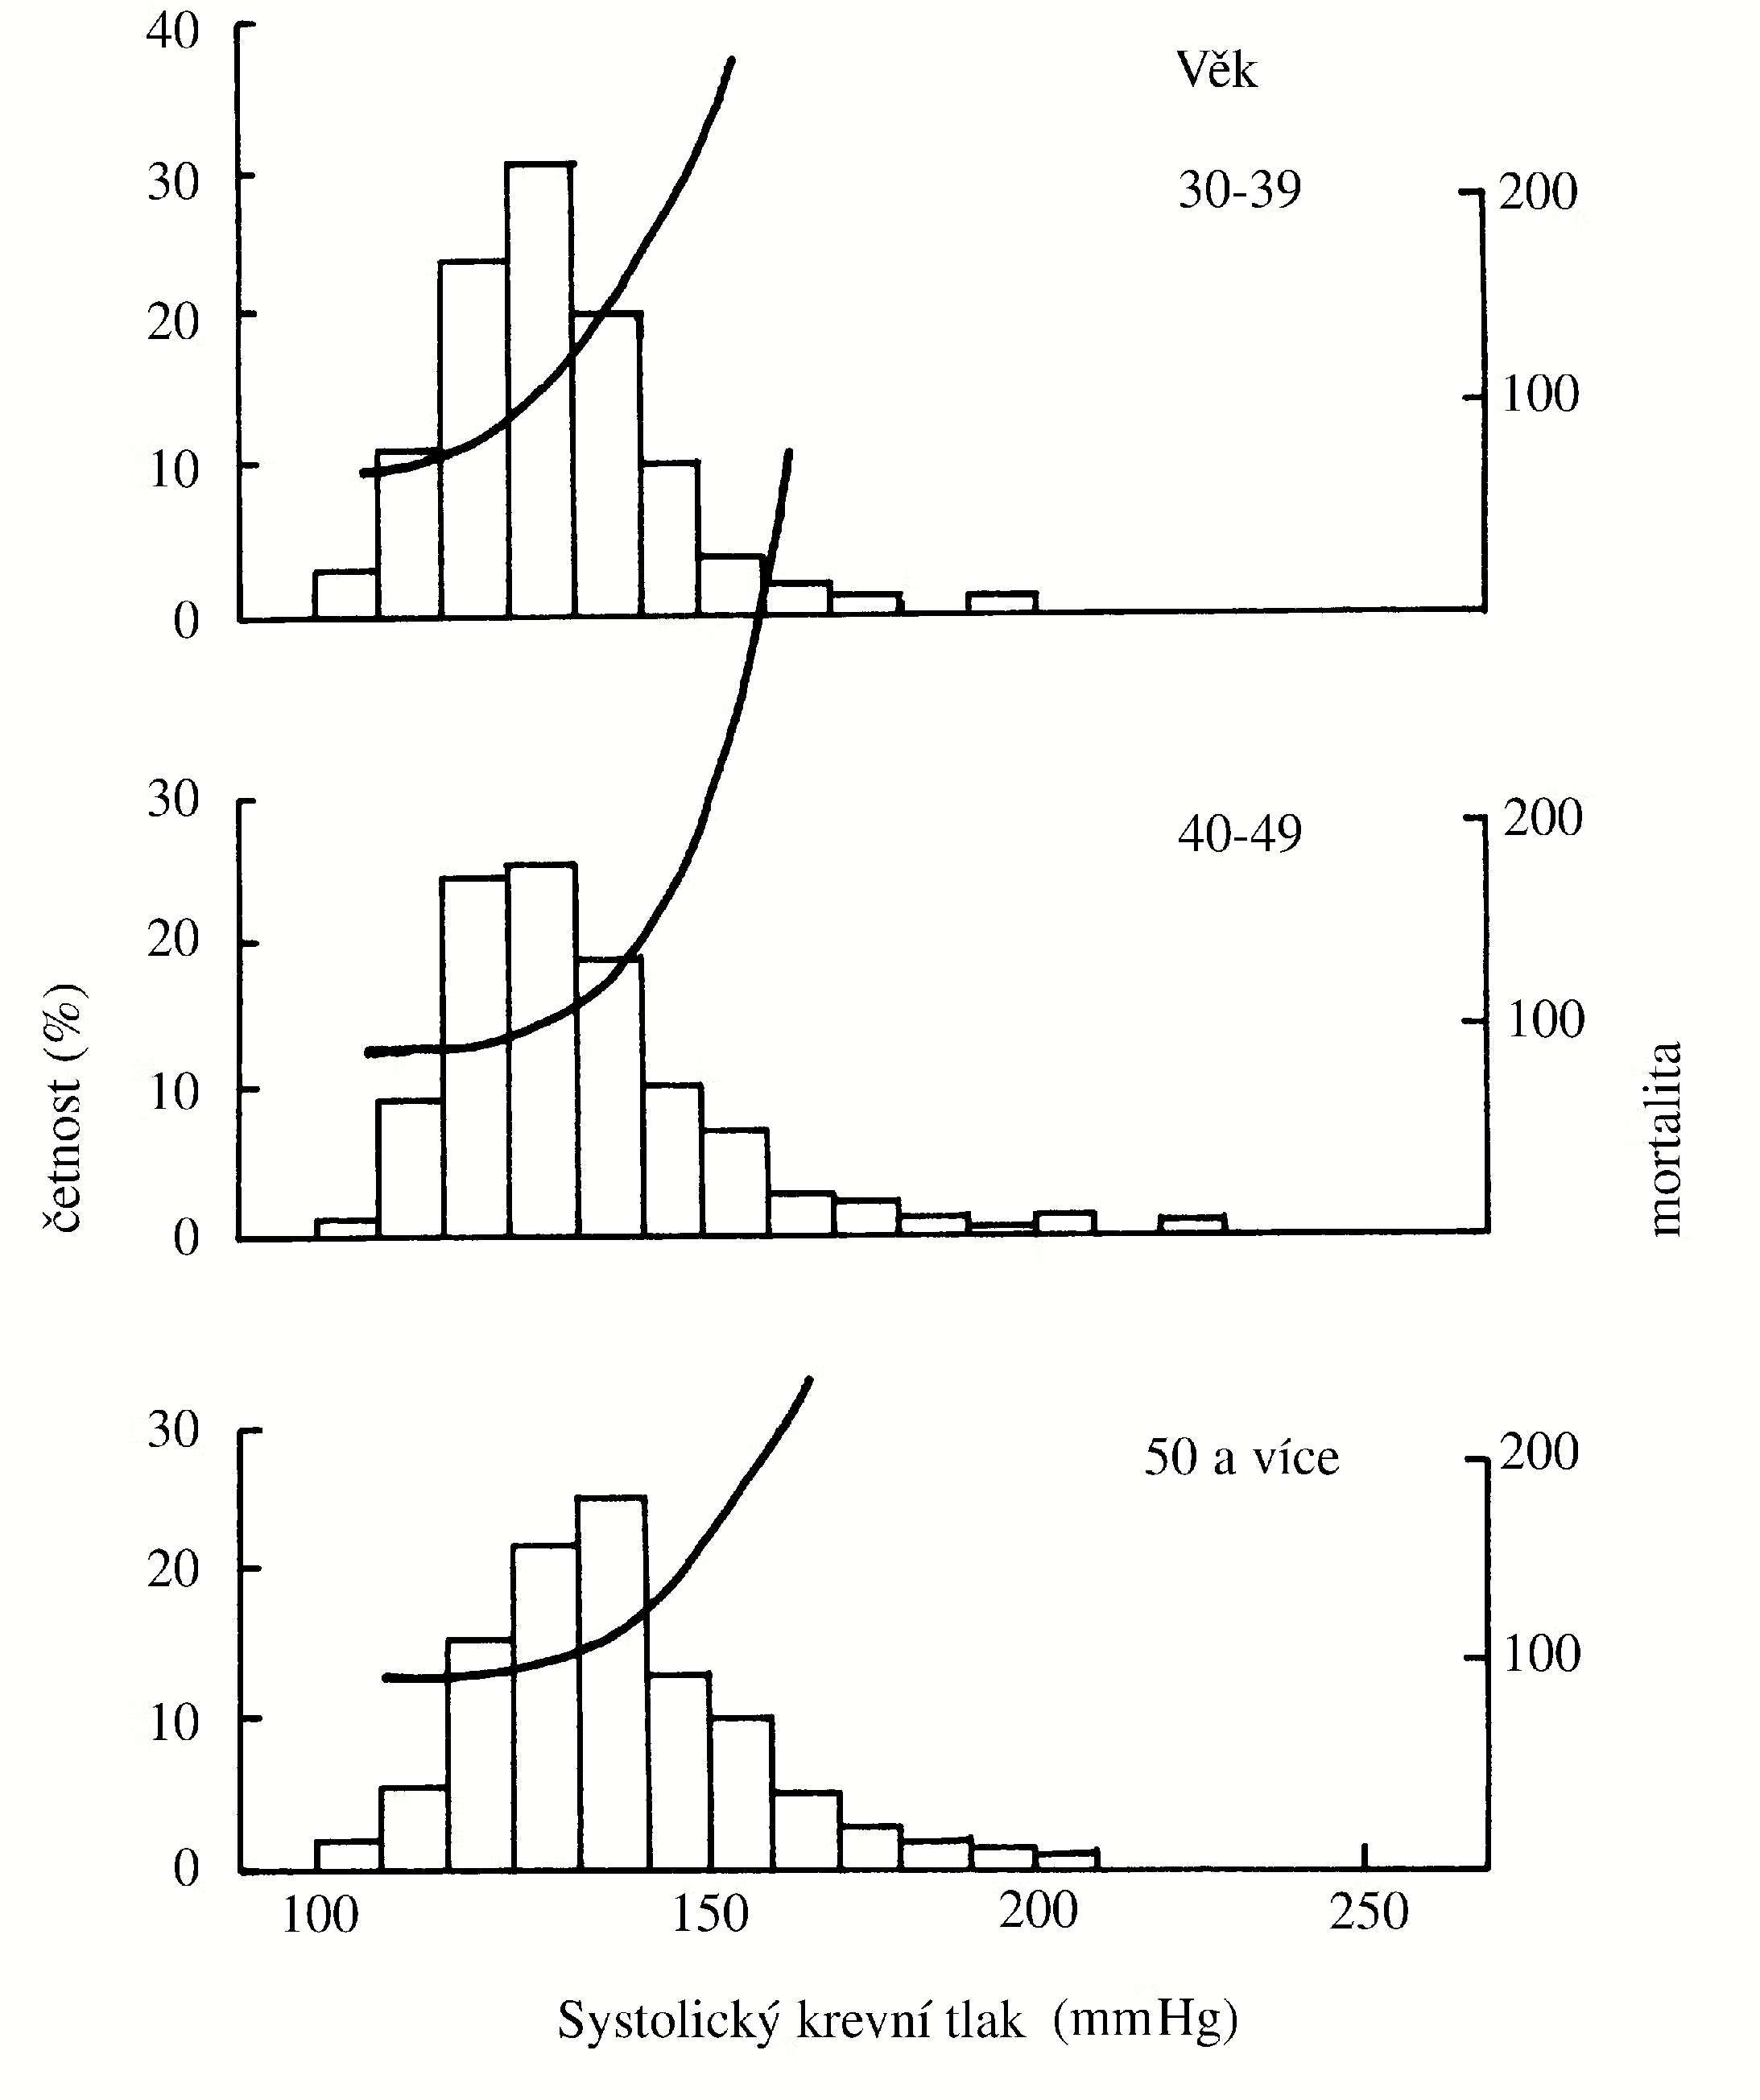
Obr. 2.7 Závislost mortality (počet úmrtí na 100 000 obyvatel) na hodnotě systolického krevního tlaku u mužů ve třech věkových kategoriích (podle: VÁCHA, J. Pathologická fysiologie I, Brno : Masarykova universita, 1993, obr. 1.10)
15Mutace snižuje účinnost dehydrogenázy 11β-hydroxysteroidů (izoformy přítomné v ledvinách), enzymu, který metabolizuje v periferních tkáních kortizol na neúčinné katabolity. Kortizol se může vázat k mineralokortikoidním receptorům.
Za systémovou arteriální hypotenzi jsou považovány stavy, při kterých je krevní tlak nižší než 100/65 mmHg. Může se jednat o akutní stav, nebo o stav chronický. Příčinou může být buď nízký srdeční výdej, nebo nízký periferní odpor.
Idiopatická (primární, esenciální) arteriální hypotenze. Výše uvedené hraniční hodnoty systémového arteriálního krevního tlaku se vyskytují u některých lidí, aniž by u nich zvyšovaly morbiditu a mortalitu. Přestože mohou predisponovat k potížím odvozeným od přechodného sníženého zásobování mozku kyslíkem, a to zvláště při změně polohy těla z vodorovné do vzpřímené (ortostatické potíže: „zatočení hlavy“, mžitky před očima, krátká dezorientace), nejsou považovány za onemocnění a nevyžadují léčbu. Analogicky k onemocnění esenciální hypertenzí není ani zde příčina známa. Předpokládá se, že primární poruchou je nízký srdeční výdej při sníženém žilním návratu.
Ortostatická arteriální hypotenze. Přechodné snížení krevního tlaku je fyziologickou reakcí na náhlou změnu polohy těla z vodorovné do vzpřímené. Množství krve ve vénách dolní poloviny těla, především ve vénách dolních končetin, se zvýší o 300–400 ml krve. Přechodně se proto sníží žilní návrat a srdeční výdej klesne asi o 20 %. Pokles srdečního výdeje způsobí arteriální hypotenzi, na kterou bezprostředně reagují především baroreceptory v karotických sinech. Reflexní aktivace sympatiku a utlumení parasympatiku (n. vagus) vyvolá tachykardii23, zvýšení ejekční funkce a zvýšení periferního odporu.
Tato fyziologická reakce je insuficientní při snížené funkci autonomního nervového systému. Její měření se proto používá jako test výkonnosti autonomního nervového systému – sleduje se změna srdeční frekvence a krevního tlaku po náhlé změně polohy těla na sklopném stole. Ortostatická hypotenze se častěji vyskytuje u lidí starých, u pacientů s diabetes mellitus a také při farmakologické léčbě vysokého krevního tlaku.
Všechny stavy hypovolémie mohou vést k ortostatické hypotenzi, která se může projevit až synkopou (viz kap. 2.2.2.2). Hypovolémie může vzniknout následkem dehydratace, zvláště při izotonické dehydrataci. Průjmovitá onemocnění, zvracení, silné pocení, léčba diuretiky, ale i snížená funkce kůry nadledvin (Addisonova nemoc) proto mohou vést k manifestaci ortostatické hypotenze. Ortostatickou hypotenzi mohou způsobit i onemocnění srdce a perikardu, která omezují srdeční výdej: např. bradykardie, stenóza mitrální nebo aortální chlopně, snížená kontraktilita myokardu. K projevům ortostatické hypotenze predisponuje i déletrvající imobilizace, během které se přechodně zeslabí aktivita autonomního nervového systému.
Chronická sekundární arteriální hypotenze. Ortostatická hypotenze z příčin výše uvedených se může projevovat i jako stálá arteriální hypotenze, která je způsobena nejčastěji nízkým srdečním výdejem, ale někdy též nízkým periferním odporem. Závažnou příčinou arteriální hypotenze způsobenou generalizovanou vazodilatací, a případně i hypovolémií ze zvýšené propustnosti kapilár, může být septický šok (viz dále). Arteriální hypotenze může být v tomto případě příčinou tkáňové hypoperfúze a sekundárního poškození životně důležitých orgánů.
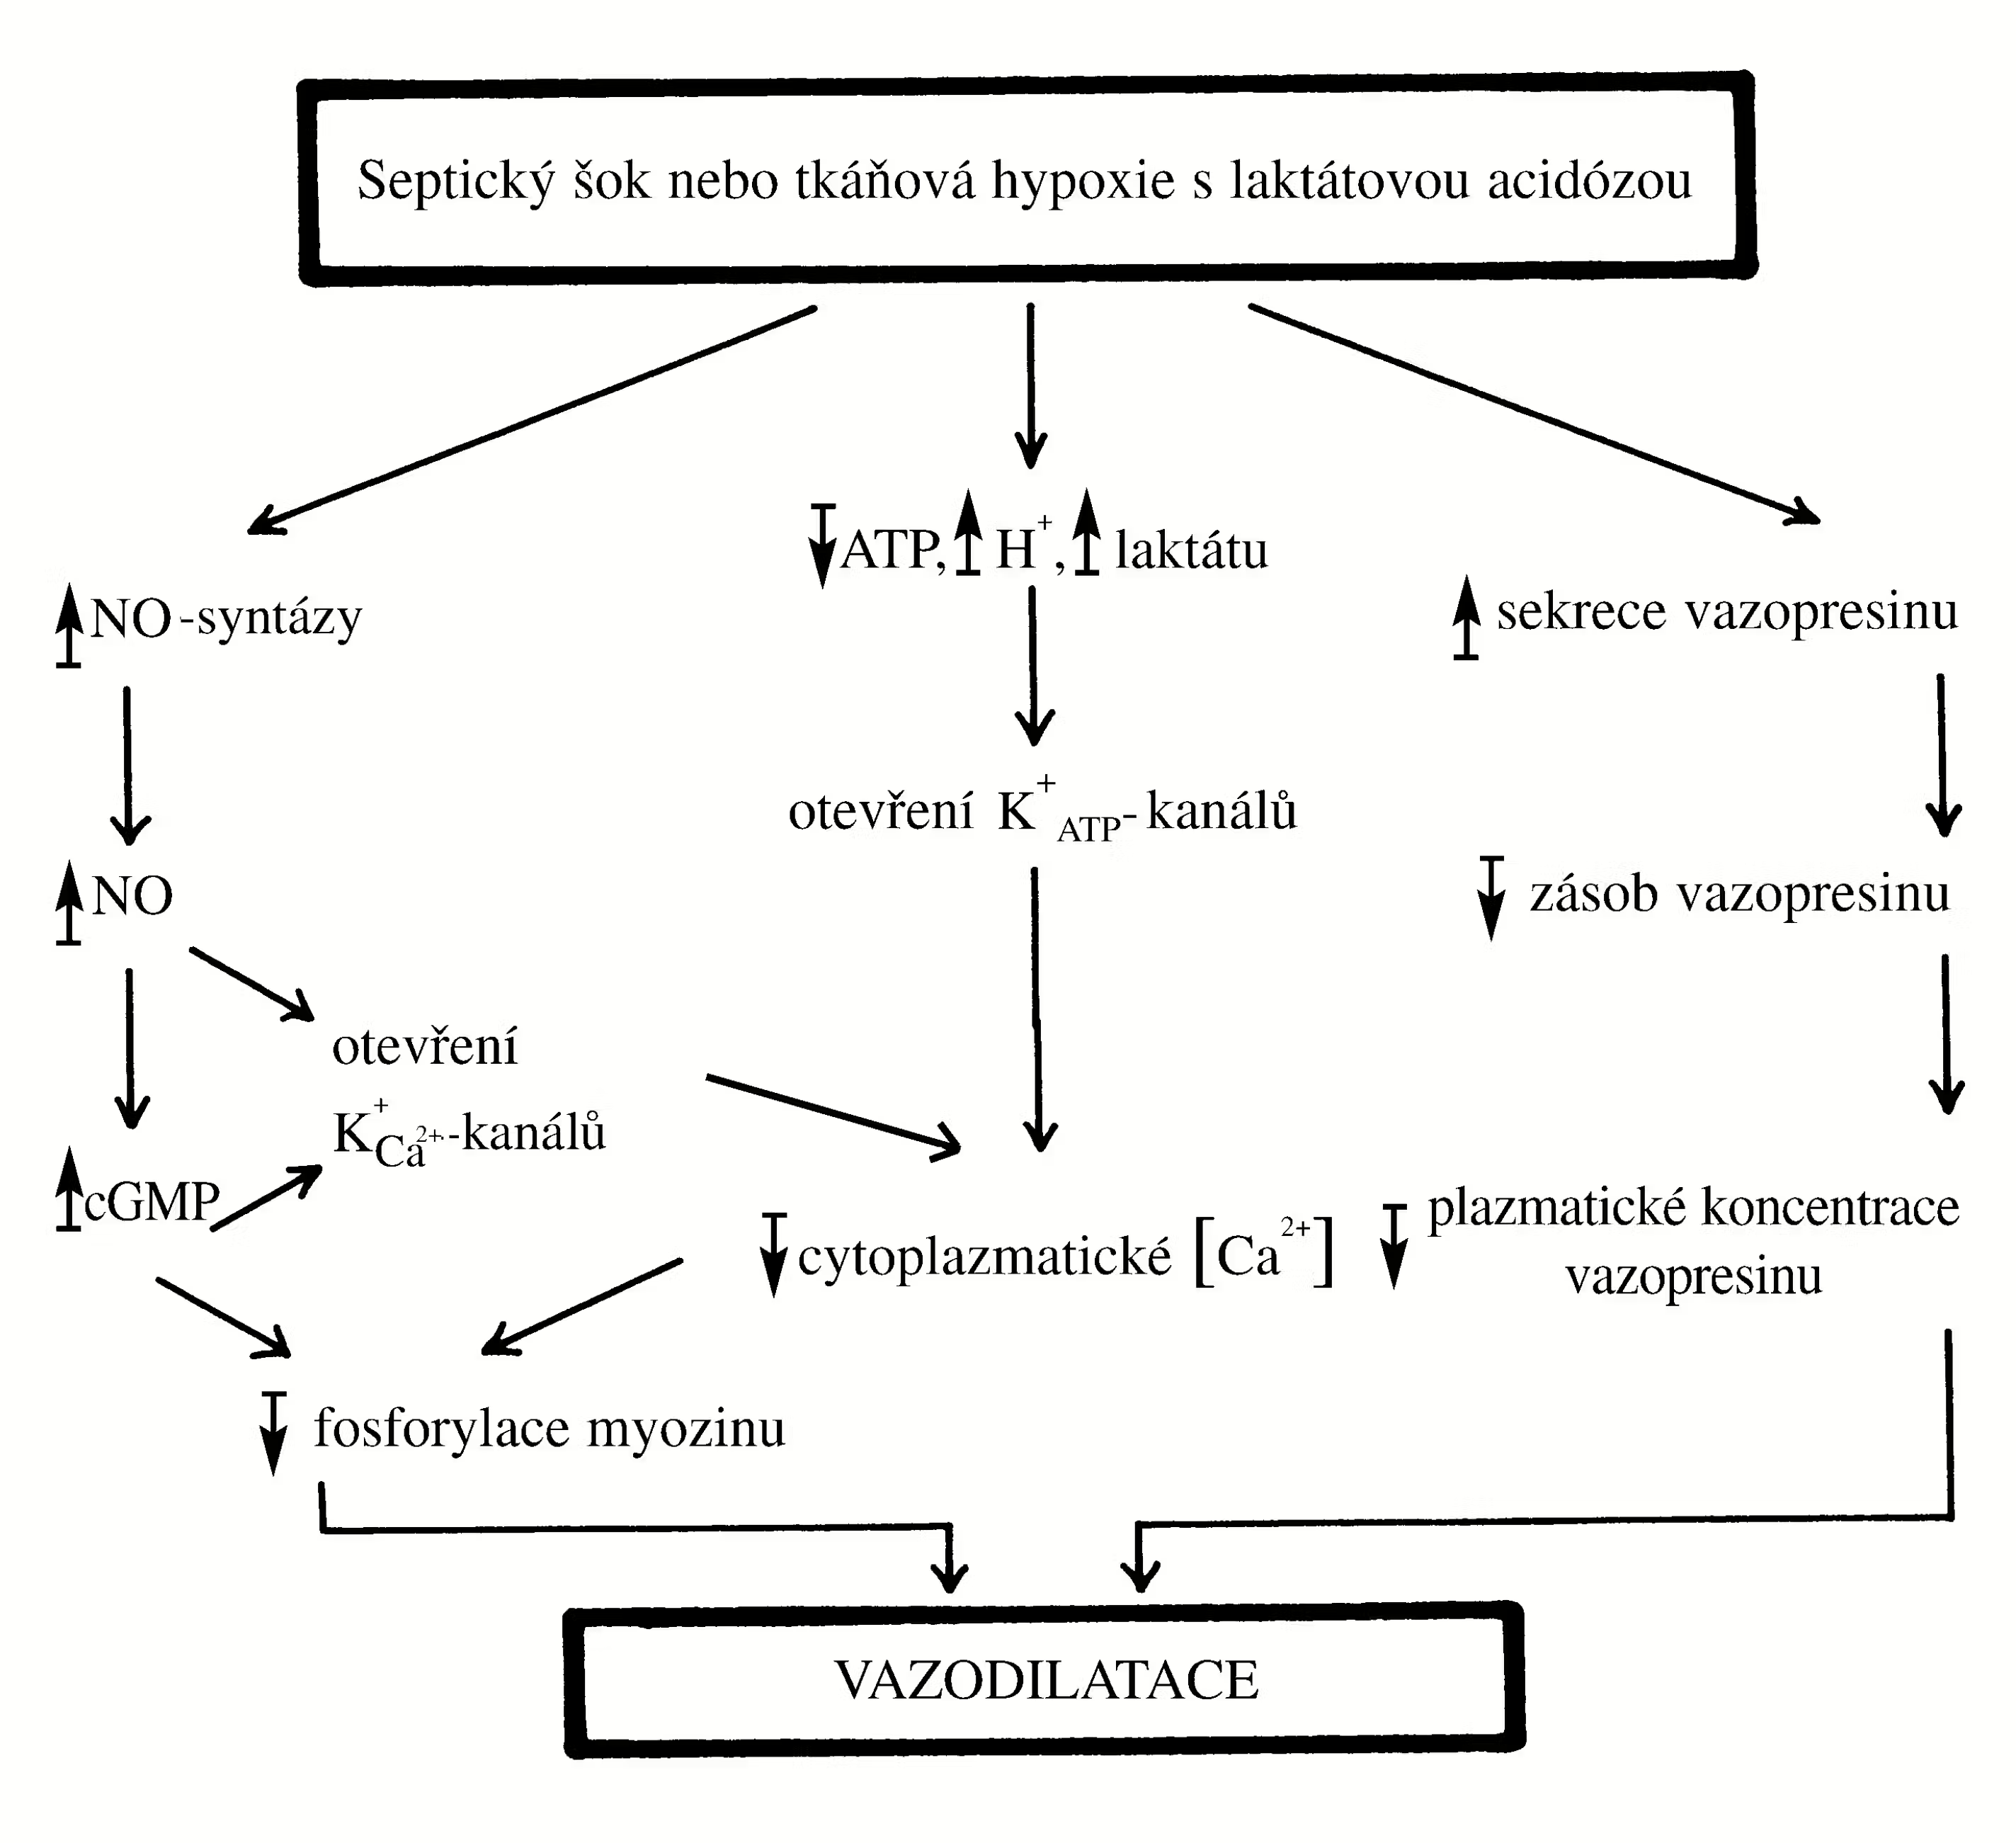
Obr. 2.19 Patogenetické mechanismy vazodilatace u cirkulačního šoku
9Naplněnost cévního systému, označovaná též jako „efektivní cirkulující objem“.
Tab. 2.2 Druhy a příčiny cirkulačního šok
| Hypovolemický šok |
|
|
|
|
| Kardiogenní šok |
|
|
|
|
|
|
| Distribuční šok |
|
|
|
|
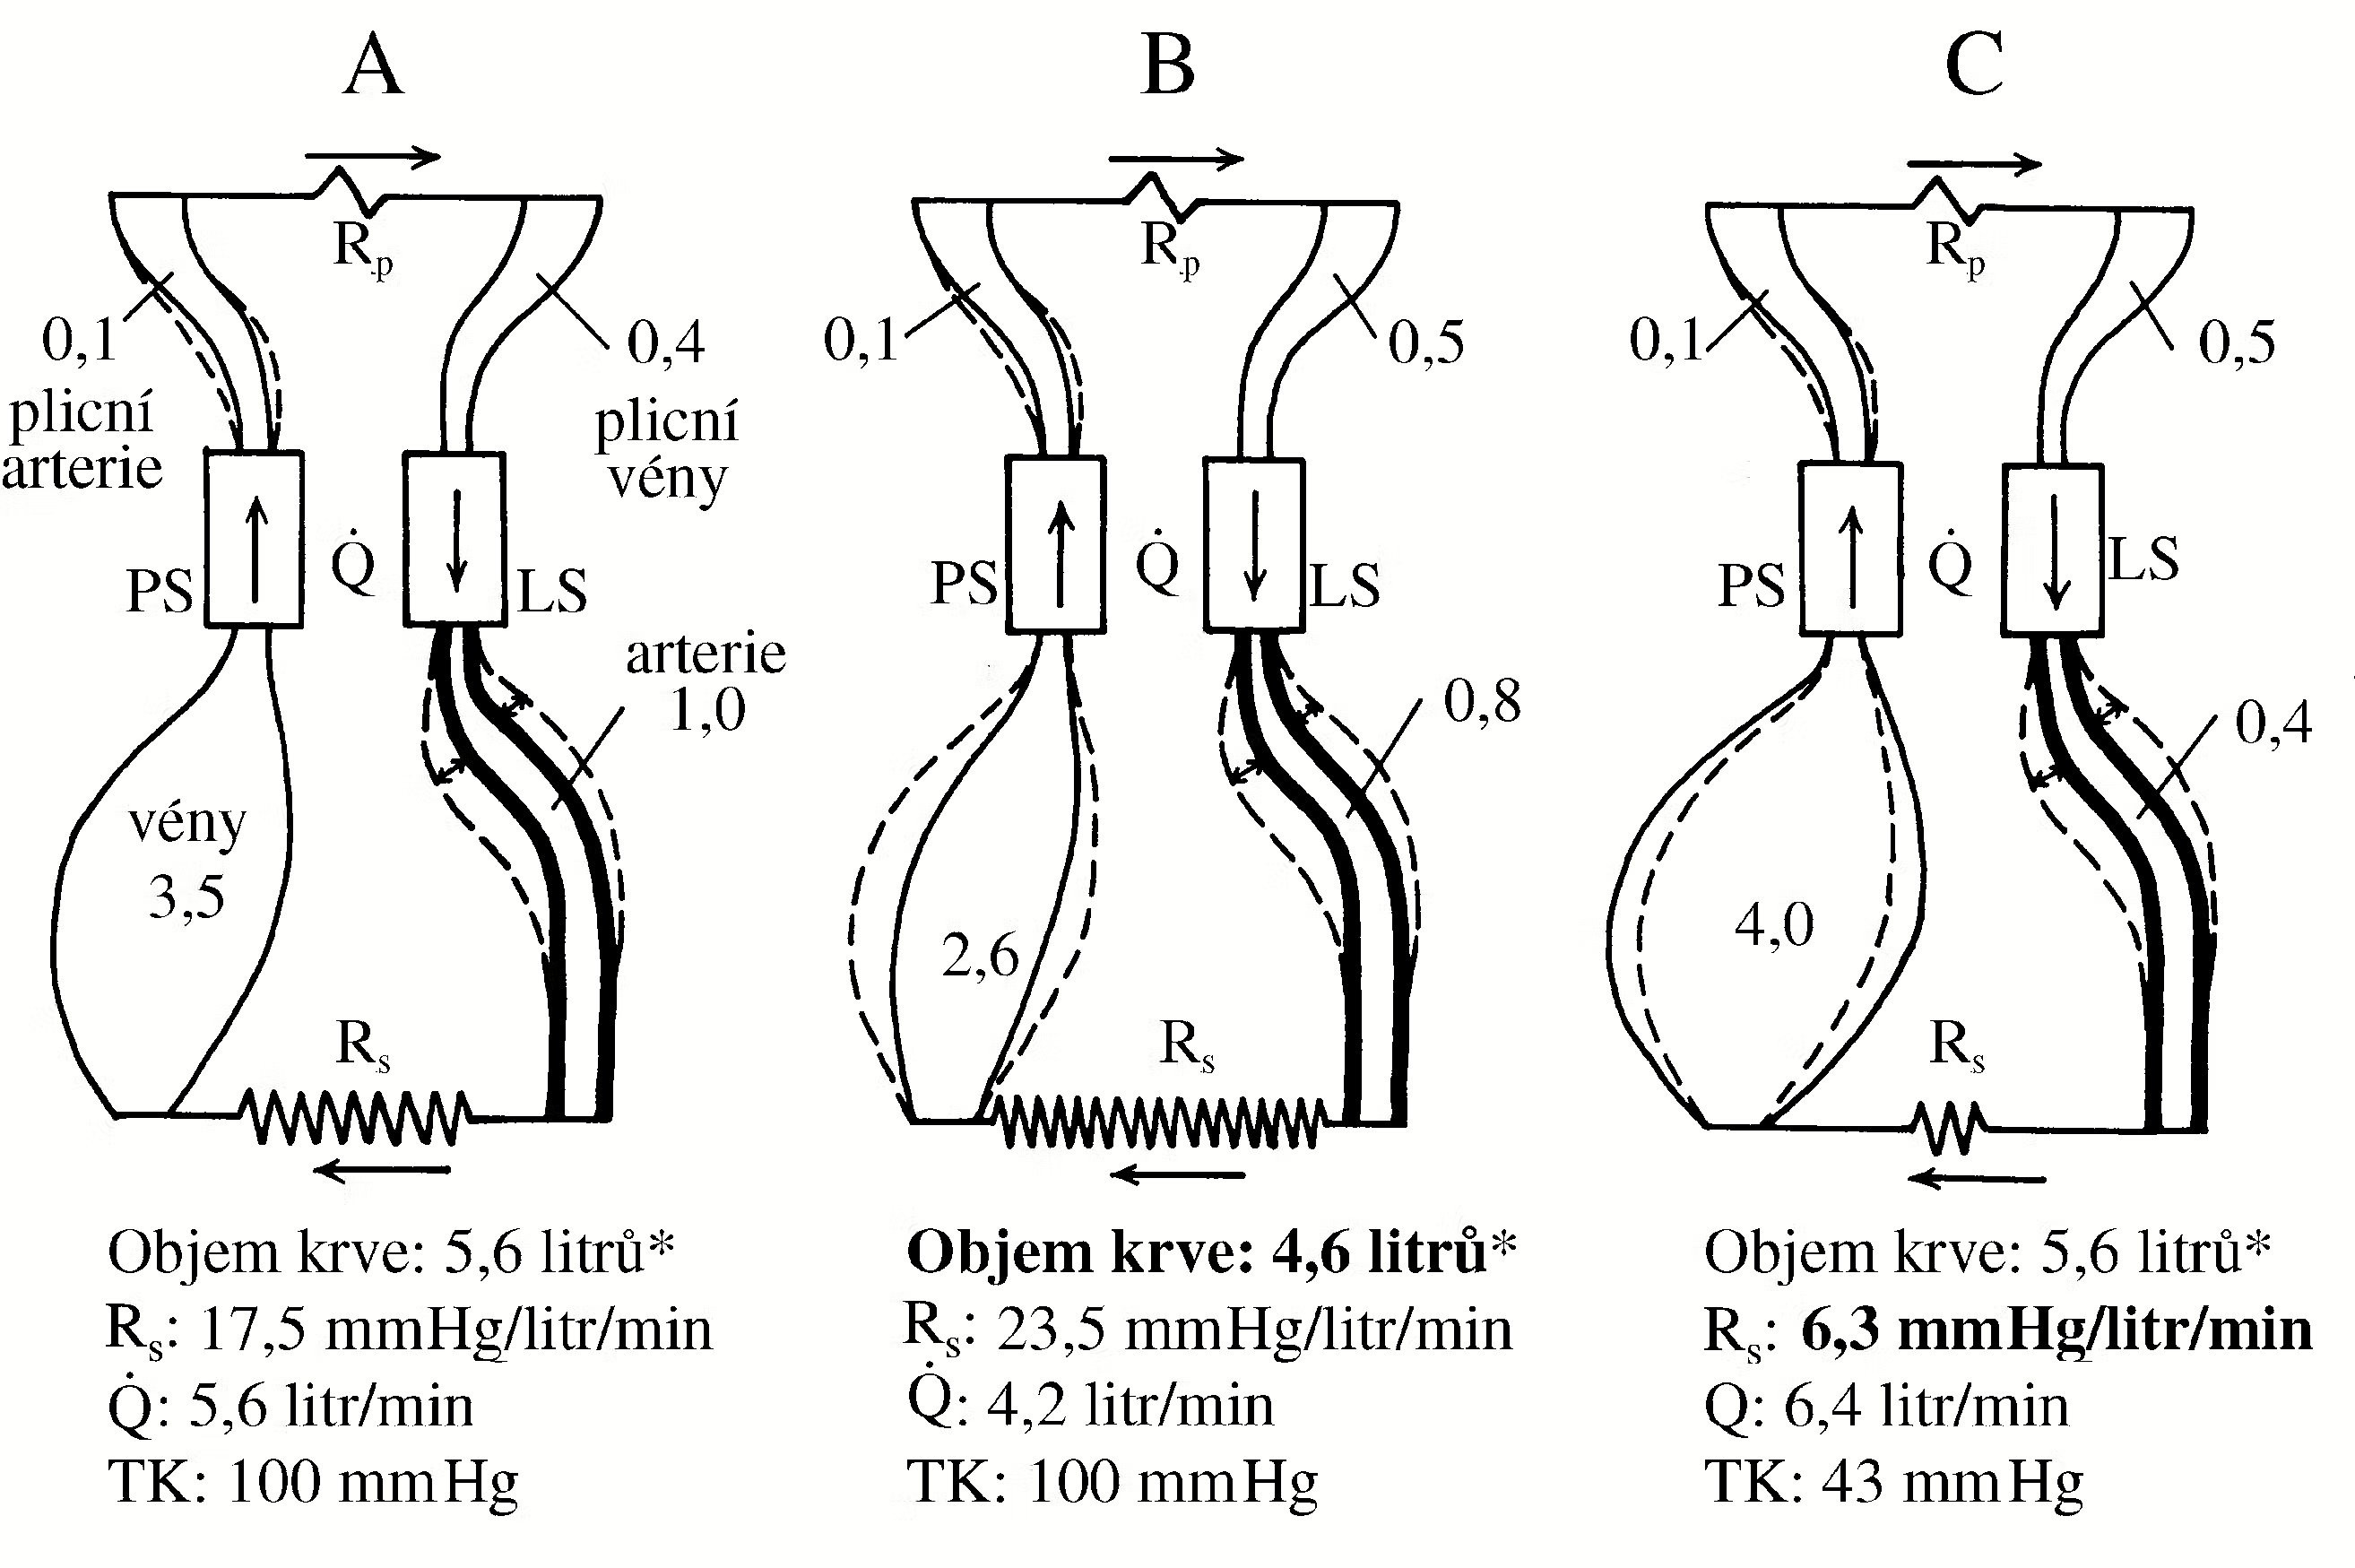
Jako vazodilatační šok označujeme stav, při kterém je arteriální hypotenze způsobena neschopností cévních hladkých svalových buněk se kontrahovat. Arteriální hypotenze proto velmi málo reaguje na léky, které zvyšují krevní tlak, působením vazokonstrikce. Je to forma distribučního šoku, kdy se změní rozložení krve mezi arteriální a venózní část cirkulace. Na obr. 2.15C je znázorněno, že pokles periferního odporu v systémové cirkulaci, který způsobí přesun 0,5 litru krve do systémových žil (jsou poddajnější), je provázen výraznou arteriální hypotenzí a malým zvětšením srdečního výdeje.
Vazodilatační šok je typická forma septického šoku. Může však mít i jiné příčiny, především může být vyústěním závažných forem ostatních druhů cirkulačního šoku, zvláště posthemoragického nebo kardiogenního, při kterých dojde k sekundárnímu poškození mikrocirkulace ( někdy se tento stav označuje jako ireverzibilní nebo dekompenzovaná fáze cirkulačního šoku). Existují i jiné příčiny ztráty schopnosti vazokonstrikce, které jsou vesměs spojené se závažnou tkáňovou hypoxií, nedostatkem ATP a závažnou tkáňovou laktátovou acidózou: otrava oxidem uhelnatým, otrava kyanidy, některé mitochondriální poruchy. Většinou bývá do vazodilatační formy šoku řazen i šok anafylaktický.
Při vazodilatačním šoku jsou významně zvýšeny hladiny katecholaminů v plazmě a je aktivován reninový-angiotenzinový systém. Je tedy zřejmé, že základním patogenetickým mechanismem je ztráta reaktivity odporových cév na tyto fyziologické vazokonstrikční podněty, a to na úrovni cévních hladkých svalových buněk. Příčiny tohoto stavu, kdy dojde ke generalizované vazodilataci, která málo reaguje nebo nereaguje vůbec na vazokonstrikční stimuly, jsou v zásadě tři:
!!!začátek petitu!!!
O stupni konstrikce hladkých svalových buněk cév v zásadě rozhoduje stupeň fosforylace molekuly lehkého řetězce myozinu. Myozin je fosforylován enzymem myozin-kinázou a defosforylován enzymem myozin-fosfatázou. Aktivita těchto dvou buněčných enzymů závisí na intracelulární koncentraci volných Ca2+ iontů, které zvyšují aktivitu myozin-kinázy, a na koncentraci cyklického guanozin-monofosfátu (cGMP), který zvyšuje aktivitu myozin-fosfatázy (obr. 2.17). Koncentraci volných iontů Ca2+ normálně v buňkách hladkých svalových vláken zvyšují, prostřednictvím aktivace příslušných membránových receptorů, noradrenalin a angiotenzin II. Koncentraci cGMP normálně zvyšují NO a atriální natriuretický peptid (ANP) (obr. 2.17).
!!!obr. 2.17.!!!
!!!konec petitu!!!
Patologická aktivace K+-kanálů hladkých svalových vláken. Normální klidový membránový potenciál hladkých svalových buněk v medii cév je - 30 až - 60 mV. Depolarizace, tj. zmenšení tohoto potenciálu, je spojena s otevřením napěťově řízených Ca2+-kanálů, průnikem iontů Ca2+ do cytozolu a s následnou vazokonstrikcí. Hyperpolarizace buněčné membrány naopak zavírá napěťově řízené Ca2+-kanály. Hyperpolarizaci buněčné membrány působí pokles koncentrace ATP v cytozolu při hypoxii, otravě kyanidy nebo při některých mitochondriálních poruchách, protože se aktivují („otevírají“) K+-kanály závislé na ATP. Tyto kanály také aktivuje zvýšení koncentrace iontů H+ a zvýšení koncentrace laktátu v cytoplazmě buněk33 (obr. 2.18). Následný únik K+ z cytozolu do okolí buňky působí hyperpolarizaci membrány a uzavření napěťově řízených Ca2+-kanálů. Hyperpolarizace buněčné membrány buněk hladkých svalů cév proto působí cévní vazodilataci a interferuje s vazokonstrikčním působením noradrenalinu a angiotenzinu II. Zdá se, že normálně je většina těchto K+-kanálů neaktivní („jsou uzavřeny“). Proto sulfonylurea, látka, která je přímo inhibuje, nepůsobí normálně vazokonstrikci a zvýšení krevního tlaku. Tato látka však může být účinná při léčbě vazodilatačního šoku způsobeného aktivací, tj. otevřením K+-kanálů.
!!!obr. 2.18.!!!
Vedle poklesu nitrobuněčné koncentrace ATP a zvýšení koncentrací iontů H+ a laktátu mohou aktivaci K+-kanálů, a tedy vazodilataci, způsobovat i další působky: adenozin, ANP, NO. Zvýšená tvorba těchto látek proto pravděpodobně přispívá ke generalizované vazodilataci při vazodilatačním šoku.
Zvýšená produkce oxidu dusnatého (NO). V cévách dochází za určitých situací, především při zánětu, ke zvýšené produkci NO nejen v endoteliích, ale i v hladkých svalových buňkách. Lokální tkáňové, jakož i systémové zánětové reakce zvyšují tvorbu NO tím, že prostřednictvím cytokinů IL-1, IL-6, TNF a interferonu γ, indukují expresi genu pro inducibilní formu NO-syntázy (iNOS). Na rozdíl od endotelové izoformy NO-syntázy (eNOS) není aktivita iNOS regulována, a stává se proto za těchto patologických situací stálým zdrojem NO.
NO zvyšuje v hladkých svalových buňkách koncentraci cGMP, který aktivuje myozin-fosfatázu a působí tím svalovou relaxaci. Vedle tohoto základního mechanismu, kterým NO vyvolává vazodilataci, existuje ještě další mechanismus, který spočívá v aktivaci („otevření“) K+-kanálů citlivých na koncentraci Ca2+ v cytozolu34. NO aktivuje tyto kanály jednak jejich nitrolizací a jednak aktivací protein-kinázy závislé na cGMP.
Nedostatek vazopresinu. Primární působení vazopresinu (antidiuretického hormonu, ADH) je zaměřeno na konzervaci vody v organismu odpovídající jeho antidiuretickému účinku. Tento jeho účinek skutečně vysoce převažuje nad jeho potenciálními vazopresorickými účinky, které vyžadují až řádově vyšší plazmatické koncentrace. Arteriální hypotenze uvolňuje vazopresin z neurohypofýzy prostřednictvím aktivace arteriálních baroreceptorů. Při hypotenzi se proto mohou jeho koncentrace v plazmě významně zvýšit. Zdá se, že při arteriální hypotenzi a v iniciálních fázích cirkulačního šoku přispívají zvýšené plazmatické koncentrace vazopresinu k vazokonstrikci a zvýšení celkové periferní rezistence. Dokazuje to i skutečnost, že pokusná zvířata s experimentálním diabetes insipidus mají významně sníženou schopnost odolávat cirkulačnímu šoku.
S progresí cirkulačního šoku se snižuje původně významně zvýšená plazmatická koncentrace vazopresinu, pravděpodobně vyčerpáním jeho zásob v neurohypofýze a jeho nedostatečným doplňováním. Protože jedním z mechanismů vazokonstrikčního působení vazopresinu je přímá inaktivace na ATP závislých K+-kanálů v membráně hladkých svalových buněk, je vazokonstrikční působení vazopresinu zachováno i v situacích, kdy je snížená vazokonstrikční odpověď na noradrenalin a angiotenzin II, a v situacích, při kterých přispívá k vazodilataci nadměrná tvorba NO.
Na obrázku 2.19 jsou znázorněny tři patogenetické mechanismy působící vazodilataci při vazodilatační formě nebo stadiu cirkulačního šoku.
!!!obr. 2.19.!!!
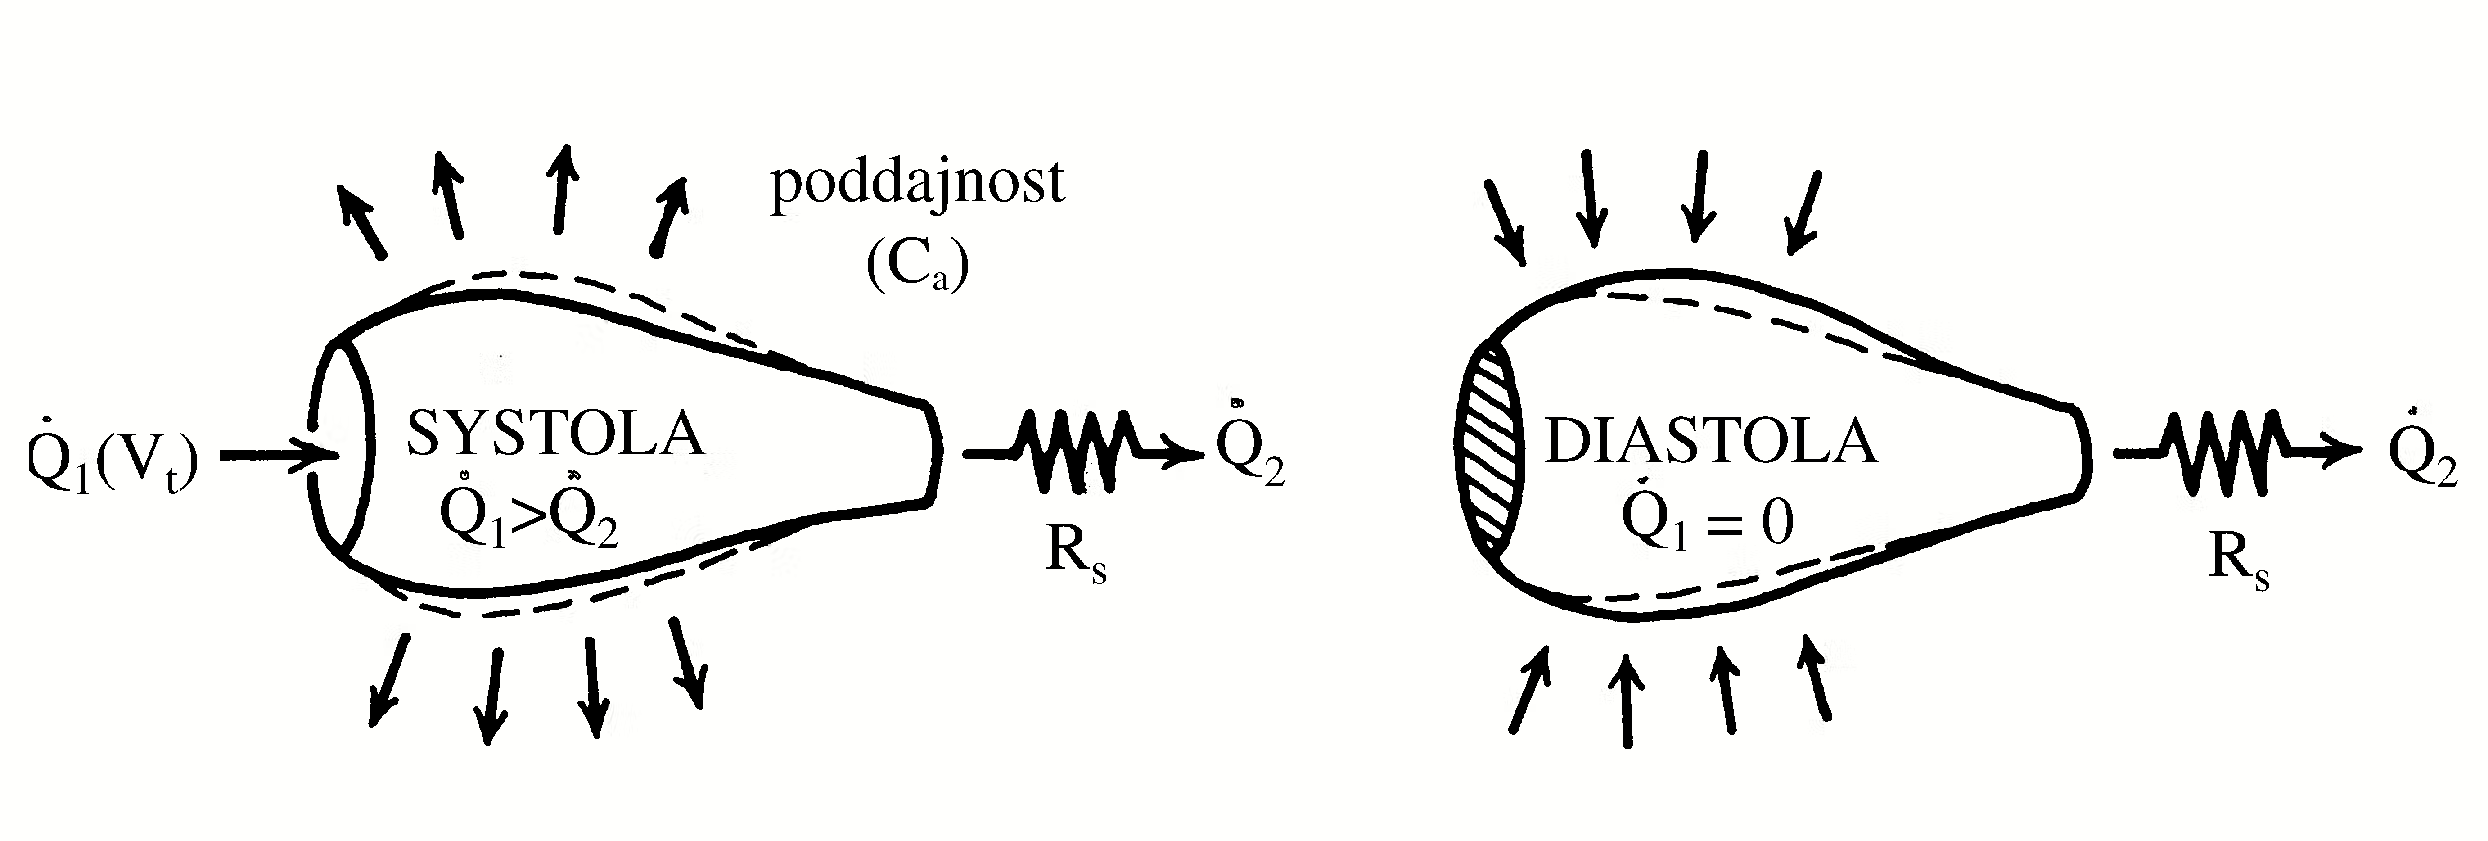
Obr. 2.8 Hlavní faktory určující výšku systolického a diastolického krevního arteriálního tlaku. Q – průtok krve, Vt – tepový objem, Ca – poddajnost aorty, Rs – odpor (rezistence) proudění krve v systémové cirkulaci
Za horní hranice systémového arteriálního tlaku jsou považovány hodnoty 140/90 mmHg. Je to uměle stanovená hranice, sloužící praktickým potřebám. Na obrázku 2.7 je znázorněn vztah hodnoty systolického tlaku k úmrtnosti v určitých věkových kategoriích. Je vidět, že vliv arteriálního tlaku je „plynulý“. Hranice mezi „normálním“ a „patologickým“ krevním tlakem je proto zákonitě umělá. V plicní cirkulaci jsou za horní hranice krevního tlaku považovány hodnoty 30/12 mmHg. Arteriální hypertenze je v zásadě symptom, který se stává nozologickou jednotkou („nemocí“) teprve na základě rozpoznání její etiologie a patogeneze.
!!!obr. 2.7.!!!
Dříve než bude pojednáno o systémové a plicní arteriální hypertenzi, je třeba se znovu zamyslet nad obecnými mechanismy, které mohou způsobit zvýšení středního krevního tlaku, zvýšení systolického krevního tlaku a zvýšení diastolického krevního tlaku. Je dobré si uvědomit, že zvýšení středního krevního tlaku v systémové nebo plicní cirkulaci může být způsobeno jen třemi mechanismy (které vyplývají z výše uvedené rovnice P = Q . R):
Na patogenezi arteriální hypertenze se proto podílí jednak stavy, které můžeme označit jako „hypercirkulaci“, a jednak stavy, u kterých se zvyšuje odpor proudění krve7. Protože fyziologicky zvýšená cirkulace, při dynamickém fyzickém cvičení8, nebývá provázena výrazným vzestupem středního krevního tlaku, je zřejmé, že k vzestupu krevního tlaku dojde tehdy, je-li nějak dysregulován funkční vztah mezi množstvím cirkulující krve a odporem kladeným proudění krve, tj. mezi srdečním výdejem a periferní rezistencí.
Systolický arteriální krevní tlak je prakticky nejvyšší dosažený tlak v cirkulaci (viz obr. 2.1 a 2.2). Jeho hodnota závisí na rozdílu mezi přítokem a odtokem krve v aortě nebo v a. pulmonalis během systoly komor a na poddajnosti stěny těchto velkých arterií (obr. 2.8A). Ve skutečnosti závisí na více faktorech, které nejsou vždy navzájem nezávislé. Jsou to:
Diastolický arteriální tlak je odvozen od systolického tlaku a jeho výše je určována především intenzitou odtékání krve z velkých arterií, roztažených vypuzeným systolickým objemem, v období před příští systolou (obr. 2.8B). Závisí tedy:
!!!obr. 2.8.!!!
Výčet těchto faktorů ukazuje, že amplituda mezi systolickým a diastolickým tlakem se může při změnách krevního tlaku zvětšit, může zůstat nezměněna nebo se může zmenšit. Zvýšení krevního tlaku se proto může týkat jak systolického, tak i diastolického tlaku, ale může se také týkat jen jednoho z nich.
Měření krevního tlaku v plicním řečišti je méně dostupné vyšetření než měření systémového arteriálního krevního tlaku. To je pravděpodobně důvod, proč v pojednáních o arteriální hypotenzi často není zmíněna možnost plicní arteriální hypotenze. Protože pro plicní cirkulaci rovněž platí, že arteriální tlak závisí na srdečním výdeji (v tomto případě pravé komory, který je však identický se srdečním výdejem levé komory) a odporu kladenému proudění krve, musíme předpokládat, že většina stavů, které způsobují systémovou arteriální hypotenzi, způsobuje i plicní arteriální hypotenzi.
Hypotenze v plicní cirkulaci narušuje ventilačně-perfúzní poměr, protože průtok krve různými částmi plic začne zvýšeně ovlivňovat působení zemské gravitace. Ve vzpřímené poloze se průtok krve plícemi soustřeďuje do plicních bází a ventilace v plicních apexech, které nejsou perfundované, se stává „mrtvou“ ventilací. Plicní arteriální hypotenze proto zvětšuje podíl mrtvého prostoru na plicní ventilaci.
Nedostatečná perfúze plic může pravděpodobně poškodit plicní tkáň i nutričně. Plicní ventilace zajišťuje v plicní tkáni dostatečně vysokou tenzi kyslíku. Dodávka metabolických substrátů však odvisí od perfúze krví. To je jeden z důvodů, proč arteriální hypotenze může, při cirkulačním šoku, způsobit sekundární poškození plic, označované jako „šoková plíce“.
23Srdeční frekvence se zvýší asi o 5–25 stahů za minutu.
Cirkulační šok je stav, který může začít náhle, nebo vzniká postupně, vždy se však rozvíjí během několika hodin nebo desítek hodin. Počáteční kompenzační reakce slouží především k udržení dostatečného perfúzního tlaku a dostatečné perfúze mozku a myokardu (také nadledvin, bránice a dostatečného průtoku v a. hepatica). Již tyto kompenzační reakce mohou být spojeny s orgánovou dysfunkcí těch orgánů, které jsou postiženy vazokonstrikcí a jejichž funkce zároveň kriticky závisí na dostatečném průtoku krve (tedy především ledvin – viz obr. 4.1). Trvá-li šokový stav několik hodin, může dojít k poškození buněk, k buněčné dysfunkci. Ta postihne přednostně buňky, které jsou zvýšeně citlivé k nedostatku kyslíku a nacházejí se současně v orgánech, jejichž perfúze se snížila v důsledku kompenzačních reakcí zaměřených na udržení dostatečně vysokého arteriálního tlaku (např. buňky proximální tubulu ledvinových nefronů, buňky v centrální části jaterních acinů, enterocyty a buňky pankreatu). Mimořádně závažné je případné poškození a dysfunkce endotelu a buněk hladké svaloviny v medii odporových cév. Poškození buněk citlivých tkání a orgánů nejen snižuje jejich funkci, ale způsobuje i další poškození celého organismu, včetně samotného cirkulačního aparátu. Děje se tak uvolněním proteolytických a jiných enzymů do cirkulace a působením metabolické a případně i respirační acidózy. Mluví se pak někdy o přechodu cirkulačního šoku z fáze dekompenzace do fáze ireverzibilní.
Uměle lze tedy průběh cirkulačního šoku rozdělit na fázi kompenzovanou, kdy může být arteriální krevní tlak normální nebo je přítomna stabilní hypotenze, fázi dekompenzovanou, kdy se arteriální krevní tlak snižuje, a fázi ireverzibilního šoku, kdy krevní tlak a celý organismus nereagují na zásahy odstraňující příčinu cirkulačního šoku nebo povzbuzující přirozené kompenzační mechanismy.
Pokud přetrvává stav hypovolémie (oligémie) a v nedostatečně perfundovaných orgánech vznikají závažné metabolické změny, může v nich dojít k „násilné“ vazodilataci, kdy působení místních vazodilatačních faktorů, kterými jsou především hypoxie a acidóza, dojde ke snížení kontrakční schopnosti hladkých svalových buněk v medii arteriol. Tato vazodilatace převáží nad vazokonstrikčním působením sympato-adrenální aktivace a angiotenzinu II (viz kap. 2.2.3.3.4). Následkem je další pokles krevního tlaku a hypoperfúze i těch orgánů, které byly zatím kritické hypoperfúze uchráněny. Vazodilatace v orgánech, jejichž mikrocirkulace byla použita k udržení dostatečně vysokého arteriálního tlaku i za cenu jejich kritické hyponutrice, nevede nezbytně k obnovení jejich dostatečné perfúze. Příčinou je buď přetrvávající nízký perfúzní tlak, nebo poškození mikrocirkulace těchto orgánů edémem endotelií a tvorbou mikrotrombů. Vazokonstrikce na venózním konci mikrocirkulace přetrvává déle než vazokonstrikce arteriol, což způsobí, že se ischemická hypoxie změní ve stagnační.
Z poškozených kapilár může zvýšeně unikat tekutina obsahující krevní bílkoviny, což může dále zhoršovat původní příčinu tohoto patologického stavu, kterou může být primární hypovolémie. Je to jeden z příkladů pozitivní vazby, bludného kruhu. Obr. 2.14 schematicky ukazuje převažující výměnu tekutin mezi plazmou a intersticiální tekutinou ve stadiu cirkulačního šoku charakterizovaném vazokonstrikcí a vazodilatací.
!!!obr. 2.14.!!!
Vazodilatace a částečné obnovení průtoku krve v ischémií poškozených tkáních vede k vyplavení nahromaděných metabolitů a dalších látek uvolněných z poškozených buněk, včetně řady enzymů, které mohou poškozovat mezibuněčnou hmotu i buněčné struktury. Je známo, že zvláště ischémie GIT a pankreatu může být zdrojem látky s negativně inotropním účinkem na myokard označované jako myokardiální depresorický faktor. To je příklad dalšího bludného kruhu. Z poškozených tkání se také dostává do cirkulace tkáňový faktor, což může způsobit rozvoj diseminované intravaskulární koagulace (viz kap. 1.9.1.2.3 – B), dalšího procesu, který může rušit tkáňovou perfúzi. Takových příkladů bludných kruhů by bylo možné uvést ještě více. Uveďme snad ještě jen zvýšenou tvorbu kyslíkových radikálů v přechodně ischemických tkáních po obnovení průtoku krve. Tento fenomén je způsobený sníženou expresí enzymu xantin-dehydrogenázy a současně zvýšenou expresí xantin-oxidázy, enzymu, který je zdrojem kyslíkových radikálů. Mluví se o reperfúzním poškození tkáně kyslíkovými radikály. Při reperfúzním poškození je především závažné poškození endotelu. Edém endotelií zužuje průsvit kapilár, zvyšuje jejich permeabilitu a vytváří předpoklady pro aktivaci komplementu a koagulace krve.
Několik příkladů bludných kruhů dostatečně vysvětluje, proč se někdy nedaří žádnými zásahy, ani těmi, které z větší části odstraní primární příčinu (např. doplnění krevního volumu), dosáhnout zlepšení kritického stavu pacienta. Mluví se pak o ireverzibilní fázi cirkulačního šoku. Vysvětlením jsou sekundárně vzniklá závažná poškození životně důležitých orgánů na úrovni jejich funkčních parenchymových buněk a endotelu.
34Tyto kanály normálně snižují reakci cév na vazokonstrikční působení noradrenalinu, angiotenzinu-II a endotelinu.
Příčinami cirkulačního šoku jsou stavy, které způsobí snížení srdečního indexu nebo generalizovanou vazodilataci, při níž normální nebo dokonce absolutně zvýšený srdeční výdej nestačí adekvátně zásobovat všechny tkáně krví.
Cirkulační šok bývá klasifikován na základě vyvolávajícího mechanismu na:
Je též používána kategorie označovaná jako vazodilatační šok, a to jednak pro druh distribučního šoku a jednak pro pozdní stadium jiných typů cirkulačního šoku, jak bude vysvětleno v kapitole 2.2.3.3.4.
V tabulce 2.2 jsou uvedeny příklady nemocí a patologických stavů, které mohou způsobit cirkulační šok určité kategorie.
!!!tab. 2.2.!!!
7Celkové množství cirkulující krve za časovou jednotku (Q) je jednoznačně určeno velikostí tepenného (systolického) objemu (Vt) a frekvencí srdečních kontrakcí f, takže Q = Vt . f. Odpor proudění krve je dán upraveným Poiseuillovým zákonem: R = kηd /πr4, kde k je konstanta, η je viskozita, d je delka cév a r je poloměr cév, kterými krev protéká.
Příčinou srdeční zástavy je nejčastěji ischemická choroba srdeční, méně často hypertrofická nebo dilatační kardiomyopatie a jiné důvody (např. úraz elektrickým proudem). Srdeční zástava je v těchto případech často podmíněna komorovou (ventrikulární) fibrilací, méně často se od počátku jedná o úplnou zástavu srdeční elektrické a kontrakční aktivity. V obou případech je klinickým příznakem poslechová asystolie a chybění arteriálního pulsu.
Příčinou synkopy jsou nejčastěji náhlé změny aktivity autonomního nervového systému (neurogenní synkopa) a poruchy elektrického převodu atrioventrikulárního, při kterých vznikne extrémní přechodná bradykardie (zpomalení srdeční frekvence, viz kap. 2.4.3.2.2). K tomuto predisponuje náhlá silná stimulace vagové aktivity, jak k ní může např. dojít po stlačení karotického sinu (sinokarotický reflex), po tlaku na oční bulbus (okulokardiální reflex), po úderu na plexus solaris nebo na bradu.
!!!začátek petitu!!!
Syndrom karotického sinu. Příčinou přechodné ztráty vědomí je výrazná bradykardie, která je v tomto případě vyvolaná podrážděním baroreceptorů v karotickém sinu tlakem z okolí. U starých lidí s aterosklerózou karotických tepen se popisuje hypersenzitivita tohoto baroreceptoru na zevní tlak. Ten pak může silně reagovat i na slabé podněty vyvolané stlačením karotického sinu při otočení hlavy, při holení, zapnutí úzkého límce ap. Příčinou synkopy je nepřiměřeně silný sinokarotický reflex vedle sníženého průtoku krve mozkem z důvodu arteriosklerózy cév v oblasti hlavy.
!!!konec petitu!!!
Neurogenní synkopa je způsobena současnou náhlou bradykardií a vazodilatací, zvláště v kosterních svalech, jejichž mikrocirkulace normálně představuje podstatnou část celkového periferního odporu. Bradykardie a vazodilatace jsou způsobeny zvýšenou aktivitou parasympatiku (proto mohou předcházet prodromy, jako jsou nauzea a zvýšená tvorba slin, zvýšená střevní peristaltika). Silnou aktivaci parasympatiku mohou u některých lidí vyvolat strach z tělesného ublížení, bolesti při narušení povrchu těla (např. injekcí) nebo Bezoldův-Jarischův reflex vyvolaný z mechanoreceptorů (pohyby stěny myokardu), event. chemoreceptorů (pro bradykinin? prostaglandiny? kyslíkové radikály?) v myokardu. Podněty vyvolávající Bezoldův-Jarischův reflex jsou přeneseny aferentními vlákny n. vagus do center v prodloužené míše ovlivňujících srdeční frekvenci, vazomotorický tonus a plicní ventilaci. Projevem tohoto reflexu je bradykardie, hypotonie a eventuálně apnoe.
Vazodilatace a následný pokles žilního návratu v teplém vlhkém prostředí, při dlouhém stání v davu, kdy dojde k vazodilataci v kůži a vazodilataci kapacitních žil, může snížit žilní návrat natolik, že ve vzpřímené poloze těla dojde k nedostatečné perfúzi mozku a vznikne tzv. ortostatická hypotenze a ortostatický kolaps.
Při arteriální hypotenzi se začne více uplatňovat vliv zemské gravitace na rozložení krve v těle. Vodorovná poloha těla proto většinou obnoví žilní návrat a srdeční výdej. Tomu lze napomoci zvednutím dolních končetin nad úroveň srdce.
Kardiální synkopa. Příčinou přechodného silného poklesu srdečního výdeje může být některý typ srdeční arytmie, např. vznik atrioventrikulární blokády 3. stupně nebo syndrom nemocného sinu (viz kap. 2.4.3.2.2 – B a obr 2.45). Kardiální synkopa může také vzniknout v okamžiku zvýšené tělesné námahy u nemocných se stenózou aortální chlopně, kteří nejsou schopni výrazně zvýšit srdeční výdej v situaci, kdy došlo k vazodilataci v pracujících kosterních svalech.
Synkopa při kašli, Valsalvově manévru nebo defekaci. Zvýšení nitrohrudního nebo nitroabdominálního tlaku může omezit žilní návrat stlačením velkých dutých žíl natolik, že významně klesne srdeční výdej.
33Toto je mechanismus, který normálně propojuje lokální tkáňový metabolismus s lokální cévní rezistencí a intenzitou průtoku krve.
Obr. 2.16 Hypercirkulační fáze septického šoku. Nízká celková periferní rezistence zvyšuje žilní návrat. Zvýšená sympato-adrenální aktivita (z důvodu hypotenze) zvyšuje srdeční frekvenci
8U zdravého člověka ani několikanásobné zvětšení srdečního výdeje nezpůsobí při dynamickém cvičení podstatné zvýšení středního krevního tlaku, protože se úměrně ke zvýšení srdečního výdeje sníží periferní rezistence následkem vazodilatace v kontrahujících se svalech. Střední krevní tlak se však pravidelně zvýší u zdravého člověka při izometrických svalových kontrakcích („statické“ fyzické cvičení), kdy stálá svalová kontrakce komprimuje cévní systém v příslušném svalu, a to znemožní pokles periferního odporu (viz obr. 2.21).
Viz kapitolu 5.8.2.1.
Centrální žilní tlak (CVT), měřený katetrem zavedeným do horní duté žíly, odpovídá tlaku a tlakovým změnám v pravé srdeční síni (viz obr. 2.1 a obr. 2.91). K jeho zvýšení nad normální hodnoty 0–8 mmHg dochází pří selhání pravé komory. Na jeho zvýšení se může podílet též hypervolémie. Protože se při zvětšení objemu krve soustřeďuje tato její expanze takřka výhradně do venózní části cirkulace, je hodnota centrálního žilního tlaku vhodným ukazatelem této změny.
K přechodnému zvýšení centrálního tlaku dochází také při Valsalvově manévru nebo při přechodném zvýšení intratorakálního tlaku z jiné příčiny, např. při kašli a ztížené možnosti výdechu.
Snížený žilní tlak provází hypovolémii, při které dojde ke zmenšení množství krve v cirkulaci. Projevuje se kolabováním vén, což je způsobeno značnou poddajností jejich cévní stěny.
U tohoto druhu cirkulačního šoku je opět základní poruchou arteriální hypotenze. Primární příčinou je patologické snížení odporu proudění krve ve velkých částech periferní cirkulace. Toto snížení periferní rezistence není určováno potřebou dodávky kyslíku a ostatními nutričními potřebami.
Generalizovaná nebo rozsáhlá periferní vazodilatace může vést k náhle vzniklým příznakům arteriální hypotenze, označovaným jako kolaps nebo synkopa (viz kap. 2.2.2). Rozdíl proti distribučnímu cirkulačnímu šoku je v tom, že se jedná o stavy přechodné, trvající nanejvýše desítky sekund, a neohrožující proto hypoperfundované tkáně závažným nutričním poškozením působícím vznik bludných kruhů.
Septický šok. Hlavním klinickým stavem, který svou cirkulační patofyziologií odpovídá distribučnímu šoku, je septický šok. Septický šok vzniká jako komplikace generalizovaných infekcí, kterým většinou předchází bakteriémie. Může se jednat o infekce jak gramnegativními, tak i grampozitivními bakteriemi29. V prvém případě je klíčovým faktorem endotoxin, lipopolysacharid ze zevního obalu gramnegativních bakterií. V případě grampozitivních bakterií se považuje za příčinu cirkulačního rozvratu působení bakteriálního exotoxinu. Septický šok však může provázet i generalizovanou infekci grampozitivními bakteriemi, které nejsou zdrojem exotoxinu. Předpokládá se, že v takovém případě souvisejí cirkulační změny se systémovou zánětovou reakcí a s účinky prozánětových cytokinů TNF a IL-1 (viz kap. 8 Obecné patologická fyziologie, Praha : Karolinum, 2000).
Základním patogenetickým mechanismem septického šoku je generalizovaná vazodilatace, která nesouvisí s nutričními potřebami tkání a je v tomto směru vazodilatací patologickou. Příčinou této vazodilatace je indukovaná produkce vazodilatačních působků v oblasti tkáňové mikrocirkulace. Hlavní úloha se přičítá neřízené produkci oxidu dusnatého (NO). Endotoxin a prozánětové cytokiny indukují v makrofázích a v endoteliích expresi genu pro inducibilní formu NO-syntázy (iNOS), která nepodléhá řízení prostřednictvím intracelulární koncentrace Ca2+. Stává se proto stálým zdrojem NO, který způsobuje relaxaci hladkých svalových buněk v medii cév.
Generalizovaná vazodilatace arteriol způsobí pokles krevního arteriálního tlaku jak v jeho diastolické, tak i systolické komponentě. Z hlediska srdeční činnosti se sníží afterload, tj. odpor (tlak), proti kterému levá komora vypuzuje systolický volum. Pokud není z počátku septického šoku postižena kontraktilita myokardu, zvětší se ejekční frakce levé komory, a tedy i tepový (systolický) volum. Kontraktilita myokardu se může zvýšit v důsledku sympato-adrenální aktivace, vyvolané arteriální hypotenzí. Tato sympato-adrenální aktivace způsobí dále tachykardii. Výsledkem je zvýšení srdečního výdeje a zvýšení srdečního indexu (obr. 2.16). Těmito mechanismy se může srdeční výdej na počátku septického šoku zvýšit dvoj- až trojnásobně. Toto je hlavní rozdíl oproti hypovolemickému a kardiogennímu cirkulačnímu šoku. Dalším rozdílem je zvýšená úroveň buněčného metabolismu30 z důvodu častých febrilních stavů a generalizovaného zánětu.
!!!obr. 2.16.!!!
Důvody, proč při septickém šoku hrozí poškození parenchymu tkání řady orgánů, které svým charakterem odpovídá jejich poškození při jiných typech cirkulačního šoku (v podstatě tedy ischemickému poškození), není zcela zřejmý. Množství krve protékající tkáněmi je při septickém šoku, alespoň na jeho počátku, dostatečné až zvýšené. Septický šok se proto někdy také označuje jako „hypercirkulační šok“. Soudí se, že intenzivní patologická vazodilatace vyvolá otevření jinak uzavřených arterio-venózních spojek, kterými pak značná část krve protékající tkáněmi obchází vlastní nutriční mikrocirkulaci31. Hledají se však i jiná vysvětlení. Při septickém šoku po vyplavení endogenního pyrogenu (IL-1) je stimulováno termoregulační centrum k nastavení vyšší teploty organismu. Hyperpyrexie vede k hyperventilaci, ke snížení pCO2 a ke vzniku respirační alkalózy. Při zvýšeném pH je vyšší afinita hemoglobinu ke kyslíku, který se sice snadněji váže, ale obtížněji uvolňuje z hemoglobinu. To zhoršuje situaci v zásobování tkání kyslíkem.
V další patogenezi septického šoku je důležité snížení výkonnosti myokardu a poruchy propustnosti mikrocirkulace32. Příčina snížení kontraktility myokardu v pozdějších fázích septického šoku není přesně známa. Bývá definována jen jako „septický faktor myokardiální deprese“. Podobně ani příčina zvýšení propustnosti kapilární stěny, způsobující únik tekutiny z cévního řečiště do intersticia, není přesně známa. Obě tyto funkční změny jsou spojeny s generalizovanou (systémovou) zánětovou reakcí. Důsledkem poklesu kontraktility myokardu je snížení srdečního výdeje a zhoršení arteriální hypotenze. Důsledkem ztrát tekutin z plazmy do intersticia je zmenšení cirkulujícího objemu krve a další zhoršení arteriální hypotenze. Dalším patogenetickým mechanismem, který často komplikuje septický šok, je rozvoj diseminované intravaskulární koagulace (DIC) z důvodu generalizovaného zánětu. Zpomalení proudění krve v dilatovanéch částech mikrocirkulace dále predisponuje k tvorbě mikrotrombů. Vznik mikrotrombů v plicním oběhu může významně zhoršit funkci plic při oxygenaci venózní krve.
Anafylaktický šok (viz též kap. 10.3.1 Obecné patologická fyziologie, Praha : Karolinum, 2000). Generalizovaná vazodilatace způsobená především produkty degranulace žírných buněk je zdrojem nepoměru mezi objemem cévního řečiště a objemem krve, v neprospěch krevního objemu. Na distribuci krve v různých částech srdečně-cirkulačního systému se začne zvýšeně uplatňovat zemská gravitace. Zvláště ve vzpřímené poloze se proto natolik sníží žilní návrat, že významě klesne srdeční výdej a následkem toho i arteriální krevní tlak. Z patofyziologického hlediska se jedná o formu distribučního cirkulačního šoku s arteriální hypotenzí jako dominantním faktorem. Stav může být komplikován zvýšením permeability kapilár.
Neurogenní šok je cirkulační porucha, jejíž hlavní příčinou je generalizovaná vazodilatace. Pokles srdečního výdeje a arteriální hypotenze může provázet poškození centrálního nervového systému úrazem, nitrolebečním krvácením nebo slunečním úžehem.
Ke zvýšení plicního žilního tlaku dochází při levostranném srdečním selhání (viz kap. 2.3.4.1) a při vadách mitrální chlopně. Působí překrvení plic (kongesci plic), event. plicní edém, postkapilární formu plicní hypertenze (viz kap. 2.2.1.1.2), může způsobit hemoptýzu. Ukazatelem plicního žilního tlaku je hodnota tlaku změřeného během pravostranné srdeční katetrizace při „zaklínění“ katetru v některé plicní arterii, která je tím zcela obliterována. Snímaný tlak pak odpovídá tlaku v cévách za obliterací, tj. v plicních vénách a v levé srdeční síni (pulmonary capillary wedge pressure – PCW).
Obr. 2.13 Ischémii některých orgánů a tkání při cirkulačním šoku způsobuje zvýšení cévního odporu a případné snížení středního arteriálního krevního tlaku
Cirkulační šok je patofyziologický stav, při kterém dochází ve většině tkání k jejich nedostatečné perfúzi krví, což může způsobit nedostatečnou dodávku kyslíku a živin a nedostatečné odstraňování metabolitů takového stupně, že může dojít k jejich akutnímu poškození. Právem se zdůrazňuje, že podstatou cirkulačního šoku je porucha na úrovni mikrocirkulace. Mikrocirkulace má totiž dvě základní funkce:
Při cirkulačním šoku se dostanou tyto dvě základní funkce mikrocirkulace do vzájemného konfliktu. Udržení dostatečného krevního tlaku vyžaduje vazokonstrikci a výživa tkání vyžaduje vazodilataci. Progresivní cirkulační šok vznikající z jakékoli původní příčiny proto často přejde do formy vazodilatačního šoku, jak bude dále vysvětleno.
Z důvodu hypotenze (nízkých tlakových gradientů v cirkulaci) a z dalších důvodů, které spočívají především v poškození mikrocirkulace, mohou být proto narušeny životně důležité funkce více orgánů. Jejich poškození pak může ohrožovat život pacienta, přestože dojde ke zlepšení funkce cirkulace. Pro cirkulační šok je dále typický vznik pozitivních vazeb, bludných kruhů, při kterých tkáňové a orgánové poškození způsobené hypoperfúzí dále zhoršuje výkonnost cirkulace, a tedy i primární příčinu svého poškození.
Množství krve protékající určitou částí cirkulace závisí na perfúzním tlaku a na odporu kladenému průtoku krve. Hypoperfúzi tkáně tedy může způsobit buď nízký arteriální krevní tlak (s eventuálním malým přispěním zvýšeného venózního tlaku), nebo vysoký odpor příslušného cévního řečiště. Oba tyto hlavní mechanismy mohou také působit současně se zesíleným negativním účinkem na průtok krve orgánem nebo tkání (obr. 2.13). Jak bylo zdůrazněno, pro patogenezi cirkulačního šoku je podstatný nedostatečný průtok krve mikrocirkulací, zvláště kapilární sítí, a to takového stupně, že hrozí nebo způsobuje poškození funkčních parenchymových buněk příslušné tkáně. Tato hypoperfúze přitom často postihuje více orgánů současně. Cirkulační šok proto může vyústit v současné funkční selhání více životně důležitých orgánů a orgánových systémů, což je stav označovaný jako multiorgánové selhání. Protože důležitou součástí patogeneze multiorgánového selhání může být generalizovaná (systémová) zánětová reakce organismu, byla jeho problematika probrána v kap. 8.6 Obecné patologické fyziologie (Praha : Karolinum, 2000).
!!!obr. 2.13.!!!
Z výše uvedené definice cirkulačního šoku se částečně vyděluje tzv. septický šok, jak bude dále konkretizováno.
Charakteristickým znakem cirkulačního šoku je arteriální hypotenze26. Protože se často jedná o akutní stavy, je podstatný především náhlý pokles krevního tlaku o 30–40 mmHg a více. Proto se u jedince s chronickou arteriální hypertenzí může cirkulační šok začít rozvíjet při hodnotách krevního tlaku, které jsou jinak obvyklé u většiny zdravé populace. Dalším charakteristickým znakem cirkulačního šoku v počátečních fázích jeho rozvoje je sympato-adrenální aktivace, vyvolaná především poklesem krevního tlaku. Nedostatečné zásobování rozsáhlých částí těla kyslíkem způsobuje produkci kyseliny mléčné při anaerobním metabolismu glukózy a vznik metabolické, laktátové acidózy. S výjimkou počátečních stadií septického šoku je dalším znakem cirkulačního šoku snížení srdečního indexu, tj. srdečního výdeje vztaženého na m2 tělesného povrchu27. Při cirkulačním šoku bývá srdeční index nižší než 1,8 oproti normální hodnotě 3,1–3,4.
Problematika poruch venózní části cirkulace se převážně soustřeďuje na venózní systém v dolních končetinách. Důvodem je značný příspěvek hydrostatického tlaku krevního sloupce, ve vzpřímené poloze těla, na krevní tlak v této části venózního řečišt. Ten pak může dosáhnout 80 mmHg a při kontrakci lýtkových svalů i více než 100 mmHg (obr. 2.12)24.
!!!obr. 2.12.!!!
Krevní tlak je výsledkem fyzikálních vlastností cévního systému (poddajnosti a elasticity) a stupně jeho roztažení krví, kterou obsahuje. Tlakové gradienty určují směr toku krve a spolu s odporem kladeným proudění krve určují množství krve protékající určitou částí cévního řečiště. Z rovnice P = Q . R, která je analogií Ohmova zákona, lze konstatovat, že střední krevní tlak (P) je přímo úměrný jednak množství cirkulující krve (Q) a jednak odporu kladenému proudění krve v určité části srdečně-cévního systému (R).
Zvýšený periferní žilní tlak může být způsoben trombózou žíly nebo insuficiencí chlopní v žilním systému dolních končetin.
Kolaps cirkulace, též kardiovaskulární kolaps, označuje stav, při kterém dojde náhle k úplnému nebo takřka úplnému přerušení cirkulace krve. Příčinou může přerušení srdeční činnosti, náhlá obliterace bifurkace plicní arterie trombem nebo náhlá silná a generalizovaná vazodilatace v cévním systému, která „přeruší“ žilní návrat. Ve všech těchto případech se náhle a výrazně sníží srdeční výdej, a proto i arteriální krevní tlak.
V případě náhlého poklesu funkce srdeční pumpy se může jednat o stav, který vede (bez kardiopulmonární resuscitace) rychle ke smrti – v takovém případě se používá pojmu srdeční zástava. Může se však také jednat o stav, který je přechodný, kdy se srdeční činnost samovolně obnoví během několika sekund – pak se hovoří o srdeční synkopě.
Příčinou poruch vědomí, buď zcela náhlých, nebo s předchozími prodromy, je prudký pokles krevního tlaku a značné snížení nebo úplné přerušení průtoku krve mozkem. Ztrátu vědomí většinou způsobí náhlý pokles krevního tlaku o více než 50 mmHg, ke kterému dojde ve stoji, kdy průtok krve mozkem více ovlivňuje gravitace.
Úplné náhlé přerušení oběhu krve má závažné funkční důsledky, které jsou takřka výlučně podmíněny přerušením dodávky kyslíku centrálnímu nervovému systému. Nepatrné zásoby kyslíku v mozku jsou spotřebovány do 10 sekund. Ještě dříve proto dojde ke ztrátě vědomí a ustane aktivita EEG. Anaerobní glykolýza se stane jediným zdrojem ATP. Zásoba glukózy pro anaerobní glykolýzu je vyčerpána během 4–5 minut. To je doba, po které, při normální teplotě mozku, hrozí jeho poškození následkem apoptózy a nekrózy neuronů25.
24Stejný vliv má hydrostatický tlak sloupce krve i na krevní tlak v arteriích, je příspěvkem k nitrocévnímu tlaku odvozenému od systolického tlaku v levé komoře. Přes vysoký tlak ve vénách dolních končetin tak zůstává zachován arterio-venózní tlakový gradient (viz obr. 2.12).
26Znakem vždy přítomným nebo hrozícím v některém stadiu cirkulačního šoku.
Hlavní poruchou cirkulace, která způsobuje kritické snížení srdečního indexu, je snížený žilní návrat, snížené plnění srdce během diastoly, tj. snížený preload. Snižuje se proto systolický objem a tedy i systolický krevní tlak. Diastolický krevní tlak více závisí na periferní rezistenci. Periferní rezistence se na počátku hypovolemického šoku může zvýšit v důsledku mohutné sympato-adrenální reakce. Zvýšení periferní rezistence a tachykardie působí především proti poklesu diastolického tlaku. Zpočátku proto může být pro krevní tlak charakteristická malá systolicko-diastolická amplituda při sníženém systolickém a středním krevním tlaku, ale normálním nebo jen lehce sníženém tlaku diastolickém. Kritická hypoperfúze některých orgánů zvýšeně hrozí až při poklesu středního krevního tlaku pod 60 mmHg u dříve normotenzního jedince, tzn. ve stadiu, kdy již je i diastolický tlak významně snížen.
Příčinou hypovolemického šoku je zmenšení krevního objemu. Rychlé zmenšení krevního objemu o asi 10 % nebývá provázeno snížením srdečního indexu a výraznou arteriální hypotenzí. Aktivace sympato-adrenální, jakož i aktivace dalších humorálních mechanismů, většinou udrží dostatečný srdeční výdej, a proto nehrozí významné snížení funkce životně důležitých orgánů. Krevní objem se doplňuje přesunem tekutiny z intersticiálního prostoru následkem poklesu kapilárního tlaku, na kterém se spolupodílí i konstrikce prekapilárních arteriol v kůži, kosterních svalech, GIT, pankreatu, slezině, ledvinách a celkově v játrech28. Postižený může trpět ortostatickou hypotenzí. Projevy sympato-adrenální aktivace jsou v tomto prešokovém stadiu především tachykardie a oligurie, která je způsobena zvýšenou sekrecí ADH.
Zmenšení krevního objemu o 20–30 % již pravidelně způsobuje snížení srdečního výdeje. Krevní tlak může být ještě udržen dostatečně vysoký (obr. 2.15B), a to kompenzačními reakcemi omezujícími průtok krve výše uvedenou skupinou orgánů a tkání s převahou α-adrenergních receptorů na buňkách hladkých svalů prekapilár. Silná sympato-adrenální stimulace může natolik snížit jejich prokrvení, že klesne jejich funkce. Relativně vyšší průtok krve je v důsledku selektivního zvýšení periferního odporu udržován v mozku, myokardu, nadledvinách, bránici a v a. hepatica. Perfúze plic odpovídá srdečnímu výdeji, avšak zvláště ve vzpřímené poloze těla je omezena převážně na plicní báze, čímž se ventilace horních částí plic stává „mrtvou“ ventilací. Zvětšuje se proto mrtvý prostor a hrozí celková alveolární hypoventilace. K metabolické laktátové acidóze se pak může připojit i respirační acidóza z retence CO2. Klinické příznaky jsou výraznější, vedle tachykardie je to arteriální hypotenze, studené akrální části těla, oligurie až anurie a již zmíněná laktátová, event. i respirační acidóza. Hypoperfúze některých tkání může nabýt takové intenzity, že v nich dojde k zániku buněk. Závažné důsledky má poškození endotelií, protože to může způsobit průnik plazmatických proteinů do intersticiálního prostoru, což působí proti doplňování plazmatického objemu tekutinou z intersticiálního prostoru a může být dokonce další příčinou zmenšování objemu krve.
!!!obr. 2.15.!!!
Patofyziologie hypovolemického šoku je modifikována v případě popáleninového stavu a stavu izotonické dehydratace (zvracení, průjmy, polyurická fáze selhání ledvin, léčba diuretiky, osmotická diuréza, diabetes insipidus) možnou hemokoncentrací se zvýšením hematokritu. To dále zhoršuje nedostatečnou perfúzi tkání následkem zvýšení krevní viskozity a vzniku mikrotrombů.
Jako syndrom „děravých kapilár“ (capillary leakage syndrome) je označován stav generalizované zvýšené propustnosti mikrocirkulace pro krevní plazmu. Jde tedy o generalizované porušení Starlingovy kapilární rovnováhy směrem do intersticiálního prostoru. Tento syndrom, který je považován za primární poruchu mikrocirkulace většinou způsobenou systémovou zánětovou reakcí (je součástí septického šoku), působí svými důsledky hypovolémii. Je terapeuticky obtížně zvládnutelný, protože snaha o doplnění cirkulujícího objemu většinou vede pouze ke zvětšování generalizovaného edému tkání. Tento syndrom se také může vyskytnout u popáleninových stavů. V jeho patogenezi hraje úlohu aktivace komplementového a koagulačního systému.
32Zvýšená propustnost mikrocirkulace se může klinicky projevit tím, že terapeutický přívod tekutin do krevního oběhu nevyvolá očekávané zvýšení krevního tlaku. Může vést k edému tkáně, který může zhoršit zásobování kyslíkem.
Obr. 2.12 Vliv hydrostatického tlaku krevního sloupce (gravitace) na krevní tlak ve venózní a arteriální části cirkulace ve vzpřímené poloze. Rs – odpor (rezistence) proudění krve v systémové cirkulaci
29Podáním endotoxinu pokusným zvířatům lze vyvolat stav cirkulace, který odpovídá klinicky známému syndromu septického šoku.
25Z experimentů i z klinické zkušenosti je známo, že v mozku existují oblasti, které jsou k poškození hypoxií zvýšeně citlivé. Je to např. část neuronů v hipokampu, dorzolaterálním nc. caudatus, retikulárním jádru talamu a mozkové kůře.
27Tělesný povrch (s) se vypočte pomocí vzorce s = 0,0071124 . W0,425 . H0,725, kde W je tělesná hmotnost v kg a H je výška v cm.
30Ta však není považována za hlavní příčinu generalizované vazodilatace, která má patologický charakter právě v tom, že nesouvísí s nutričními požadavky tkání.
31Nepřímo pro takovou možnost svědčí skutečnost, že se při septickém šoku často snižuje stupeň extrakce kyslíku z krve oproti fyziologickému stavu
28V těchto orgánech převažují α-adrenergní receptory.
35Je ukazatelem krevního volumu a výkonnosti pravého srdce.
Z poznatků o patofyziologii cirkulačního šoku vyplývá, že k monitorování cirkulačního šoku lze použít řady neinvazivních vyšetření, jakými jsou: stanovení srdeční frekvence a arteriálního krevního tlaku, sledování diurézy a při infúzní léčbě sledování celkové hmotnosti těla (možnost hromadění tekutin v intersticiu), sledování stavu vědomí.
Z invazivních vyšetření je to měření srdečního výdeje termodiluční metodou katetrem zavedeným do plicnice, měření centrálního venózního tlaku (CVT) v pravé síni35 a měření tlaku v zaklínění v plicnici (PCW)36. Celkový periferní odpor (v systémové nebo plicní cirkulaci) lze vypočítat vydělením perfúzního tlaku (příslušný střední arteriální tlak minus příslušný střední venózní tlak) srdečním výdejem.
Z laboratorních vyšetření je to pak stav acidobazické rovnováhy, koncentrace laktátu, hematokrit, koncentrace bílkovin v plazmě aj.
Příčinou kariogenního šoku je náhlý pokles schopnosti srdce vhánět krev do arteriální části řečiště a dosáhnout tím potřebného arteriálního, a tedy i perfúzního, tlaku. Může se jednat o poruchy:
* primárně snižující schopnost srdce vytvářet potřebné tlakové gradienty a vhánět krev jednoznačně směrem k aortě – způsobují akutně vzniklé srdeční selhání:
– rozsáhlý infarkt myokardu (např. postihující více než 40 % myokardu levé komory) nebo opakovaný infarkt,
– náhle vzniklá chlopenní vada (včetně vady umělé chlopně),
– náhle vzniklý defekt ventrikulárního septa,
– myxom,
– masivní embolizace do a. pulmonalis (obliterace 40–60 % plicní cirkulace);
* primárně snižující diastolickou náplň srdeční:
– ventrikulární tachyarytmie,
– tamponáda srdeční,
– tenzní pneumotorax.
Podobně jako u hypovolemického šoku je u kardiogenního šoku primární poruchou snížení srdečního výdeje. Rozdíl oproti hypovolemickému šoku je ve vzestupu centrálního venózního tlaku (CVT) nebo tlaku v zaklínění v plicním řečišti (PCW). Je to výraz městnání krve způsobené nedostatečným přečerpáváním krve. Při hypovolemickém stavu mají tyto hodnoty naopak tendenci ke snížení, protože objem krve je v centrálních vénách snížený.
Protože centrálním problémem kardiogenního šoku je arteriální hypotenze (jako u cirkulačního šoku obecně), způsobuje primární pokles srdečního výdeje analogické kompenzační reakce, které byly popsány u příkladu hypovolemického šoku. Stejné je i riziko poškození funkce a struktury životně důležitých orgánů.
36Při léčbě cirkulačního šoku jsou cílové hodnoty CVT 5–12 mmHg a PCW 14–18 mmHg, tedy vyšší než hodnoty fyziolologické. Dosáhne se tím zvětšení srdečního předtížení (preloadu), a to napomáhá udržení srdečního výdeje.
* 0.6 l je vnitřní objem cirkulačného aparátu, který musí být vypl,něn krví, jejíž objem nepřispívá k roztažení cév (ang. unstressed volume
Obr. 2.15 Model cirkulace s vyznačením distribuce krve mezi arteriální a venózní části. A – normální cirkulace, B – cirkulace po ztrátě 1 litru krve a zvýšení systémového odporu tak, aby byl udržen arteriální krevní tlak, C – cirkulace po poklesu systémového odporu („vazodilataci“), který způsobí redistribuci 0,5 litru krve z arteriální části cirkulace do části venózní. PS, LS – pravá a levá část srdce, Rs, Rp – odpor v systémové a plicní cirkulaci, Q – srdeční výdej, TK – krevní tlak v systémových arteriích
Stagnace krve v cévním řečišti je důsledkem poklesu arterio-venózního tlakového gradientu v určité části mikrocirkulace, a to nejčastěji následkem zvýšení odporu (tlaku) v odtokové venózní části cirkulace. Stejně bude působit i relativní zvýšení venózního tlaku v případě snížení tlaku arteriálního. Odpor cévního systému proudění krve se může zvýšit např. z důvodu zvýšené viskozity krve.
Tendence krve obsažené ve vénách „stékat“ při vzpřímené poloze těla do nohou představuje pro cirkulaci krve, pro zajištění žilního návratu z dolní poloviny těla ve vzpřímené poloze, specifický problém. Zbytkový tlak krve vytvořený kontrakcí levé komory je po projití mikrocirkulací asi jen 15 mmHg. To samozřejmě ve vzpřímené poloze těla nestačí k překonání hydrostatického tlaku krve, který může být až 80 mmHg (viz obr. 2.12). Existuje více fyziologických mechanismů, které umožňují centripetální tok krve ve vénách dolních končetin i ve vzpřímené poloze. Patří k nim:
Významnou roli při zajištění centripetálního toku krve mají dvojcípé žilní chlopně nacházející se ve vénách dolních končetin. Tyto chlopně zabraňují zpětnému toku krve při působení zemské gravitace a zajišťují jednosměrný tok krve ze systému povrchových žil do systému hlubokých žil (nacházejících se ve svalech dolních končetin) tzv. perforujícím nebo spojujícím (komunikujícím) venózním systémem.
!!!začátek petitu!!!
V dolních končetinách se rozlišují tři systémy vén: podkožní, „povrchové“ vény (vv. saphena magna et parva), hluboké vény (vv. tibiales ant. et post., v. poplitea, v. profunda femoris a v. femoris) a systém propojení povrchových a hlubokých vén komunikujícími, spojujícími, perfundujícími vénami. Většina krve, asi 85 %, je z dolních končetin odváděna hlubokými vénami, přičemž tok krve z povrchových žil převážně směřuje komunikujícími vénami do hlubokých žil.
!!!konec petitu!!!
Lýtková svalová pumpa sestávající ze systému hlubokých a komunikujících žil a kosterního svalu, kterým procházejí, pracuje na principu střídání fází plnění („diastoly“) a vyprazdňování („systoly“). Rozšíření vnitřního objemu hlubokých vén je součástí relaxace lýtkových svalů. Při jejich kontrakci jsou hluboké vény stlačeny tlakem, který může přesáhnout 100 mmHg. To představuje „systolu“, během které je krev posunuta proti působení gravitační síly, protože dvojcípé žilní chlopně zabrání proniknutí krve do systému povrchových vén a jejímu zpětnému proudění po směru působení gravitační síly během diastoly.
Insuficience chlopní v systému komunikujících venózních spojek způsobí, že se vysoký tlak z hlubokých žil, vznikající během svalové kontrakce, přenese do systému povrchových žil. To je jedna z možných příčin vzniku žilních varixů.
!!!začátek petitu!!!
Insuficienci chlopní v komunikujícím systému cév lze testovat Trendelenburgovým nebo Perthesovým testem. Při Trendelenburgově testu zvedne ležící pacient dolní končetinu nad úroveň srdce, aby se vyprázdnily její venózní systémy. Stehno se v jeho horní části zaškrtí manžetou a vyšetřovaná osoba se rychle postaví asi na 15 sekund. Jsou-li venózní chlopně insuficientní, povrchové, tj. podkožní vény se po uvolnění manžety okamžitě naplní krví. Test Perthesův zjišťuje případnou insuficienci komunikujícího systému žil v oblasti kotníku. Vyšetřovaná osoba zatíží lýtko opakovaným rychlým stavěním se na špičky. Pod kolenem se přiloží manžeta, aby se zabránilo dodatečnému plnění z případně insuficientního safenového systému. Vyšetřovaná osoba cvičí stejným způsobem znovu. Zvýrazní-li se povrchové žíly, znamená to, že se vysoký tlak z hlubokého systému přenesl insuficientními chlopněmi komunikujících vén do systému povrchových žíl kotníku. Při dobré funkci chlopní se žíly v oblasti kotníku stanou méně nápadnými.
!!!konec petitu!!!
Projevem trvalého vzestupu venulárně-kapilárního tlaku je zpočátku edém závislý svou lokalizací na zemské gravitaci. Později vzniká mikroangiopatie se zvýšenou permeabilitou cévních stěn. Ztuhnutí tkání, venózní indurace, je důsledkem fibrotických změn perivaskulárních. Degradace erytrocytů, které se dostanou do okolí cév, způsobuje pigmentace. Jiné oblasti kůže jsou bílé z důvodu trombóz a ischémie. Ischémie a hypoxie jsou také důležitým patogenetickým faktorem vzniku bércových vředů – ulcus cruris venosum. V místě poruchy zanikají také lymfatické cévy a klesá lymfatická drenáž.
Příkladem fyziologické komprese cévního řečiště, která omezí průtok krve, je vliv zvýšeného napětí ve stěně myokardu během jeho systoly. Jiným příkladem je komprese hlubokých vén v dolních končetinách při kontrakci lýtkových svalů. Tato komprese slouží k vytlačování venózní krve směrem k srdci, proti působení zemské gravitace. Dalším příkladem, je izometrický svalový stah při zvedání těžkých předmětů a při provozování některých druhů sportů (typicky při vzpírání). Komprese periferního cévního řečiště v kontrahovaných svalech zvýší jeho odpor proudění krve, což způsobí, při současné sympato-adrenální aktivaci, akutní zvýšení systémového arteriálního krevního tlaku (obr. 2.21).
!!!obr. 2.21.!!!
Komprese cévního systému zvýšeným okolním tlakem může významně zvýšit jeho odpor vůči proudění krve. Důsledky pak odvisí od délky trvání této komprese. Kompresi může způsobit i tlak z okolí těla nebo tlak vzniklý působením hmotnosti těla proti podložce, a to zvláště tehdy, působí-li tlak proti tvrdé tkáni kosti. To je hlavní příčinou trofických poškození kůže a podkoží při proleženinách (dekubitech).
Stálou kompresi tkáňového cévního systému působí také nahromadění intersticiální tekutiny ve tkáni nebo zvětšení objemu buněk při intersticiálním nebo i buněčném edému. Kompresi může způsobit i hematom, zvláště je-li jeho zdrojem arteriální krvácení. Míru komprese v tomto případě významně ovlivňuje rigidita anatomického opouzdření postižené tkáně, kterým může být kůže, svalová fascie nebo vazivové pouzdro určitého orgánu. Extrémně nepříznivou situaci představuje uložení mozku v lebeční dutině a míchy v páteřním kanálu. Zvětšení objemu těchto orgánů při jejich edému, vytvoření hematomu, nahromadění mozkomíšního moku nebo při přítomnosti nádoru znamená stlačení především kapilární a venózní část jejich cirkulace. Tím se výrazně zvyšuje odpor, který mozková cirkulace klade proudění krve. Snížení průtoku krve je nevyhnutelné, pokud se nezvýší arteriální krevní tlak38. Protože primární příčinou vzniku edému mozku může být i jeho hypoxie, může vzniknout bludný kruh, kdy hypoxie vyvolá mozkový edém a ten způsobí snížení perfúze mozku a prohlubování jeho hypoxie.
Obr. 2.21 Změna středního krevního tlaku a srdeční frekvence při izometrických svalových kontrakcích. Procenta vyjadřují intenzitu svalové kontrakce v porovnání s maximální volní kontrakcí, černý bod vyznačuje výchozí stav
Ischémií rozumíme takovou poruchu perfúze tkáně, při které tkání protéká méně krve a objem krve v cévním řečišti takto postižené tkáně je malý. Část kapilár je uzavřena, a je proto zmenšena difúzní kapacita mikrocirkulace. Interkapilární difúzní vzdálenosti jsou zvětšeny. Tento stav může nastat také při otevření arterio-venózních spojek, kterými krev protékající tkání míjí mikrocirkulaci.
Při stagnaci protéká tkání také méně krve, ale objem krve v cévním řečišti je zvětšený. Mikrocirkulace je naplněna pomalu se pohybující krví.
Obecnou příčinou ischémie nebo stagnace je zmenšení perfúzního tlakového gradientu v mikrocirkulaci. Periferní odpor přitom může být zvýšený, normální nebo snížený.
Snížení perfúzního tlakového gradientu a průtoku krve mikrocirkulací může způsobit:
Protože podstata patologických stavů v oblasti cirkulačního aparátu je ve změnách periferní cirkulace, charakterizovaných tkáňovou hypoperfúzí nebo nerovnoměrnou perfúzí a v arteriální části cirkulačního aparátu pak hypotenzí nebo hypertenzí, budou nejdříve probrány tyto stavy a až v druhé části bude probrána patofyziologie srdeční činnosti.
38Tento se však nejednou naopak snižuje, např. při traumatických poraněních provázených hypovolémií v krevním oběhu.
Celkový odpor, který určité cévní řečiště klade průtoku krve, je sumou dílčích odporů, které zahrnují odpor přívodní arterie, odpor v oblasti prekapilár, kapilár a odpor venózní části cirkulace. Zvětšení odporu v kterékoli části cévního řečiště způsobí snížení průtoku krve při stejném perfúzním tlaku, pokud toto není kompenzováno snížením odporu v jiné části příslušného cévního úseku, např. vazodilatací prekapilár (obr. 2.20) nebo otevřením cévních kolaterál.
!!!obr. 2.20.!!!
Průměr přívodní arterie je většinou dostatečný k tomu, aby nebyl překážkou zvýšení průtoku krve v důsledku vazodilatace v oblasti odporových arteriol a prekapilár. Zvláště výrazná je možnost funkčního zvýšení průtoku krve v kosterních svalech a v myokardu.
Zúžení přívodní arterie o 20–30 % nepůsobí omezení průtoku krve v klidovém funkčním stavu prakticky jakékoli tkáně. V oblasti zúžení se zvýší lineární rychlost proudění krve. To umožní dosažení normálního průtoku v oblasti zúžení, a proto udržení normálního tlaku krve za místem zúžení. Proto není ani tlakový arterio-venózní gradient pro dané cévní řečiště změněný (viz obr. 2.20). Sníží-li se však odpor cévního řečiště v oblasti arteriol a prekapilár37 a následkem toho se zvýší průtok krve, může se i taková stenóza přívodní arterie stát omezující překážkou pro průtok krve. Zúžení přívodní arterie pak bude určovat maximální možný průtok krve příslušným cévním řečištěm. Za místem zúžení totiž klesne krevní tlak, a zmenší se tak efektivní arterio-venózní perfúzní tlakový gradient. Tento faktor začne působit proti snížení odporu v oblasti arteriol, který dříve kompenzoval proximálněji lokalizované cévní zúžení. Je proto omezena možnost zvýšení perfúze.
Velké rozdíly mezi klidovou a funkční rezistencí odporové části cévního řečiště v myokardu a v kosterních svalech, a tedy velké rozdíly mezi klidovým a funkčním průtokem krve, jsou vysvětlením, proč právě tyto tkáně reagují na zúžení přívodní arterie často jen při funkčním zatížení (angina pectoris, klaudikace). Přechodná relativní ischémie se v těchto orgánech projeví záchvatovitou bolestí vázanou na zvýšenou funkci.
Naproti tomu v ledvinách a částečně i v mozku je možnost snížení odporu vazodilatací v oblasti prekapilár malá. Zúžení přívodní arterie se proto může projevit již při menším stupni zúžení a jeho působení a projevy mohou být stálejší. Hypoperfúze z důvodu zúžení přívodní arterie je v těchto orgánech stálá, není záchvatovitě vázána na období zvýšené funkce. Její důsledky proto bývají v těchto orgánech spíše trofické. Způsobují atrofii, případně fibrotizaci a hypofunkci postižené tkáně nebo orgánu. V případě ledvin je častou specifickou reakcí zvýšení arteriálního, a tedy i perfúzního krevního tlaku.
Akutní zúžení přívodní arterie. Příčinou akutního zúžení až úplného uzávěru přívodní arterie je nejčastěji tromboembolie, dále ruptura ateromového plátu provázená tvorbou trombu, nebo traumatické poškození, při kterém je přívodní arterie stlačena či přerušena. Akutní tkáňová hypoxie distálně od uzávěru způsobí reaktivní vazodilataci, která však nevede k významnému zvýšení průtoku krve, protože hlavní omezující odpor je v místě zúžené arterie. Hypoperfúze způsobená akutním uzávěrem nebo silným zúžením přívodní arterie je často příčinou akutní bolesti, akutního algického syndromu. Za příčinu je považováno dráždění nociceptivních nervových zakončení ionty H+ a K+ a uvolnění a nahromadění dalších látek, převážně dosud neidentifikovaných. V postižené tkáni vzniká současně akutní porucha funkce. Nutriční deficit, ve kterém dominuje nedostatek kyslíku, způsobí poškození a zánik parenchymu včetně možného poškození mikrocirkulace. Vzniká akutní nebezpečí nekrózy postižené tkáně.
Pokles tlaku distálně od zúžení nebo uzávěru může způsobit otevření preexistujících cévních spojek. Jiná arterie pak může zajistit částečnou perfúzi postižené oblasti následkem změn ve směru tlakových gradientů, využitím tzv. primárního kolaterálního oběhu. Záleží přitom na normálním anatomickém uspořádání cévního systému, které může vykazovat individuální odlišnosti. Arterio-arteriální spojení jsou přítomna v kůži, v kosterních svalech, v myokardu, v mozku, v játrech a ve střevech. Naopak chybí v ledvinách, ve slezině, v sítnici, v nadledvinách, v ovariích a v plicích, tj. v orgánech a tkáních, které jsou zásobeny tzv. konečnými arteriemi bez anastomóz s jinými cévními řečišti.
Postupné zužování přívodné arterie umožní větší využití možností kolaterální cirkulace, její zesílení a celkovou přestavbu. Vytvoří se sekundární kolaterální oběh. Dojde i k částečné funkční a strukturní adaptaci postižené tkáně. Funkce může být proto zachována a symptomatologie je více odvislá od period zvýšeného funkčního zatížení nebo dodatečného náhlého zúžení, jak k němu může dojít např. v oblasti karotických nebo vertebrogenních arterií, při určitých pohybech hlavy nebo v důsledku cévních spazmů.
Příčiny zúžení přívodných arterií. Nejčastější příčinou zúžení přívodných arterií je arterioskleróza. Jinými příčinami mohou být tromboembolismus, fibromuskulární dysplazie, trombangitis obliterans a spazmy. Vzhledem k medicínské závažnosti arterioskerózy jsou její etiologie a patogeneze probrány v kapitole 2.2.5.
!!!začátek petitu!!!
K záchvatovitému silnému omezení průtoku krve následkem arteriálních spazmů dochází při Raynaudově fenoménu. V akrálních částech těla, nejčastěji v prstech, dochází k přechodné silné ischémii, která se projeví zbělením a změnou nebo ztrátou kožní citlivosti, v těžkých případech i trofickými změnami. Raynaudův fenomén bývá řazen mezi „vazoneurózy“. Záchvaty často iniciuje chlad. Předpokládá se, že mohou být v těchto případech způsobeny kryoglobuliny, které při snížené teplotě vytvářejí imunokomplexy. Častěji jde asi o nadměrnou, jinak fyziologickou, reakci kožní cirkulace na chlad. Ischémie způsobí vazodilataci periferně od místa spazmu, což může způsobit cyanózu. Po obnovení průtoku krve dochází k reaktivní hyperémii spojené s jasně červeným zabarvením kůže. To může být provázeno bolestivými pocity.
Přes výše uvedený předpoklad o roli chladových imunokomplexů není etiopatogeneze této poruchy dostatečně objasněna. Předpokládá se, že by mohla být porušena vazomotorická regulace závislá na endotelu. V kůži je vazokonstrikce zprostředkována α2-adrenergními receptory. Zvýšení sekrece katecholaminů při chladu nebo při emočním stresu se proto také může podílet na vyvolání záchvatů vazokonstrikce. Raynaudův fenomén se někdy vyskytuje u nemocných s jiným základním onemocněním, především se systémovými nemocemi, jako je např. sklerodermie.
!!!konec petitu!!!
Základní vyšetření zaměřená na zjištění zúžení arterií. V případech zúžení koronárních arterií se užívá ke zjištění funkčních projevů jejich zúžení zátěžových testů standardizovaným fyzickým zatížením. Podobně v případě podezření na zúžení arterií dolních končetin se může stanovit tzv. klaudikační index – počet kroků nebo vzdálenost, po kterých se objeví při chůzi klaudikační bolest. V případě zúžení arterií dolních končetin se také zjišťuje tlakový pokles za stenózou, a to měřením krevního tlaku na kotníku a jeho porovnáním s krevním tlakem na paži, obě měření provedena při vodorovné poloze těla. Tyto tlaky by měly být přibližně stejné a jejich poměr by proto měl být 0,9–1,0. Snížení tohoto poměru pod 0,5 ukazuje na významnou stenózu arterie (arterií) dolních končetin.
Sonografické vyšetření krevního proudu a angiografické rtg vyšetření jsou vyšetření přímo zaměřená na znázornění případného zúžení.
Steal fenomény. Protože směr a velikost průtoku krve určuje směřování tlakových gradinetů a velikost odporu příslušného cévního řečiště, existuje možnost konkurence paralelně uspořádaných cévních řečišť. Přesměrování toku krve v důsledku změny směru tlakového gradientu, které se projeví nedostatečnou funkcí nebo jinými příznaky ischémie v oblasti snížené perfúze, se označuje jako „steal fenomén“ (steal = krást). Příčinou steal fenoménu může být vznik arterio-venózního spojení, tj. píštěle, která „krade“ krev distálně ležícímu cévnímu řečišti. Jinou příčinou může být anatomické zúžení jedné ze dvou větví společné arterie. Při současné vazodilataci arteriol v obou paralelních cévních řečištích nebo při selektivní vazodilataci v cévním řečišti zásobovaném nezúženou arteriální větví se stenóza projeví nedostatečnou perfúzí cévního řečiště zásobeného zúženou arteriální větví.
Stavy, při kterých se v důsledku steal fenoménu sníží perfúze řečiště zásobovaného zúženou arterií, se obrazně označují jako „Rockefeller steal“ („chudým brát a bohatým dávat“). Jestliže se naopak v důsledku poklesu tlaku v zúžené arterii (za stenózou při funkčním zatížení) přesměruje tok krve ze zdravého cévního řečiště do řečiště postiženého stenózou (tj. při funkčním zatížení se významně uplatní kolaterální cirkulace, následkem které vzniknou projevy nedostatečné perfúze v tkáni nepostižení arteriální stenózou, avšak ze které je kolaterálami krev odčerpávána), označuje se toto jako „Robin-Hood steal“ („bohatým brát a chudým dávat“).
!!!začátek petitu!!!
Steal fenomény v periferní cirkulaci jsou patologickými stavy. Jejich fyziologickou analogií je redistribuce srdečního výdeje v závislosti na funkční aktivitě (viz obr. 2.6).
!!!konec petitu!!!
Obr. 2.20 Odpor proudění krve způsobený stenózou přívodné arterie (B) může být kompenzován vazodilatací odporových cév (arteriol), takže celkový odpor (R) se nezvýší. Může se proto udržet normální klidový průtok krve (Q2 = Q1), není však možné jeho zvýšení při zvýšení nutričních nebo funkčních potřeb tkáně (Q2 se na rozdíl od Q1 nemůže zvýšit); a – arterie, pk – rekapilára, k – kapilára, v – véna
Možné příčiny a mechanismy arteriální hypotenze byly již probrány v kap. 2.2.1.2.
Obr. 2.23 „Antitrombotické“ a vazodilatační funkce endotelu významné pro aterogenezi; tPA – tkáňový aktivátor plazminogenu, protein aC – aktivovaný protein C
37V kosterních svalech se může tento odpor snížit více než 10krát.
Obr. 2.24 Základní etiologické a patogenetické mechanismy aterogeneze
Endotel má významné antitrombotické funkce a ovlivňuje činnost hladkých cévních svalů, a tím cévní průsvit (obr. 2.23). Endotel představuje bariéru pro prostup složek krevní plazmy do cévní stěny, exprimuje specifické adhezivní molekuly pro bílé krvinky, vytváří některé cytokiny, které ovlivňují stabilitu cévní stěny nebo působí mitogenně na cílové buňky. Mechanické, metabolické, zánětové aj. poškození endotelu a cévní stěny narušuje tyto jeho funkce. Pro proces aterosklerózy je významné především zvýšení permeability pro lipoproteiny přítomné v plazmě a adheze monocytů a trombocytů. Na obrázku 2.24 je schematicky znázorněn proces aterogeneze.
!!!obr. 2.23. a 2.24.!!!
!!!začátek petitu!!!
K poškození endotelové výstelky koronárních cév vede pravděpodobně i přítomnost některých infekčních agens. Některé studie popsaly zvýšenou hladinu protilátek proti Chlamydia pneumoniae u 70 % pacientů, kteří recentně prodělali akutní infarkt myokardu. Pasivní imunizace takových pacientů aplikací protilátek proti Chlamydia pneumoniae zabránila v 60 % případů reinfarzaci myokardu. Na endotelových buňkách koronárních cév byly prokázány receptory pro chlamydie. Chlamydie však nebyly jediné, u nichž se prokázal možný vztah k arterioskleróze. Korelace s poškozením endotelií koronárních cév byla prokázána i s infekcemi E. coli, Helicobacter pylori, cytomegaloviru, Coxsackie viry a zdá se, že jejich výčet není konečný. Do jaké míry hraje roli v rozvoji arteriosklerózy infekční etiologie ve srovnání s metabolickými onemocněními, není dnes blíže známo
!!!konec petitu!!!
Obr. 2.25 Některé funkce makrofágů významné pro proces aterogeneze
Obr. 2.22 Mechanické působení krevního proudu na endotelovou výstelku arterií
39Pojem ateroskleróza je používán pro specifický patobiologický pochod postihující cévní stěnu. Arterioskleróza pak vyjadřuje postižení arterií aterosklerózou.
Ateroskleróza39 je multifokální proces v cévní stěně, který postihuje převážně arterie. Způsobuje poškození cévní stěny, které se projeví buď rozšířením cévy (ektázií), event. i její rupturou, ale nejčastěji způsobí částečnou obturaci jejího lumenu. V případě arteriosklerózy se jedná o dlouhodobě probíhající proces, který se u postižených často zvýšeně koncentruje ve specifické části cévního řečiště, např. v mozkových arteriích, v epikardiálních arteriích myokardu, v arteriích dolních končetinách. Poškození arterií arteriosklerózou se nemusí klinicky projevit. Někdy se projeví chronickými obtížemi s tendencí ke zhoršování a jindy zase akutní příhodou vyplývající z akutního narušení (ruptury nebo uzávěru) určité části krevního řečiště.
Je nepochybné, že poškození cévní stěny aterosklerotickým procesem souvisí s chronickým mechanickým poškozováním intimy arterií tlakovými rázy krve, která je do systému arterií vypuzována intermitentně. Místa arteriálních bifurkací jsou proto predilekčními místy pro aterosklerotický proces. Arteriální hypertenze a změna způsobu proudění krve z laminárního na turbulentní jsou faktory s úzkou vazbou na arteriosklerotické postižení arterií.
Je známa řada faktorů, které urychlují proces aterosklerotického poškození cévní stěny. Ty budou zmíněny po stručném probrání základních poznatků o patologickém procesu aterosklerózy. Strukturní změny jsou probírány též v patologii. Kauzalita a vazba etiologických a patogenetických procesů aterosklerotického poškození cévní stěny nejsou zatím vždy dostatečně známy. Významná úloha je přičítána poškození endotelové výstelky cév, způsobující stav tzv. endotelové dysfunkce. Obrázek 2.22 znázorňuje představu mechanického působení krevního proudu na cévní endotelovou výstelku. Mechanické síly nepoškozují endotel jen přímo fyzikálními silami, nýbrž způsobují změnu genové exprese a následnou změnu fenotypu endotelové buňky.
!!!obr. 2.22.!!!
Začátek tvorby aterosklerotického ložiska spočívá v nakupení lipoproteinů v mezibuněčné matrix cévní intimy, pod bazální membránou, ke které jsou přichyceny endotelové buňky na luminální straně cévy. Tyto lipoproteiny, příkladem mohou být lipoproteiny o nízké denzitě (LDL) nebo o velmi nízké denzitě (VLDL), pronikají do cévní intimy z krevní plazmy. Předpokládá se, že se mohou do intimy dostávat i skrze morfologicky neporušenou výstelku endotelu. Endotelie se mohou reverzibilně kontrahovat a přitom se mezi nimi vytvářejí otvory („stomata“, angl. gaps). Cholesterol, který je v nich bohatě obsažený, může být pravděpodobně opět z intimy odstraňován plazmatickými lipoproteiny o vysoké denzitě (HDL).
Lipoproteiny interagují v intimě se zde přítomnými proteoglykany. Pro zahájení procesu aterogeneze může být důležitá jejich strukturní modifikace vlivem kyslíkových radikálů, případně jinou modifikací, např. neenzymovou glykací navázáním glukózy. Soudí se, že liporoteiny, které proniknou z plazmy do intimy, mají zvýšené riziko oxidačního poškození kyslíkovými radikály, protože v intimě, v porovnání s plazmou, je nižší aktivita antioxidačních procesů. V intimě cévní stěny, pod bazální membránou, jsou také normálně přítomny hladké svalové buňky. Předpokládá se, že pozměněné molekuly lipoproteinů mohou ovlivnit genovou expresi v hladkých svalových buňkách v intimě cévní stěny, jakož i v přilehlých endotelových buňkách. Výsledkem této aktivace může být tvorba některých cytokinů a adhezních molekul na endotelových buňkách (VCAM-140, ICAM-1 a P-selektin). Dalším krokem je zachycení monocytů v tomto místě cévní stěny a jejich proniknutí endotelem a bazální membránou do intimy. Monocyty se v intimě mění v makrofágy (obr. 2.25), které fagocytují přítomné lipoproteiny, a tím je v místě rozvíjejícího se aterosklerotického procesu koncentrují. Soudí se dále, že makrofágy obsahující fagocytované lipoproteiny mohou migrovat zpět do krve, a tím tyto látky z intimy odstraňovat. Pro aterosklerotický proces je však charakteristické nakupení makrofágů s vysokým obsahem liporoteinů a lipidů v intimě cévy, vznik tzv. pěnových buněk.
!!!začátek petitu!!!
Makrofágy obsahují v buněčné membráně receptory, pomocí kterých zachycují a přijímají modifikované lipoproteiny (LDL) a cholesterol. Tyto receptory se označují jako „scavenger“ („odklízecí“) receptory a existují ve více druzích. Také makrofágový antigen rozpoznávaný monoklonální protilátkou proti CD36 plní funkci receptoru pro modifikované LDL a pro cholesterol.
!!!konec petitu!!!
Dalším patoanatomickým znakem je zmnožení fenotypově změněných hladkých svalových buněk. Tyto hladké svalové buňky ztratily schopnost kontrakce a získaly schopnost proliferace a sekrece cytokinů, proteinů a dalších látek tvořících extracelulární matrix (obr. 2.26). Takto změněné hladké svalové buňky mohou v intimě fagocytovat a akumulovat lipoproteiny a lipidy. Výsledkem těchto změn je přítomnost ložiska morfologicky změněných makrofágů (pěnových buněk) a hladkých svalových buněk. V ložisku je vysoká koncentrace lipidů a lipoproteinů. Bazální membrána intimy může být tímto procesem poškozena, avšak souvislá výstelka endotelovými buňkami bývá nad ložiskem, označovaným jako „tukový proužek“, zachována.
!!!obr. 2.26.!!!
Obr. 2.26 Změna fenotypu hladkých svalových buněk cévní stěny při aterogenezi
40Zvýšit expresi tohoto adhezivního proteinu na endotelových buňkách může také změna laminárního proudění krve v turbulentní. Stejná změna může pravděpodobně v takovém místě snížit produkci oxidu dusnatého (NO) endotelovými buňkami.
V tabulce 2.3 jsou uvedeny nejvýznamnější rizikové faktory aterosklerózy, faktory, které vykazují s procesem aterogeneze těsnou korelaci, a další, u kterých je průkaznost jejich role menší.
!!!tab. 2.3.!!!
Další vývoj tohoto ložiska mohou způsobit drobná narušení endotelové výstelky v blízkosti ložiska. Toto narušení působí adhezi a agregaci trombocytů, procesy provázené i jejich aktivací. Aktivace trombocytů je spojena s uvolněním a tvorbou řady biologicky velmi účinných látek, včetně růstových faktorů PDGF a TGF-β. To může vyvolat další proliferaci hladkých svalových buněk a fibrotizaci tukového proužku.
Tab. 2.3 Rizikové faktory aterosklerózy a faktory vykazující korelaci s jejím výskytem
| Zřetelná souvislost |
|
|
|
|
|
|
|
| Pozitivní korelace |
|
|
|
|
|
|
|
Faktory, které zvyšují srážlivost krve, jako jsou hyperfibrinogenémie, hyperhomocysteinémie, apolipoprotein (a), patří mezi rizikové faktory rozvoje arterosklerózy. Druhá souvislost spočívá v predispozici aterosklerotického ložiska v tvorbě trombu (obr. 2.27). Rychlý rozvoj arteriosklerózy koronárních arterií po transplantaci srdce svědčí v tomto případě pro patogenetickou úlohu autoimunitních zánětových procesů.
!!!obr. 2.27.!!!
Nakupené pěnové buňky mohou ve středu ateromového ložiska podlehnout apoptóze nebo nekróze. Příčinou může být hypoxie a nedostatečná výživa, pro což svědčí novotvorba cév v oblasti ateromového ložiska, která vychází z vasa vasorum. Jiná možná příčina je spatřována v tvorbě kyslíkových nebo dusíkových radikálů aktivovanými makrofágy. Rozpad ateromového plátu může vyvolat vznik trombu. Krvácení do ateromového plátu může jednak zvětšit přímo jeho objem a jednak může narušit souvislost endotelové výstelky a iniciovat vznik trombu. Poměrně akutně se proto může zmenšit vnitřní průměr postižené arterie. Tyto pochody mohou také způsobit v cévní stěně zánětové děje s účastí T-lymfocytů.
Obr. 2.27 Predispozice místa cévy postiženého aterogenezí pro vznik trombu
Obr. 2.31 Snížení poddajnosti stěny komory (diastolická dysfunkce) v ní zvýší tlak během diastoly s maximem na konci diastoly (B → B´). V případě levé komory hrozí kongesce plic a plicní edém
Obr. 2.32 Zvýšení kontraktility myokardu, např. účinkem katecholaminů nebo některých farmak (digitalisové preparáty), může zvětšit tepový objem (Vt´´ > Vt´) při diastolické dysfunkci
Obr. 2.30 Zvýšení předtížení (preloadu _ nitrokomorového tlaku na konci diastoly) zvyšuje sílu následné kontrakce (podle Frankova-Starlingova zákona) a tepový objem může být udržen normální nebo i větší (Vt´ = Vt). Sníží se však ejekční frakce (EF)
Obr. 2.33 Současná systolická a diastolická dysfunkce
Obr. 2.37 Napětí ve stěně normálního myokardu (A, σ1), při dilataci srdečního oddílu (B, σ2) a při dilataci spojené s jeho hypertrofií (C, σ3). P – tlak uvnitř srdečního oddílu (stejný pro A, B, C), rx – poloměr vnitřního objemu srdečního oddílu, dx – tloušťka myokardu. Platí vztah, že sigma = (P . rx)/dx
Obr. 2.36 Vliv hypertrofie nebo dilatace levé komory na nebezpečí vzniku plicního edému. Riziko vzniku edému je při zvýšení nitrokomorového tlaku v levé komoře na konci diastoly nad 20–30 mmHg. Při hypertrofii levé komory vzniká toto nebezpečí již při její relativně malé diastolické náplni (normální náplň je asi 120 ml). Dilatace levé komory snižuje riziko vzniku plicního edému, protože nitrokomorový diastolický tlak je nízký i při velkém objemu krve
41Následkem redistribuce krve v plicích změněným působením gravitace.
Stav, který může zahrnovat prvky selhání „dozadu„ i „dopředu„ vznikne při snížení poddajnosti stěny komory během jejího plnění v diastole (obr. 2.31). Během plnění krví se v komoře rychle zvyšuje tlak a na konci diastoly je zvýšen EDP. Ten se přenáší do síní a přívodných žil a vede ke kongesci v daných oblastech. Pokud je zachována kontraktilita (např. při hypetrofii komor), může být TO i EF normální - vzniká sdeční selhání s nezměněnou EF. Tento typ srdečního selhání je poměrně častý, zejména při výskytu arteriální hypertenze a následné hypertrofie LK. Srdeční výdej může být velmi dobře zachován po dlouho dobu, až posléze pokles kontraktility vede k zvyšování objemu komory a poklesu EF.
Pokud by objem komory díky zvýšené poddajnosti byl zmenšen a kontraktilita by se nezvýšila, došlo i k poklesu TO (obr. 2.31). Porucha cirkulace pak zahrnuje jak zvýšení tlaku před komorou , tak i snížení srdečního výdeje. Na obrázku 2.32 je znázorněna možnost kompenzace nepříznivého vlivu snížení poddajnosti stěny komory na tepový objem zvýšením kontraktility myokardu. Tepový objem, ejekční frakce i srdeční výdej se zvýší, ale nesníží se překrvení venozní části oběhu před komorou.
!!!obr. 2.31.!!!
!!!obr. 2.32.!!!
Na obrázku 2.33 je znázorněn kombinovaný vliv snížené poddajnosti stěny komory a současného snížení její kontraktility. Takový stav může způsobit např. fibrotizace myokardu, ukládání amyloidu, ale také ischémie aj. (viz dále). Hrozí jak nahromadění krve před komorou, tak hypotenze a malý tepový objem (proto i malý srdeční výdej). Ejekční frakce je snížená.
!!!obr. 2.33.!!!
Množství krve přečerpávané srdečními komorami (tj. srdeční výdej) kolísá u dospělého člověka mezi 5 a 25 litry za minutu, v závislosti na aktuální fyzické aktivitě. Nadměrná fyzická námaha může teoreticky i prakticky vést k přechodnému stavu srdečního selhání. Běžně k tomu však u zdravých lidí nedochází, protože „fyzické vyčerpání“44 vyvolá snížení nebo zastavení zvýšené fyzické aktivity dříve, než dojde ke snížení přečerpávání krve. Někdy se však dlouhodobě zvyšuje objem přečerpávané krve levou nebo pravou komorou nebo oběma komorami, aniž by toto bylo způsobeno zvýšenou fyzickou aktivitou nebo v přímém vztahu k ní. Používá se pojmu hyperkinetická (hyperdynamická) cirkulace. Dochází přitom k objemovém přetížení srdce, protože se zvětšuje tepový objem následkem zvýšení předpětí (preloadu) a celkový objem přečerpávané krve. Srdce, nebo jeho část, se adaptují na objemové přetížení dilatací, případně s následnou hypertrofií.
Větší diastolický objem dilatované komory snižuje nitrokomorový tlak na konci diastoly a snižuje tak preload (viz obr. 2.36). Dilatace srdečního oddílu znamená zvětšení vnitřního objemu za cenu většího diastolického roztažení. Práce myokardu je pak energeticky náročnější, protože se zvyšuje napětí v jeho stěně (obr. 2.37B). Zvýšené napětí ve stěně dilatovaného myokardu zvyšuje spotřebu kyslíku. Toto zvýšené napětí ve stěně dilatované části srdce následně snižuje její případná hypertrofie (obr. 2.37C), protože se napětí rozloží na větší počet myofibril. Obdobně jako v případě chronického tlakového přetížení také v případě chronického objemového přetížení dochází nakonec ke snížení kontraktility myokadu a k sekundární systolické dysfunkci, a to z ne zcela jasných důvodů.
!!!obr. 2.37.!!!
Zvýšené napětí ve stěně myokardu indukuje v síních sekreci natriumuretického peptidu A45 (atriálního, ANP) a v komorách natriumuretického peptidu B (BNP). Jejich sekrece je výsledkem exprese příslušných genů vyvolané zvýšeným napětím myocytů (mechanickým podnětem). Produkci proto vyvolává zvýšený tlak v síních a v komorách srdečních při jejich naplnění a jejich dilatace, která také zvyšuje napětí v myokardu (viz obr. 2.37). Srdeční selhávání a nadměrný objem krve (hypervolémie) jsou proto stavy, při kterých s zvyšuje sekrece natriumuretických peptidů BNP a ANP a zvyšuje se jejich hladina v plazmě. Natriumuretické peptidy zvyšují vylučování sodíku ledvinami (diuretický účinek) a tím snižují objem extracelulárních tekutin včetně objemu krevní plazmy. Současně vyvolávají vazodilataci arteriol a snižují periferní odpor cévního řečiště. Tyto jejich účinky působí proti účinkům aktivovaného systému sympato-adrenálnímu a systému renin _ angiotensin I a II _ aldosteron, které při dlouhodobém působení zhoršují u chronického srdečního stav myokardu, protože jsou zdrojem myocytů hypertrofie, jejich apoptózy a intersticiální fibrózy.
Hladina BNP se zvyšuje při srdečním selhávání a jeho hladina je ukazatelem stupně srdeční dysfunkce. Jedná se o relativně nový diagnostický prostředek46.
!!!začátek petitu!!!
Účinky ANP a BNP má také nedávno objevený natriumuretický peptid typu C. jeho zdrojem jsou endotelie cévní intimy a podnětem pro jeho produkci je opět mechanický podnět, působení krevního proudu („střižné„ napětí).
!!!konec petitu!!!
47Příčiny a podstata těchto změn nejsou dostatečně známy a předpokládá se, že mohou být různorodé: od nedostatku energetických zdrojů přes iontové a receptorové změny po změny enzymových aktivit.
Obr. 2.29 Snížení kontraktility myokardu, které vede ke zmenšení tepového objemu, může být kompenzováno zvětšením diastolické náplně komory (Vt´´ > Vt´). Zvýší se však tlak na konci diastoly (B´ → B), který se propaguje do vén
Pro srdeční selhání dozadu („zpětném„) je charakteristické zvýšení nitrokomorového tlaku (popř. též objemu) na konci diastolického plnění (plnící tlak, enddiastolický tlak, EDP), jak je znázorněno na obr. 2.29 a 2.30. Tepový objem může být přitom normální, opět je však snížená ejekční frakce. Tepový objem může být udržen normální, díky uplatnění Frankova-Starlingova zákona, kdy zvýšené předtížení (preload) zvyšuje sílu srdečního stahu. Mezi srdeční selhání proto zahrnujeme i stavy, kdy je srdeční výdej normální (nebo může být dokonce zvýšený) v přítomnosti patologicky zvýšeného předtížení (preloadu).
!!!obr. 2.30.!!!
Patofyziologické důsledky a klinická symptomatologie jsou u srdečního selhání „dozadu„ odlišné od srdečního selhání „dopředu„. Vycházejí především ze stagnace (městnání, kongesce) krve, a to převážně v plicích („zpětné srdeční selhání levé komory") nebo ve venózní části systémové cirkulace („zpětné srdeční selhání pravé komory„). V prvém případě dominuje srdečnímu selhání překrvení plic, snížení jejich poddajnosti, zvýšená dechová práce, hrozí plicní edém. Hlavním klinickým projevem je pak dušnost (dyspnea), námahová nebo i klidová, dostavující se převážně v noci („asthma cardiale„41). V druhém případě je zvýšený tlak v pravé síni, v horní a dolní duté žíle a zpětně v periferních vénách. Příznaky jsou zvýšená náplň krčních žil krví, hepatomegalie, splenomegalie, periferní otoky závislé na gravitaci a ascites.
K udržení optimální cirkulace je za určitých okolností nutné zvýšit tlak, který vypuzuje krev ze srdce. Příčinou může být zvýšení periferní rezistence nebo zúžení otvoru, kterým krev daný srdeční oddíl opouští. Každý srdeční oddíl je schopen, v závislosti na mohutnosti svého myokardu, jeho předpětí před začátkem kontrakce (preloadu) a stavu kontraktilního mechanismu, zvyšovat tlak během své kontrakce až do určité maximální hodnoty, hodnoty izovolumického maxima pro určitou hodnotu preloadu (viz obr. 2.34). Například v případě pravé komory, která není adaptovaná na práci proti většímu odporu, se uvádí, že může vyvinout maximální tlak 40–100 mmHg42 (levá komora až 300 mmHg). V případě, že by ani při tomto tlaku nedošlo k vypuzení krve, budou tepový objem a ejekční frakce nulové a veškerá kontrakce bude izometrická (izovolumická, preejekční). Cirkulace krve se zastaví následkem úplného akutního srdečního selhání. Na tomto příkladu je vidět, že tlakové přetížení komory (zvýšení afterloadu) působí zmenšení ejekční frakce, zmenšení tepového objemu, a proto i zvětšení objemu krve, který v komoře po její kontrakci zůstal (reziduální systolický volum). Ke zvětšenému objemu krve, která zůstala nevypuzena v komoře, přiteče během diastoly určitý objem krve43. Zvýší se proto její diastolická náplň, a tím i preload. Její následná kontrakce bude mohutnější (Frankův-Starlingův zákon), tepový objem se zvětší a dosažený systolický tlak bude vyšší (viz obr. 2.30).
Akutní tlakové přetížení může být spojeno s aktivací sympatické části autonomního nervového systému. Katecholaminy zvýší kontraktilitu myokardu a tepový objem pak může být zachován za cenu vyšších tlaků vytvářených srdeční komorou, aniž by se zvýši preload, reziduální systolický volum komory a aniž by se snížila ejekční frakce (obr. 2.35).
Při chronickém tlakovém přetížení se komora adaptuje koncentrickou hypertrofií. Ta zlepšuje její kontraktilitu, avšak zhoršuje její diastolickou funkci. Zvyšuje se proto nitrokomorový tlak na konci diastoly (viz obr. 2.36). Vyšší tlak na konci komorové diastoly snižuje plnění srdeční komory krví z příslušné síně. V případě levé komory se vyšší diastolický nitrokomorový tlak rovněž přenáší do plicní cirkulace, kde působí postkapilární formu plicní hypertenze, překrvení plic a případně plicní edém (obr. 2.36). Dlouhodobé tlakové přetížení však nakonec poškozuje i systolickou funkci komory, dochází ke snížení její kontraktility přes perzistující hypertrofii. Nakonec může dojít k její dilataci, což je příznivé vůči nebezpečí plicního edému, ale snižuje ejekční frakci (obr. 2.36).
!!!obr. 2.36.!!!
Obr. 2.34 Při určité hodnotě preloadu působí zvýšení afterloadu (... 5 - 6 -7 - 8 - 9) snížení tepového objemu (Vt). Při hodnotě afterloadu 9 bude tepový objem nulový, protože se z komory nevypudí do oběhu žádná krev; odpor v aortě nebo v pulmonální arterii bude tak velký, že se příslušná výtoková chlopeň neotevře (izometrický stah) ani po dosažení maximálního nitrokomorového tlaku, odpovídajícího příslušné hodnotě preloadu a aktuální kontraktilitě myokardu
Obr. 2.35 Zvýšení afterloadu (C → C´) způsobí zmenšení tepového objemu (Vt´ < Vt), které může být kompenzováno zvýšením kontraktility myokardu (Vt´´ > Vt´)
46Zkouší se podávání uměle syntetizovaného BNP pacientům se srdečním selháním.
Snížení kontraktility myokardu dlouhodobě vystaveného tlakovému nebo objemovému přetížení, jakož i porucha jeho diastolické relaxace, jsou přičítány poškození kardiomyocytů zvýšenou koncentrací intracelulárního kalcia a nedostatkem ATP, který ve svých důsledcích opět vyústí ve zvýšení nitrobuněčné koncentrace kalcia.
Intracelulární koncentrace kalcia je při systole asi 10-2 mM a v diastole se snižuje na asi 10-4 mM. Porucha transportní kapacity sarkoplazmatického retikula a zvýšení permeability sarkolemy pro kalcium47 trvale zvyšují systolické a diastolické koncentrace tohoto iontu. Předpokládá se, že v takovém případě se kalcium začne zvýšeně ukládat v mitochondriích, které jsou tím poškozeny a produkují méně ATP. Od dostupnosti ATP je však odvislá nejen funkce kontraktilního aparátu, ale i aktivní transport iontů, včetně iontu kalcia. To způsobuje další zvyšování jeho intracelulární koncentrace. Vysoké koncentrace kalcia naruší relaxační děj, protože aktinová a myozinová vlákna zůstávají v diastole částečně aktivována zbytky kalciových iontů, které jsou jen částečně odstraněny. Dochází tak k trvalému zkrácení myofibril, což má negativní důsledky jak pro systolickou, tak pro diastolickou funkci myokardu. Dlouhodobý stav přetížení kalciem a nedostatkem ATP, který má tendenci se udržovat a prohlubovat pozitivními vazbami, způsobuje i strukturní změny kardiomyocytů, včetně jejich zániku a náhrady vazivovou tkání.
Snížení kontraktility a poddajnosti myokardu při jeho dlouhodobém přetížení může také souviset s remodelací myokardu (viz kap. 2.9.2.3.2 – D.6).
Obr. 2.28 Při nezměněném diastolickém objemu komory (Vd, preload) způsobí snížení srdeční kontraktility (A → A´; systolická dysfunkce), zmenšení tepového objemu (Vt → Vt´) a ejekční frakce (Vt/Vd) za současného zvětšení reziduálního systolického objemu (Vrs´ >Vrs)
44Stav „fyzického vyčerpání“ je nepochybně výsledkem komplexních změn především vnitřního prostředí organismu. Podílí se na něm např. laktátová acidóza a acidémie.
45Původně byl prokázán v mozku (B z angl. brain), ale jeho hlavním zdrojem je myokard srdečních komor
Podstatou tohoto srdečního selhání je zmenšení tepového objemu a pokles srdečního výdeje (SV) a středního arteriálního tlaku (MAP).
Častou příčinou srdečního selhání obecně a selhání dopředu je snížení srdeční kontraktility, což způsobí snížení tepového objemu (TO). Díky nízkému TO se tudíž zvýší reziduální objem komory na konci systoly (endsystolický objem, ESV). Pokles kontraktility je dobře patrný na poklesu ejekční frakce (EF), která je poměrem vypuzené krve k objemu krve na konci diastoly, tedy před samotnou systolou (enddiastolický objem, EDV), což lze vyjádřit vzorcem EF=TO/EDV. Vyšetřuje se při echokardiografii a je parametrem systolické funkce komory.
Příznaky nízkého SV a nízkého středního arteriálního tlaku zahrnují snížení fyzické výkonnosti, únavu, závrať na začátku fyzické aktivity, tachykardii, studenou kůži a pokles denní diurézy, která pak naopak stoupá v noci (kdy díky poklesu fyzické aktivity se zvýšuje perfúze ledvin).
Extrémně vystupňované dopředné srdeční selhání může dosáhnout až stavu kardiogenního cirkulačního šoku, např. při těžké poruše kontraktility při závažném infarktu myokardu. Mezi srdeční selhání však neřadíme hypovolemický cirkulační šok, přestože jeho podstatou je rovněž snížení tepového objemu a srdečního výdeje a který má tudíž částečně podobnou patogenezi i klinickou symptomatologii. Primární příčina tohoto cirkulačního selhání je však „mimo srdce“ (malý objem krve v cirkulaci). Na obr. 2.28 je znázorněn tento proces znázorněn.
Pokles SV a MAP vedou ke kompenzačním reakcím, jejichž cílem je zvýšit dle možností jak TO, tak zejména srdeční výdej. Podrobně jsou tyto děje popsány dále.
!!!obr. 2.28.!!!
Okamžitou reakcí srdce po vypuzení malého TO a zvýšení ESV je při další diastole zvýšení její náplně a tudíž EDV. To způsobí díky Frankovu-Starlingovu zákonu zvýšení TO a tudíž může opět zvyšovat SV. To je znázorněno na obr. 2.29, kde je patrno, jak zvětšení obejmu levé komory v důsledku její zvýšené diastolické náplně obnoví velikost tepového objemu.
Jak bude probráno dále, zvýšení objemu zvýší plnící tlak v komoře a ten se propaguje zpět do levé síně a plicních vén, protože během diastoly je otevřená mitrální chlopeň. Nastává proto překrvení plic a vzniká riziko plicního edému.
!!!obr. 2.29.!!!
43Samozřejmě menší než před „ejekčním selháním“ z důvodu zvýšeného diastolického tlaku uvnitř komory, který působí proti jejímu plnění.
48Ztráta kontraktility je v takovém případě ireverzibilní – podobně jako při akutní pooperační dilataci žaludku a porušení funkce detrusoru močového měchýře při poruše jeho vyprazdňování a nadměrné distenzi.
42Údaje se značně liší.
xxx
Na obrázku 2.34 je znázorněn účinek progresivního zvyšování vypuzovacího tlaku (tlaku v aortě během otevření aortální chlopně) na činnost komory. Progresivně se zmenšuje tepový objem a klesá ejekční frakce. Na obr. 2.35 je pak znázorněna kompenzace tohoto stavu dosažená zvětšením srdeční kontraktility.
!!!obr. 2.34.!!!
!!!obr. 2.35.!!!
Akutně vzniklá srdeční dilatace, nebo dilatace jeho určitého oddílu, může vzniknout následkem náhlého zvýšení afterloadu (tlakového přetížení) a systolického selhání. Diastolické rozepětí myokardu vznikne náhle a může dosáhnout takového stupně, že sekundárně poškodí kontraktilitu myokardu výrazným omezením vzájemného kontaktu myozinových a aktinových vláken nebo jejich úplným rozpojením48. Akutní dilataci síní může způsobit náhle vzniklá regurgitace mitrální nebo trikuspidální chlopně, při kterých se během systoly přenesou vysoké nitrokomorové tlaky do příslušné srdeční síně.
Protože pravá síň s pravou komorou a levá síň s levou komorou představují dvě funkční jednotky v sériovém zapojení, je zřejmé, že srdeční selhání se může týkat převážně jen jedné této jednotky. Takové patofyziologické a klinické situace označujeme jako:
* levostranné srdeční selhání nebo
* pravostranné srdeční selhání.
Oba tyto patofyziologické stavy jsou podkladem charakteristicky odlišných klinických syndromů. Bývá dále rozlišován syndrom akutního nebo chronického levostranného či pravostranného selhání. Patofyziologické mechanismy a symptomatologie charakteristické pro tyto stavy budou popsány po analýze příčin, které srdeční selhání způsobují.
V něktearých případech mohou selhávat obě komory - pak se hovoří o selhání oboustranném. Může být způsoben celkovým onemocněním srdce (např. myokarditidou) či může dojít k hemodynamickému přenosu selhání levostranného na pravostranné - vysoký tlak z diastoly v LK se přenáší do LS, plicních žil a plic a následně stoupá tlak v a. pulmonalis (plicní hypertenze přenesená z levého srdce, klasicky označovaná někdy za postkapilární) a systolický tlak v PK, která posléze může začít hypertrofovat a později selhávat.
Chronické objemové přetížení levé komory. Izolované objemové přetížení levé komory mohou způsobit chlopenní vady levého srdce, které způsobují regurgitaci na úrovni aortální chlopně nebo mitrální chlopně. Defekt mezikomorového septa zachovávající levo-pravý tlakový gradient, jakož i jiné příčiny hemodynamicky významného levo-pravého cirkulačního zkratu, způsobí objemové přetížení levé i pravé komory.
Chronické objemové přetížení pravé komory může, per analogiam, způsobit regurgitace na úrovni trikuspidální nebo pulmonální chlopně a dále ty srdeční vady, které způsobují hemodynamicky významné srdeční cirkulační zkraty.
Chronické objemové přetížení všech srdečních oddílů. Příčinou může být zvětšení celkového objemu krve (intravaskulární hypervolémie) nebo zvýšení srdečního výdeje z důvodu dlouhodobého snížení periferního odporu systémové cirkulace (např. v důsledku vytvoření arterio-venózní anastomózy).
Celkový objem krve je zvětšený např. při polycytémii, může být zvětšen z důvodu retence vody a tekutin při akutním nebo velmi pokročilém chronickém selhání ledvin, v důsledku infúzní léčby nebo excesivního příjmu tekutin.
Srdečního selhání „forward“ (dopředu) a „backward“ (dozadu) představuje popis dvou patogenetických mechanismů, které se při srdečním selhání vyskytují současně, jen jejich vzájemné zastoupení se může v individuálních případech lišit.
Častou příčinou srdečního selhání je snížení srdeční kontraktility. Snížení srdeční kontraktility způsobí buď ztráta kardiomyocytů, nebo jejich dysfunkce, dále fibróza myokardu, nebo nahromadění amyloidu. K srdečnímu selhání však může dojít i při normální kontraktilitě myokardu, je-li srdce náhle vystaveno nadměrnému tlakovému zatížení (při masivní embolii do a. pulmonalis nebo při akutní hypertenzní krizi) nebo nadměrnému objemovému zatížení (např. při náhle vzniklé aortální nebo mitrální regurgitaci, ruptuře mezikomorového septa, ruptuře břišní aorty s propojením do vena cava inf.) nebo je jinak srdce omezeno ve své činnosti (např. při tamponádě srdeční, perikarditidě, endokardiální fibróze). Častou příčinou jsou i poruchy elektrických dějů v myokardu způsobující srdeční arytmie (viz dále).
Vyvolávajícími příčinami srdečního selhání mohou být vrozené nebo získané poruchy a vady postihující funkci srdce, vysoký arteriální krevní tlak nebo specifické problémy periferní cirkulace. Většina těchto patologických stavů, kterými jsou v případě srdce vrozené a získané vady srdeční, kardiomyopatie, ischemická choroba srdeční a poruchy srdečního rytmu, jsou probírány jako samostatné kapitoly patofyziologie cirkulačního aparátu. Jak již bylo zmíněno, vlastní funkční příčinou srdečního selhání je tlakové nebo objemové přetížení srdeční pumpy ve vztahu k jejímu možnému výkonu.
Obr. 2.38 Základní patogenetické mechanismy a příčiny levostranného srdečního selhání
Primární systolická dysfunkce myokardu je stav, kdy během systoly není vyvinut potřebný tlak k plnému překonání tlaku v aortě nebo v a. pulmonalis (afterloadu) a nedojde k potřebnému zkrácení myocytů. V případě postižení levé komory není do aorty vypuzen potřebný objem krve (tepový objem se zmenší), protože se zmenší ejekční frakce. Systolická dysfunkce je stav podmíněný poklesem kontraktility myokardu nebo zvětšením afterloadu (obr. 2.38). Příčinou snížené kontraktility může být poškození metabolismu a struktury myokardu ischémií, zánětem, intoxikací, fibrózou, dlouhodobým tlakovým nebo objemovým (případně kombinovaným) přetížením, iontovými změnami. Grafické znázornění vztahu „objem-tlak“ je změněno takovým způsobem, že při jakékoli hodnotě preloadu se komora hůře vyprazdňuje (viz obr. 2.28 a 2.34). To znamená, že se zvětšuje objem krve, který zůstává v komoře na konci systoly, a klesá systolický (tepový) objem. Kompenzace spočívá ve zvýšení preloadu z důvodu zvýšeného end-diastolického objemu. Tím je zesílena systolická kontrakce. Druhá kompenzace je systémová, kdy pokles tepového objemu vyvolává arteriální hypotenzi, a tím aktivuje sympato-adrenální systém. Tato aktivace svým pozitivně ionotropním efektem zvyšuje také kontraktilitu myokardu (obr. 2.39).
!!!obr. 2.38.!!!
!!!obr. 2.39.!!!
Podstatou léčebné kompenzace systolické dysfunkce jsou opatření, která mají zvětšit tepový (systolický) objem. Je to expanze cirkulujícího objemu krve a zvýšení žilního návratu za účelem zvýšení úrovně preloadu (samozřejmě jen do té míry, aby nedošlo k narušení plicní funkce nahromaděním krve), snížení afterloadu vazodilatačně působícími farmaky (jen do té míry, aby nebyla narušena perfúze tkání následkem arteriální hypotenze) a zvýšením kontraktility myokardu léky s pozitivně inotropním účinkem.
Primární diastolická dysfunkce myokardu. Diastolická dysfunkce je stav podmíněný zhoršenými diastolickými vlastnostmi srdeční komory. Toto zhoršení je způsobeno sníženou poddajností srdečních oddílů, tj. sníženou schopností zvětšit svůj objem natolik, aby se naplnily krví při nízkém tlaku (viz obr. 2.38 a 2.31). Příčiny mohou být ve změněné funkci nebo struktuře samotného myokardu nebo ve změnách vlastností endokardu či perikardu nebo v naplnění perikardu transsudátem, zánětovým exsudátem nebo krví. Normální objem krve v levé komoře je na konci diastoly asi 120 ml a nitrokomorový tlak nepřesáhne 12 mmHg. Diastolická dysfunkce znamená buď zmenšení diastolického objemu, nebo zvýšení tlaku – často obojí. Vyšší tlak na konci diastoly znamená, že se preload ocitá na strmější vzestupné části diastolické závislosti objem-tlak. Následkem toho může zvýšený venózní návrat při fyzické aktivitě nebo z důvodu hypervolémie způsobit kongesci plic až vznik plicního edému.
Druhým nepříznivým důsledkem zvýšení nitrokomorového diastolického tlaku v pravé komoře, tedy i tlaku v pravé síni a v sinus venosus, je ten, že se v období diastoly sníží perfúzní gradient v koronárním řečišti, určovaný rozdílem tlaku mezi aortou a sinus venosus.
Příčiny zhoršených diastolických vlastností a funkcí myokardu jsou jeho ischémie, hypertrofie49, fibróza nebo ukládání cizorodých látek, např. amyloidu, jakož i snížení poddajnosti endokardu, epikardu a perikardu.
Kombinovaná systolická a diastolická dysfunkce myokardu byla znázorněna v diagramu objem-tlak na obr. 2.33.
V tabulce 2.4 jsou přehledně uvedeny možné příčiny srdečního selhání, na obr. 2.38 pak byly znázorněny příčiny levostranného srdečního selhání, a to s vyznačením hlavního patogenetického mechanismu.
!!!tab. 2.4.!!!
Srdeční selhání je patofyziologický stav, jehož hemodynamickým podkladem je snížená schopnost srdce plnit svoji funkci při přečerpávání krve, aniž by se přitom musely změnit tlakové parametry v jeho činnosti.
Zároveň však jde o systémový stav, protože je spojen s rozsáhlou reakcí neuroendokrinního systému, ledvin s následnými projevy i v dalších orgánech.
Srdeční selhání proto hemodynamicky charakterizuje:
* snížené množství krve vháněné do aorty nebo do a. pulmonalis, tj. snížený srdečný výdej – jeho důsledkem může být pokles systémového arteriálního tlaku krve, zejména systolického; tento typ srdeční selhání je charakterizován poklesem ejekční frakce (srdeční selhání se sníženou ejekční frakcí, též nazývané systolické).
* nahromadění krve před selhávající komorou, tj. v plicních nebo systémových vénách – jeho důsledkem je zvýšení venózního tlaku. Tento stav může navazovat na výše uvedený stav (nevypuzená krev se hromadí v komoře a dále před ní a kombinuje se tak s poruchou systolickou) nebo je způsoben poruchou plnění srdeční komory v důsledku její snížené poddajnosti při zachování schopnosti systolické - jde pak o typ srdečního selhání se zachovalou ejekční frakcí, tzv. selhání diastolické.
Podrobněji budou tyto typy selhání probrány dále.
Podle toho, která z těchto změn syndromu srdečního selhání dominuje, bývá někdy srdeční selhání charakterizováno jako selhání „dopředu“ nebo selhání „dozadu“.
Tab. 2.4 Příčiny srdečního selhání
| Poruchy systolické funkce komor |
| A. pokles síly kontrakce |
|
|
|
| B. zvýšené napětí stěny komory |
| B.1 objemová zátěž (zvýšený preload) |
|
|
| B.2 tlaková zátěž (zvýšený afterload) |
|
|
|
| Poruchy diastolické funkce komor |
|
|
|
|
| Poruchy srdečního rytmu |
|
|
49Při chronickém tlakovém přetížení srdce, kdy lze logicky očekávat především systolickou dysfunkci, bývají z důvodu kompenzatorní koncentrické hypertrofie myokardu častější příznaky diastolické dysfunkce.
Obr. 2.39 Zvýšení sympato-adrenální aktivity při srdečním selhání
Nejvýraznější příznak LSSS je kém přetížení srdce a jeho selhání jsou častější a výraznější příznaky související s diastolickou dysfunkcí, a tedy se zpětnou komponentou srdečního selhání. Levostrannému srdečnímu selhání proto dominují příznaky odvozené od zvýšeného nitrokomorového tlaku na konci diastoly, kdy je otevřena mitrální chlopeň a tento zvýšený tlak se propaguje přes levou síň do plicních vén a kapilár.
Překrvení plic (kongesce) má řadu závažných důsledků pro jejích funkci. Je to především změna fyzikálních vlastností plicní tkáně, které snižují její poddajnost vůči silám působícím inspirium a exspirium. Vyšší obsah krve snižuje poddajnost plicní tkáně vůči tlakovým změnám. Tlakové změny musí být proto větší, aby bylo dosaženo potřebných změn objemu. Zvýšené tlaky a zvýšená práce dýchacích svalů jsou hlavními zdroji vzniku pocitu dušnosti („kardiální“ dyspnoe). Je pochopitelné, že se pocit dušnosti může vyskytnout, nebo se zhoršuje, při fyzické námaze, kdy se zvětšuje žilní návrat a vzniká potřeba přečerpat větší objemy krve.
Zvýšení tlaku v plicních vénách a kapilárách predisponuje ke vzniku intersticiálního nebo intraalveolárního plicního edému. To je, vedle zvětšení obsahu krve v plicní cirkulaci, další změna, která zhoršuje fyzikální vlastnosti plic. Intersticiální a intraalveolární plicní edém také zhorší difúzní vlastnosti alveolo-kapilární membrány, což nepříznivě ovlivňuje zvláště difúzi kyslíku a saturaci krve kyslíkem. To způsobuje hypoxémii se sníženou hodnotou paO2 a centrální cyanózou. Zvýšený objem krve v plicních venulách a kapilárách, který se anastomózami propaguje i do bronchiální cirkulace, může být příčinou hemoptýzy.
Zvýšení venózního a kapilárního tlaku v plicní cirkulaci, které je provázeno vazokonstrikcí plicních arteriol, představuje pro pravou komoru zvýšení jejího dotížení (afterloadu). To si vynutí zvýšení nitrokomorového tlaku při systole pravé komory. Levostranné srdeční selhání je tak příčinou plicní hypertenze a tlakového přetížení pravé komory. Hypertrofie pravé komory, a její pozdější selhání (provostranné srdeční selhání), může být následkem primárně levostranného srdečního selhání.
Levostranné srdeční selhání též často působí snížení klidového srdečního výdeje a snížení srdečního indexu pod 2,4 (l/min/m2). Při fyzické námaze je také omezeno potřebné zvýšení srdečního výdeje. Snížená fyzická výkonnost nemusí být proto způsobena jen námahovou dušností. Její příčinou bývá i zvýšená svalová únava, která je důsledkem nedostatečného průtoku krve pracujícími svaly a zásobení kyslíkem. Chladná kůže, snížení diurézy, případné dyspeptické potíže jsou odrazem restrikce srdečního výdeje a jeho redistribuce odpovídající zvýšené sympato-adrenální aktivitě. Nykturie, zvýšení diurézy během noci, je způsobena zvýšenou perfúzí ledvin v noci, v období minimální svalové aktivity a sníženého tonu sympatiku.
Malý srdeční výdej a hypoxémie v arteriální krvi mohou negativně ovlivnit funkce CNS. To se projeví prodloužením reakční doby, sníženou schopností koncentrace, sníženou mentální výkonností až zvýšenou spavostí a event. jinými poruchami spánku. Hypoxii dechových center v mozkovém kmeni je přičítán příznak Cheyneova-Stokesova dýchání.
Příčinou levostranného (i pravostranného) srdečního selhání může být ischemická choroba srdeční, která je také častou příčinou srdečních arytmií. Rovněž dlouhodobé tlakové nebo objemové přetížení myokardu způsobuje jeho funkční a strukturní poškození, která predisponují vzniku srdečních arytmií. Srdeční selhávání proto může být provázeno a komplikováno srdečními arytmiemi.
Kolísavá síla pulsu, kdy se pravidelně střídá pulsová vlna silnější a slabší, tzv. pulsus alternans, je dalším možným klinickým příznakem levostranného srdečního selhání. Jeho patogeneze není zcela objasněna. Nepochybně však odráží pravidelné kolísání tepového objemu vypuzovaného levou komorou. Je možné, že toto kolísání odráží kolísání funkce levé síně při dokončení diastolického plnění levé komory.
Nízký srdeční výdej při srdečním selhání snižuje systémový arteriální tlak, a to stimulací baroreceptorů vede k zvýšené aktivitě sympato-adrenálního systému (SAS). Zvýšená hladina katecholaminů zvyšuje kontraktilitu myokardu stimulací β1-adrenergních receptorů a zvýšením intracelulární koncentrace kalcia. Svým pozitivně inotropním účinkem zvyšuje ejekční frakci. Pozitivně chronotropním účinkem zvyšuje srdeční frekvenci. Zajišťuje redistribuci srdečního výdeje ve prospěch mozku a myokardu. Zvyšuje kontrakci vén a zvyšuje tím žilní návrat a náplň komory (preload) (viz obr. 2.39).
Tyto kompenzační mechanismy zvyšují srdeční výdej, jsou zapojeny i ve fyziologické regulaci. U srdečního selhání mají zejména při dlouhodobé aktivaci i akutní i dlouhodobé nepříznivé účinky, které nakonec mohou průběh srdečního selhávání urychlit. Navíc se dlouhodobě snižuje efekt SAS downregulací beta recepotrů. Moderní farmakologická léčba srdečního selhání je z velké části zaměřena na jejich inhibici (betablokátory).
K hlavní účinkům patří predispozice ke vzniku srdečních arytmií, v myokardu se zvyšuje spotřeba kyslíku, protože se zvyšuje dotížení (afterload), tlaková práce a srdeční frekvence. Tachykardie je nepříznivá pro koronární perfúzi, protože zkracuje trvání diastoly, během které se zvyšuje průtok krve koronárním řečištěm.
Faktory, které mohou akutně nebo dlouhodobě zhoršit chronickou srdeční nedostatečnost, jsou přehledně uvedeny v tabulce 2.5.
!!!tab. 2.5.!!!
Druhý kompenzační mechanismus, který je stimulován poklesem tlaku a sníženým průtokem ledvinami, je aktivace renin-angiotenzin II-aldosteronového mechanismu RAAS (viz obr. 2.11). Svým presorickým efektem zvyšuje angiotenzin II periferní odpor, zvyšuje tím krevní tlak a pomáhá tak udržovat arterio-venózní tlakový gradient. Zadržování izotonické tekutiny zvětšuje krevní objem, zvyšuje žilní návrat a úroveň předtížení (preloadu).
Dlouhodobě má také nepříznivé důsledky pro selhávající myokard. Angiotenzin II stimuluje hypertrofii myokardu, negativní roli v tom má i zvýšení krevního tlaku (které srdce navíc zatěěžuje) a zejména zadržování tekutiny a sodíku vede k vzniku otoků. Negativní je rovněž hypokalémie (ovlivnění svalové dráždivosti, snížení aktivity svalů, vyšší riziko arytmií.
Inhibice systému RAAS (zejména ACE inhibitory) je důležitou součástí léčby srdečního selhání. Při velké akumulaci tekutiny a otocích se podávají diuretika, důležité je monitorovat kalémii a případně draslík suplementovat.
Tab. 2.5 Faktory, které mohou zhoršit srdeční nedostatečnost
| Zvýšená intenzita tělesného metabolismu (zvýšení srdečního výdeje) |
|
|
|
|
| Zvětšení objemu krve v cirkulaci (zvýšený preload) |
|
|
|
| Zvýšený afterload |
|
|
| Snížení kontraktility myokardu |
|
|
|
| Výrazné změny srdeční frekvence a rytmu |
Vnitřní objem pravé komory je větší než objem komory levé a tloušťka jejího myokardu je menší. Její poddajnost vůči tlakovým změnám je proto větší. Ejekční frakce pravé komory je normálně jen 0,45–0,55 oproti 0,68 v případě komory levé. Velikost tepových objemů je stejná jako u komory levé50, avšak tlakové zatížení je podstatně menší, protože maximální systolický tlak je v pravé komoře normálně jen 15–30 mmHg. Tepová práce pravé komory představuje proto jen asi 15 % komory levé. Tyto vlastnosti činí pravou komoru náchylnější k selhání. Pravá komora, analogicky komoře levé, může prodělat koncentrickou nebo dilatační formu hypertrofie.
Příčinou pravostranného srdečního selhání je nejčastěji primární levostranné selhání, které skrze postkapilární plicní hypertenzi způsobí chronické tlakové přetížení komory pravé. Jinou příčinou může být srdeční vada, která objemově přetěžuje pravou komoru, jak tomu bývá při levo-pravém cirkulačním zkratu. Srdeční vada, stenóza a. pulmonalis (většinou vrozený defekt) může také zvyšovat tlakovou práci pravé komory.
Další významnou příčinou pravostranného srdečního selhání jsou poruchy plicní cirkulace, pro které je charakteristická prekapilární (a kapilární) forma plicní hypertenze: esenciální plicní hypertenze, plicní hypertenze při alveolární hypoxii (při chronické bronchitidě nebo při emfyzému a při alveolární hypoventilaci z jiných příčin), v důsledku obliterace části plicního řečiště při tromboembolické nemoci, při ztrátě části plicního parenchymu v důsledku jeho fibrózy nebo chirurgického odstranění. Vznikne-li kompenzační hypertrofie a následně dilatace pravé komory z důvodu primárního onemocnění plic a respiračního aparátu (výše uvedených), označujeme tento stav jako cor pulmonale.
Příznakům pravostranného srdečního selhání dominují příznaky odvozené od zvýšeného diastolického tlaku v pravé komoře51, který se přenáší zpět přes pravou síň do velkých dutých žil a do ostatních systémových žil.
Zvýšenou náplň krčních žil lze pozorovat při vhodné poloze těla, kterou je poloha vsedě se zakloněním trupu o 45o. U zdravého člověka jsou krční žíly (vv. jugulares) nenaplněné krví a kolabované, protože tlak v nich je příliš malý pro překonání gravitační síly, která na krev odtékající z hlavy směrem k srdci působí. Případná pulsace krčních žil je způsobena dilatací pravé komory, která je provázena regurgitací trikuspidální chlopně. Viditelné pulsy odrážejí zvýšenou vlnu „v“ (ventrikulární) na záznamu žilního tlaku (flebogramu). Stejný původ má i případná hmatná pulsace jater.
Zvýšení venózního tlaku se propaguje zpět až do venul a kapilár. V systémové cirkulaci, na rozdíl od nízkotlaké plicní cirkulace, je toto zvýšení příliš malé – v porovnání se středním arteriálním tlakem. Nevynutí si proto zvýšení arteriálního tlaku z potřeby udržení dostatečně vysokého arterio-venózního tlakového gradientu (na rozdíl od postkapilární formy plicní hypertenze). Zvýšení venózního a kapilárního tlaku však narušuje Starlingovu rovnováhu v mikrocirkulaci, a to zvýšením hydrostatického tlaku na venózním konci kapilár. Zvětšuje se proto objem intersticiální tekutiny. Na zadržování intersticiální tekutiny se dále může podílet hypoproteinémie z nedostatečné syntézy plazmatických bílkovin v játrech poškozených venostázou a hypoxií a event. i zhoršení odtoku lymfy z edémy postižených oblastí. Formy edémů, které provázejí pravostranné srdeční selhání, zahrnují podkožní edémy s lokalizací ovlivňovanou zemskou gravitací, ascites, event. hydrotorax. Množství nahromaděné intersticiální tekutiny, které se může projevit zvýšením tělesné hmotnosti o několik kilogramů, ukazuje i na účast systému renin-angiotenzin II-aldosteron. Jeho aktivace způsobuje zvýšenou resorpci Na+ v distálním tubulu ledvinového nefronu, a tedy i zadržení příslušného objemu vody („tělesné tekutiny“ odpovídající izotonické extracelulární tekutině). Tento stav se označuje jako sekundární hyperaldosteronismus (viz kap. 13.1.1.1.1 učebnice Obecná patologická fyziologie, Praha : Karolinum, 2000). Atriální natriuretický faktor (peptid; ANP) působí jako „pojistný ventil“ proti nadměrné hypervolémii (viz obr. 13.7 v Obecné patologické fyziologii).
Zvýšený žilní tlak v dolních končetinách zhoršuje funkci žilních chlopní a predisponuje tím ke vzniku chronické žilní insuficience dolních končetin. Ta spolu se zpomaleným prouděním krve zvyšuje pravděpodobnost vzniku žilní trombózy.
Venostáza ve splanchnické oblasti může způsobovat dyspeptické obtíže až malabsorpci, může tak být příčinou stavu označovaného jako kardiální kachexie.
Při pravostranném srdečním selhání se mohou projevit důsledky sníženého srdečního výdeje analogické levostrannému srdečnímu selhání. Jedná se o aktivaci sympato-adrenálního systému, redistribuci srdečního výdeje, nedostatečnou perfúzi mozku a jeho hypoxii. Srdeční výdej z levé komory totiž nemůže být dostatečný, je li snížená čerpací funkce komory pravé. Nykturie může být při pravostranném srdečním selhání zesílena noční mobilizací periferních edémů.
50Vnitřní objem pravé komory je na konci diastoly větší než u komory levé, proto je ejekční frakce menší při stejném systolickém objemu.
51Toto zvýšení end-diastolického tlaku má kompenzační charakter. Frankovým-Starlingovým mechanismem zvyšuje sílu následné kontrakce.
Obr. 2.41 Faktory, které ovlivňují frekvenci činnosti sinoatriálního srdečního uzlu
Obr. 2.42 Normální a patologická vlna P elektrokardiogramu
Obr. 2.40 Akční potenciál v buňkách příslušných k různým částem srdečního převodního systému a myokardu
A. Fyziologické vlivy na tvorbu vzruchu v SA uzlu
Je-li zdrojem srdeční depolarizace automatická činnost SA uzlu, hovoříme o existenci sinusového srdečního rytmu a o tzv. homotopní automacii. Tato automacie podléhá známým vlivům sympatické a parasympatické části autonomního nervového systému, působení adrenalinu a vlivům teploty.
Jako sinusovou tachykardii označujeme zrychlení frekvence srdeční činnosti nad 100 pulsů za minutu. Ta je vyvolána sympato-adrenální aktivací (fyzická aktivita, emotivní vlivy, pokles krevního tlaku, hypoxie) a současným útlumem vagové aktivity. Přímým účinkem, nebo opět prostřednictvím zvýšené sympato-adrenální aktivity, způsobují sinusovou tachykardii zvýšení tělesné teploty a hypertyreóza.
Sinusovou bradykardii, tj. zpomalení srdeční frekvence pod 60–50 pulsů za minutu, způsobuje zvýšení aktivity parasympatické části autonomního nervového systému v oblasti n. vagus. Tu může způsobit zvýšení krevního tlaku, sinokardiální reflex nebo okulokardiální reflex (tj. stlačení oblasti krku v místě bifurkace a. carotis com. nebo stlačení očního bulbu), dále ponoření obličeje do studené vody (předchází vazokonstrikce vyvolaná aktivací sympatiku a zvýšení tlaku vede sekundárně k zesílení tonu n. vagus), silný emotivní zážitek nebo bolest, které vyvolají vagový reflex (ten se projevuje vedle sinusové bradykardie ještě nauzeou a hypersalivací). Sinusovou bradykardii způsobuje též hypotermie a hypotyreóza. Je také podkladem fyziologické respirační arytmie, tj. kolísání srdeční frekvence ve vztahu k dechovému cyklu, a fyziologické bradykardie trénovaných sportovců a starých lidí.
V případě sinusové tachykardie a sinusové bradykardie se jedná o fyziologické reakce srdce, zprostředkované převážně autonomním nervovým systémem. Tyto reakce jsou natolik výrazné, že jsou používány k testování výkonnosti této části nervového systému.
Některé léky zasahují do výše uvedených vlivů, působících na automacii SA uzlu, a způsobují tím buď tachykardii (např. atropin, adrenalin), nebo bradykardii (např. β-blokátory). Tyto léky tedy ovlivňují intenzitu působení adrenalinu/noradrenalinu a acetylcholinu na automacii „pacemakerových“ buněk SA uzlu. Vlastní působení těchto neurotransmiterů spočívá v jejich vlivu na otevření nebo zavření „pacemakerových“ iontových kanálů, čímž ovlivňují rychlost, s jakou se příslušné buňky samovolně depolarizují během fáze „4“. Adrenalin a noradrenalin pohotovost k jejich otevření zvyšují, a strmost samovolné depolarizace se proto zvětšuje. Acetylcholin působí opačně. Adrenalin/noradrenalin mimo to zvyšují a acetylcholin naopak snižuje pohotovost k otevření napěťově řízených kalciových kanálů při určité hodnotě membránového potenciálu. Snižují (acetylcholin zvyšuje) prahovou hodnotu, při které dojde ke vzniku vzruchu (viz obr. 2.41). Acetylcholin navíc vede k hyperpolarizaci membrány P-buněk SA uzlu, a to svým vlivem na specifické kaliové kanály.
B. Změny frekvence SA uzlu při jeho poškození
Etiologie a patogeneze poruch činnosti SA uzlu nejsou dobře známy. Per analogiam s jinými poškozeními myokardu a jeho převodního systému se předpokládá, že stavy ischémie a hypoxie, acidózy a iontového rozvratu, amyloidóza aj. mohou poškodit vlastní funkci SA uzlu nebo jeho okolí (pak se však již jedná o poruchy vedení a šíření vzruchu). Poškození SA uzlu se přičítají dva klinické syndromy. Jeho přechodná zástava nebo výrazné zpomalení jeho automacie způsobují tzv. sinus arrest a syndrom nemocného SA uzlu (sick sinus syndrome).
Přerušení automacie SA uzlu se může projevit náhlou závratí až synkopou z důvodu „výpadku“ srdečního stahu či několika stahů, v celkovém trvání více než 3 s. Toto přerušení činnosti SA uzlu může být někdy provázeno vznikem vzruchu v distálnější části převodního systému, což se označuje jako uniklá excitace nebo uniklý rytmus. Je rozpoznatelný na EKG záznamu jako komorový komplex, který se dostaví opožděně. Je to určitý opak předčasných srdečních stahů (extrasystol, viz dále).
Pro syndrom nemocného sinu je charakteristická záchvatovitá nebo déle trvající sinusová bradykardie s neadekvátně malým zrychlením při fyzické zátěži. Klinické projevy mohou zahrnout únavu, závratě, poruchy vědomí až synkopu nebo srdeční selhání. Relativně často jsou období bradykardie střídány paroxyzmy tachykardie (obr. 2.45) charakteru supraventrikulární tachyarytmie (viz dále).
!!!obr. 2.45.!!!
Obr. 2.45 Elektrokardiogram zachycující poruchu sinoatriálního uzlu označovanou jako syndrom nemocného sinu (sick sinus syndrome – SSS)
Obr. 2.43 Převod vzruchu ze síní na komory přídatným vodivým svazkem a vliv na elektrokardiogram
52Membránový potenciál se prohlubuje, zvyšuje, když se stává více záporným (membrána se hyperpolarizuje). Membránový potenciál se snižuje, zmenšuje, je nízký, když se jeho absolutní hodnota zmenšuje, tj. blíží se ze záporných hodnot směrem k nule, nebo dokonce do kladných hodnot – buňka se depolarizuje.
Srdeční kontrakce jsou normálně iniciovány v důsledku inherentní nestability membránového potenciálu buněk v sinoatriálním uzlu. Sinoatriální (SA) uzel se nachází v myokardu pravé síně, v místě vústění horní duté žíly. Jedná se o proužek tkáně široký 2–3 mm a dlouhý asi 15 mm. Obsahuje dva typy buněk: buňky P („pacemakerové“ s nestabilním membránovým potenciálem) a buňky T, které propojují SA uzel s okolním kontraktilním myokardem pravé síně. SA uzel je zásobován krví z koronárního řečiště a je inervován sympatickou a parasympatickou částí autonomního nervového systému. Specifickou vlastností buněk tvořících SA uzel (pravděpodobně hlavně buněk P) je jednak relativně nízká52 hodnota „klidového“ záporného membránového potenciálu (- 70 až - 60 mV, oproti - 90 mV u buněk Hisova svazku, Purkyňových vláken a kontraktilních myocytů) a jednak nestabilní fáze „4“ tohoto potenciálu, během které se hodnota membránového potenciálu spontánně snižuje. Příčinou je přítomnost specifických membránových kanálů v těchto buňkách (ale také v některých jiných buňkách převodního systému), „pacemakerových“ kanálů, které jsou pomalu propustné pro kationty. Po skončení repolarizace buněčné membrány (fáze „3“ akčního potenciálu) jimi do nitra těchto buněk proniká především Na+, což způsobuje již zmíněné pozvolné snižování jejich membránového potenciálu. Když jejich membránový potenciál klesne na - 40 až - 30 mV (dosáhne aktuální prahové hodnoty), zrychlí se proces depolarizace, protože se v těchto buňkách otevřou napěťově řízené Ca2+-kanály53. To způsobí zahájení rychlé fáze depolarizace, fáze „0“ (viz obr. 2.40A), která se pak rozšíří vlákny T jednak na okolní kontraktilní myocyty síní a jednak je vedena třemi svazky specializovaných svalových vláken, tzv. internodálními vlákny, do atrioventrikulárního uzlu (AV uzlu).
Kontraktilní myocyty srdečního svalu v síních a v komorách, ale i některé buňky převodního systému, buňky Hisova svazku a Purkyňova vlákna, se oproti „pacemakerovým“ buňkám vyznačují zápornějším (- 80 až - 90 mV) a hlavně stabilním klidovým membránovým potenciálem ve fázi „4“. Jejich depolarizace proto musí být iniciována, spontánně nenastavá. Na obrázku 2.40 je porovnán průběh akčního potenciálu buňky náležící SA uzlu a kontraktilního myocytu srdečních síní54. Je zajímavé a patofyziologicky významné, že tyto rozdíly v chování membránového potenciálu mezi různými buňkami myokardu nejsou zcela absolutní. Za některých patologických situací, jakými mohou být hypoxie, změny v koncentraci iontů (zvláště K+ a Ca2+), nadměrná stimulace adrenergní receptorů, snížení teploty nebo účinek některých léků, se mohou i jiné buňky, než jsou fyziologické „pacemakerové“ buňky, stát zdrojem a východiskem šířící se vlny depolarizace, a tedy i srdeční kontrakce. To může být zdrojem poruch srdečního rytmu, jak bude dále rozvedeno.
!!!obr. 2.40.!!!
Časový průběh spontánního kolísání membránového potenciálu „pacemakerových“ buněk SA uzlu podléhá určitým zevním vlivům, které proto mohou měnit frekvenci těchto jinak automatických rytmických dějů. Snížení frekvence rychlé depolarizace může podmínit:
* snížení výchozí hodnoty záporného membránového potenciálu fáze „4“,
* zpomalení průběhu spontánní depolarize během fáze „4“,
* zvýšení hodnoty prahového potenciálu, kterého musí být dosaženo na konci fáze „4“, aby došlo k otevření rychlých natriových kanálů a napěťově řízených kalciových kanálů.
Opačné změny membránového potenciálu a vlastností buněk SA uzlu jeho frekvenci zvýší (obr. 2.41).
!!!obr. 2.41.!!!
Fyziologické vlivy, které zrychlují a zpomalují frekvenci srdečních kontrakcí prostřednictvím SA uzlu, tj. především zvýšená aktivita sympato-adrenální a zvýšená aktivita parasympatiku v oblasti n. vagus, uskutečňují svůj vliv skrze tyto výše uvedené mechanismy.
Rychlost šíření depolarizace mezi buňkami v kontraktilní části myokardu urychlují spojení jejich buněčných membrán označovaná jako „gap junctions“. Proto se depolarizace v myokardu spontánně a relativně rychle šíří do okolních buněk. Například rozšíření depolarizace z SA uzlu na celé síně proběhne do 100 ms (0,1 s), jak dokumentuje délka trvání vlny P na EKG křivce. Na obrázku 2.42 je ukázáno, jak se na tvaru vlny P podílí depolarizace pravé a levé síně. Protože je myokard síní oddělen od myokardu komor vazivovým annulus fibrosus, nemůže se depolarizace spontánně šířit ze síní na komory. Převod je možný pouze prostřednictvím atrioventrikulárního uzlu (AV uzel), který se nachází v dolní části mezisíňového septa, před vústěním koronárních vén koronárním sinem do pravé síně. U některých lidí existuje ještě další vodivé propojení mezi myokardem síní a komor, nejznámější je Kentův svazek. Tato srdeční strukturní varianta vytváří nebezpečí urychleného převodu depolarizace ze síní na komory (na EKG křivce se to projeví krátkým PQ intervalem a předčasným zahájením komorového komplexu – obr. 2.43), protože toto propojení, na rozdíl od buněk AV uzlu, nemá fyziologický „zpožďovací účinek“.
!!!obr. 2.42. a 2.43.!!!
Depolarizace buněk AV uzlu probíhá relativně pomalu. Přestože se jedná o anatomicky malý útvar, trvá jeho depolarizace skoro stejně dlouho jako depolarizace obou srdečních síní, tj. takřka 100 ms (0,1 s). EKG křivka je v tomto období na své izoelektrické rovině (PQ segment), protože celková intenzita elektrických dějů v AV uzlu je příliš malá pro zachycení běžnými elektrokardiografy. Buňky AV uzlu však mají, analogicky k buňkám uzlu SA, schopnost samovolné, rytmické depolarizace, tj. mohou principiálně fungovat jako autonomní „pacemakerové“ buňky. Jejich výchozí, „klidový“ membránový potenciál ve fázi „4“ je však nižší a spontánní depolariazce probíhá významně pomaleji v porovnání s SA uzlem. Proto se normálně automacie AV uzlu neprojevuje a frekvenci jeho depolarizace určují elektrické děje šířící se z SA uzlu. Buňky AV uzlu však představují rezervní centrum srdeční automacie, latentní pacemaker55.
Z AV uzlu se depolarizace opět rychle šíří Hisovým svazkem, Tawarovými raménky (pravým a levým) a dále pak Purkyňovými vlákny do oblasti myokardu přiléhajícího k endokardu obou komor. Depolarizace dále postupuje od endokardu k epikardu.
Pro srdeční činnost je důležitý i následný průběh akčního potenciálu po dosažení plné depolarizace a dále průběh repolarizace buněk převodního systému a kontraktilních myocytů. Tyto elektrofyziologické charakteristiky srdečních buněk podmiňují trvání refrakterního období, existence absolutní a relativní refrakterní fáze, kdy buňky nereagují nebo změněně reagují na případnou šířící se depolarizaci. Na obrázku 2.44 je znázorněn průběh akčního potenciálu kontraktilního myocytu ze srdeční komory, na kterém je vidět, že po dosažení plné depolarizace během asi 5 ms (a během 80 ms ve všech myocytech obou srdečních komor – viz trvání komorového komplexu QRS) se membránový potenciál pomalu vrací na výchozí hodnotu plných 250 ms. Podstatnou část této doby přitom zaujímá fáze „2“ akčního potenciálu, fáze „plateau“, kdy svalovou buňku nelze znovu excitovat. Jedná se o tzv. absolutní refrakterní fázi. Podkladem této fáze a podkladem konečné repolarizace buněčné membrány je především tok iontů K+ z intracelulárního prostoru do prostoru extracelulárního. Částečně se uplatňuje i tok iontů Ca2+ opačným směrem.
!!!obr. 2.44.!!!
Trvání absolutní refrakterní fáze obecně zkracují následující vlivy: hyperkalémie, hyperkalcémie a hypoxie. Trvání refrakterního období naopak prodlužuje hypokalcémie.
Obr. 2.44 Změna vzrušivosti myocytu po jeho depolarizaci. Čísla u křivky akčního potenciálu označují jeho jednotlivé fáze. V absolutní refrakterní fázi nelze vyvolat depolarizaci ani silným akčním potenciálem. V relativní refrakterní fázi může dojít k částečné depolarizaci, která se však nešíří. V „supranormálním“ období i slabý akční potenciál může vyvolat depolarizaci. trvání těchto fází mohou ovlivnit změny iontových koncentrací, především K+ a Ca2+, hypoxie, působení katecholaminů aj.
53Membránový potenciál se prohlubuje, zvyšuje, když se stává více záporným (membrána se hyperpolarizuje). Membránový potenciál se snižuje, zmenšuje, je nízký, když se jeho absolutní hodnota zmenšuje, tj. blíží se ze záporných hodnot směrem k nule, nebo dokonce do kladných hodnot – buňka se depolarizuje.
Obr. 2.46 Spontánní aktivita atrioventrikulárního uzlu („uniklý rytmus“, bradykardie) při elektrické nečinnosti síní
Obr. 2.47 Elektrokardiogram zachycující síňovou (nekompenzovanou) extrasystolu (R´). Šipky ukazují očekávanou polohu komorových komplexů, kdyby extrasystola neposunula rytmus sinoatriálního uzlu dopředu jeho předčasným vybitím
54Elektrické membránové děje, které charakterizují akční potenciál buněk z jednotlivých částí srdce, nesmíme směšovat se záznamem elektrické srdeční aktivity v podobě EKG, jakkoli jsou jejím podkladem. V případě EKG křivky se jedná o časo-prostorovou sumaci elektrických dějů, které probíhají současně v mnoha srdečních buňkách a mezi nimi. Proto má EKG křivka tvar nepodobný záznamu akčního potenciálu z kterékoli srdeční buňky.
Obr. 2.48 Elektrokardiogram zachycující dvě komorové (kompenzované) extrasystoly (R´). Šipky ukazují očekávanou polohu komorových komplexů, která není extrasystolami ovlivněna
55Při zachovalé činnosti SA uzlu se jako srdeční pacemaker neprojevují, protože jsou „vybíjeny“ (tj. depolarizovány) z vnějšku, depolarizací přicházející internodálními vlákny a z kontraktilních myocytů předsíní. Uplatňuje se však ještě mechanismus označovaný jako „potlačení dominantním (rychlejším) pacemakerem“. Zevní depolarizační podněty, které přicházejí dříve, než „pacemakerová“ buňka dosáhne svého prahového potenciálu díky svým „pacemakerovým“ kationtovým kanálům, zvyšují aktivitu Na+/K+-pumpy. To vede k relativní hyperpolarizaci jejich membrány na začátku fáze „4“. Proto se snižuje pravděpodobnost, že buňka dosáhne prahu pro vznik akčního potenciálu svou vlastní automacií.
Heterotopní vzruchy jsou vždy patologické, pokud za jediné fyziologické místo vzniku vzruchu a depolarizace považujeme SA uzel. Vznikají totiž v jiném místě převodního systému, nebo dokonce v kontraktilním myokardu. Ojedinělé heterotopní vzruchy, rozeznatelné na EKG záznamu nebo projevující se jako nepravidelnost pulsu (což může vyvolat pocit palpitace), se však mohou vyskytnout u zdravých lidí například při emočním či úzkostném stresu. Možnost jejich vzniku zvyšuje sympato-adrenální aktivace svým vlivem na myokard zprostředkovaným adrenalinem a noradrenalinem. Heterotopní vzruchy lze rozdělit na pasivní a aktivní.
A. Pasivní heterotopní vzruchy (uniklé stahy a rytmy)
V distální části převodního systému může samovolně vzniknout vzruch, který se z tohoto místa šíří v případě, když se přeruší činnost SA uzlu (výše zmíněný „sinus arrest“), nebo nemůže-li se vzruch z SA uzlu šířit a propagovat (viz poruchy vedení vzruchu). Vzruch je opožděný a v případě dlouhodobé aktivity náhradního centra vzruchu se uniklý rytmus obvykle vyznačuje bradykardií (obr. 2.46), protože vnitřní rytmus distálních náhradních pacemakerů je v porovnání s SA uzlem obecně pomalejší.
!!!obr. 2.46.!!!
B. Aktivní heterotopní vzruchy
Jiné místo než SA uzel se stane aktivním zdrojem vzruchů vedoucích k srdeční depolarizaci a stahům, protože se stane rychlejším, než je automacie SA uzlu. Může se jednat o jednotlivý vzruch, který pak označíme jako předčasný stah srdeční (extrasystolu), nebo se jedná o rychlejší rytmus, který naváže na předčasný stah, a pak jde o tachyarytmii.
B.1 Extrasystoly
Extrasystoly jsou elektrické děje a stahy srdeční vyvolané vzruchem nebo sérií vzruchů vzniklých mimo SA uzel, které předběhnou vznik vzruchu v SA uzlu. Přicházejí předčasně. SA uzel může nebo nemusí být přitom depolarizován vzruchem šířícím se z ektopického místa myokardu. V obou případech se však neuplatní, protože „přichází pozdě“, v období, kdy jsou síně již depolarizovány a jsou refrakterní vůči další depolarizaci. Podle místa vzniku předčasného vzruchu je praktické rozlišovat extrasystoly na síňové, junkční (z AV uzlu) a komorové.
Obecnými příčinami vzniku extrasystol, které v konkrétním případě většinou nelze identifikovat, jsou ischémie a hypoxie myokardu (i relativní při zvýšené spotřebě kyslíku např. při vystavení vysokým koncentracím adrenalinu/noradrenalinu), iontový rozvrat, acidóza, účinek některých léků a drog aj. Jejich výskyt zvyšuje i kofein a nikotin. Maximální počet extrasystol, který ještě nemusí svědčit pro poruchu, je 5 za minutu. Extrasystoly mohou vznikat na podkladě ektopie nebo reentry (viz dále).
Síňové extrasystoly: Ojedinělé síňové extrasystoly nemají vliv na hemodynamiku, přestože systolický objem provázející extrasystolu může být menší, protože se zkrátila fáze diastolického plnění srdečních oddílů. Na EKG přichází vlna P dříve, po předchozí vlně U, a může jí být dokonce překryta. Vlna P může být invertovaná nebo bifázická, protože postup šíření depolarizace myokardem síní z ektopického místa může být anomální. Interval PQ může být zkrácen, nachází-li se ektopické místo blízko AV uzlu. Komorový komplex bude nezměněn.
Pokud šířící se vzruch extrasystoly depolarizuje „pacemakerové“ buňky SA uzlu, posune extrasystola jeho vnitřní rytmus spontánních depolarizací dopředu. Postextrasystolická vzdálenost R´-R je proto jen o málo delší než základní interval R-R a vzniká neúplná kompenzační pauza. Úsek R-R´ (vzdálenost extrasystoly od předcházejícího komplexu základního rytmu) se jmenuje interval párování, vázanosti (coupling) (obr. 2.47). Je-li při objevení se více extrasystol tento interval stejný, můžeme předpokládat, že patofyziologickým mechanismem vzniku extrasystolie je mikroreentry, a je-li variabilní, uplatňuje se více ektopická aktivita (viz dále).
Junkční extrasystoly: Vlna P se většinou neznázorní, protože retrográdní depolarizace síní probíhá v období komorového komplexu a komorové depolarizace. Junkční extrasystoly nemají vliv na hemodynamiku.
Komorové extrasystoly: Místo vzniku vzruchu, který vyvolá depolarizaci komor, se nachází distálně od bifurkace Hisova svazku nebo v subendokardiální síti Purkyňových vláken. Vzruch se většinou šíří abnormálními drahami a částečně i retrográdně, proti obvyklému směru. Tento děj proto trvá déle než při normální depolarizaci, a komorový komplex je proto široký a tvarově netypický. Vzruch většinou neovlivní autonomní rytmus SA uzlu, protože neprojde retrográdně AV uzlem. Komorová extrasystola proto nezmění vzdálenosti kmitů R příslušných komorovým komplexům generovaným v SA uzlu. Jeden nebo více vzruchů šířících se z SA uzlu se neuplatní, protože zastihne AV uzel a komory v refrakterní fázi. Komorová extrasystola je proto, v porovnání s extrasystolou síňovou, „kompenzovaná“. Za komorovými extrasystolami následuje úplná kompenzační pauza, když se součet R-R´ (před extrasystolou) a R´-R (za extrasystolou) rovná dvojnásobku R-R základního rytmu. Na EKG záznamu následuje za extrasystolou (nebo za poslední extrasystolou v případě série extrasystol) mezera, po které přijde normální EKG záznam (z elektrické systoly generované v SA uzlu) přesně v době odpovídající původní frekvenci SA uzlu (obr. 2.48).
!!!obr. 2.48.!!!
Komorové extrasystoly mohou mít na EKG záznamu sice bizarní, ale stále stejný tvar. Znamená to, že v komorách je jen jedno místo, kde tyto ektopické vzruchy vznikají (monotopní extrasystoly). Někdy se vyskytují dva odlišné tvary a nezřídka i více velmi odlišných podob EKG. Znamená to, že v komorách existují dvě nebo více míst, která jsou zdrojem extrasystol. Takové extrasystoly označujeme jako polytopní.
Komorové extrasystoly téměř vždy zahajují komorovou tachykardii (viz kap. 2.4.3.2.4 – C). Komorové komplexy při komorové tachykardii pak mají většinou tvar podobný komorovému komplexu iniciální extrasystoly.
Elektrofyziologickým podkladem komorové tachykardie je buď funkčně podmíněný, nebo morfologicky podmíněný návratný vzruch (reentry) nebo tzv. spuštěný rytmus, vyvolaný časnou nebo pozdní následnou depolarizací (viz dále).
B.2 Spuštěná aktivita (triggered activity)
Spuštěná aktivita je cyklický děj, při kterém se myokard opakovaně spontánně depolarizuje. Tato depolarizace je způsobena nestabilitou membránového potenciálu skupiny srdečních buněk, které se opakovaně depolarizují a repolarizují bez impulsu z převodního systému. Podkladem spuštěné aktivity, která může být příčinou rychlé srdeční akce, tachyarytmie, je buď:
Označení „následná“ vyjadřuje skutečnost, že patologická spuštěná aktivita bezprostředně navazuje na „normální“ akční potenciál.
V případě časné následné depolarizace nedosáhne proces repolarizace obvyklé klidové negativní hodnoty, nýbrž je předčasně ukončen otevřením kanálů pro Na+ a Ca2+. To způsobí opětnou depolarizaci buňky a toto se stále opakuje. Průběh membránového potenciálu při časné následné depolarizaci je znázorněn na obr. 2.49. Elektrofyziologickým projevem je rychlý rytmus, tachyarytmie, s charakteristickým sinusoidním kolísáním amplitudy kmitů R, jejichž směřování přitom přechází od pozitivního do negativního a naopak. Proto je tento EKG fenomén nazván francouzským označením „torsade de pointes“ (kroucení, obtáčení vrcholů komplexů QRS). Příklad je ukázán na obr. 2.50. Hemodynamický dopad této srdeční arytmie může spočívat ve sníženém srdečním výdeji z důvodu příliš rychlé srdeční činnosti. Vyvolávající příčinou časných následných depolarizací může být různé poškození myokardu, např. hypoxií, hypokalémií, hyperkalcémií, hypotermií aj. Pravděpodobnost vzniku série časných následných depolarizací zvyšuje prodloužení fáze „2“ („plateau“) akčního potenciálu, jak k němu dochází např. při hypokalémii. Vrozený defekt, který predisponuje k výskytu této arytmie, je syndrom dlouhého QT, kdy je rovněž prodloužena repolarizace myokardu.
!!!obr. 2.49. a 2.50.!!!
Pozdní následná depolarizace je spontánním kolísáním membránového potenciálu mezi stavem úplné repolarizace až hyperpolarizace a stavem úplné depolarizace. Může se jednat o jeden děj po normálním akčním potenciálu nebo o sérii takových dějů (obr. 2.51). Následnou depolarizaci způsobuje především otevření sodíkových kanálů, které může vyvolat vysoká intracelulární koncentrace kalcia (např. při působení katecholaminů nebo při předávkování kardiotonického léku digitalisu). Pozdní následná depolarizace může být opět příčinou tachyarytmie.
!!!obr. 2.51.!!!
Obr. 2.49 Znázornění fenoménu časné následné depolarizace jako patogenetického mechanismu patologického „spuštěného“ rytmu. Prodloužení fáze „plateau“ (2) a celé repolarizace predisponuje pro tuto poruchu
Lze použít více klasifikačních schémat. Časté je dělení podle charakteristického klinického projevu na arytmie, které snižují srdeční frekvenci, a na ty, které srdeční frekvenci zvyšují. Je-li srdeční frekvence pomalejší než 60/min a pravidelná, hovoříme o bradykardii. Je-li rychlejší než 100/min a pravidelná, hovoříme o tachykardii. Je-li pomalejší než 60/min a nepravidelná, jde o bradyarytmii. Je-li rychlejší než 100/min a nepravidelná, jde o tachyarytmii.
Jiné časté dělení je na arytmie supraventrikulární, u kterých je příčina v oblasti síní, a na arytmie ventrikulární, u kterých je příčina v oblasti AV uzlu nebo komor. Další možné dělení by bylo na arytmie, které zachovávají pravidelný rytmus, na arytmie projevující se nepravidelným rytmem a na arytmie, u kterých je změněn časový průběh šíření elektrických dějů v jednotlivých částech srdce.
!!!začátek petitu!!!
Další možností klasifikace arytmií, možností, které by patofyziologie měla dávat přednost, by bylo rozdělení podle patogenetického mechanismu jednotlivých typů arytmií. Toto však zatím není v dostatečné míře možné.
!!!konec petitu!!!
Obr. 2.51 Znázornění fenoménu opožděné následné depolarizace. V případě, že tato spontánní následná depolarizace dosáhne prahové hodnoty pro otevření rychlých napěťově řízených Na+-kanálů kontraktilního myocytu nebo napěťově řízeného Ca2+-kanálu buňky převodního systému, stane se zdrojem šířící se depolarizace a zdrojem „spuštěného“ rytmu
Srdeční činnost je podmíněna samovolnými, automatickými kontrakcemi myokardu, které jsou iniciovány z míst srdeční automacie. Srdeční výkonnost při přečerpávání krve a vytváření potřebných tlakových gradientů je kriticky závislá nejen na přiměřené náplni cévního řečiště krví a na dostatečné kontraktilitě myokardu, nýbrž také na přiměřené frekvenci srdečních dilatací a kontrakcí, na pravidelnosti těchto dějů a na správné časové posloupnosti a koordinaci dilatace a kontrakce jednotlivých srdečních oddílů. Poruchy srdeční frekvence, srdečního rytmu a šíření vzruchu v srdci jsou proto relativně častou příčinou poruch srdeční činnosti s možným okamžitým a závažným negativním dopadem na srdeční výdej. Tyto poruchy jsou řazeny do kategorie patofyziologických stavů označovaných jako poruchy srdečního rytmu – srdeční arytmie (též dysrytmie).
Základní fyziologickou jednotkou v problematice srdečních arytmií je systém srdeční automacie a specifický systém šíření depolarizační vlny do jednotlivých částí myokardu převodním systémem vzruchu.
Obr. 2.50 Elektrokardiogram zachycující arytmii označovanou jako „torsade de pointes“ (A) v porovnání s elektrokardiogramem zachycujícím komorovou tachykardii (B) a fibrilaci (C)
Existují-li v oblasti AV spojení dvě anatomické nebo jen funkční dráhy, mohou tyto vykazovat rozdílné elektrofyziologické vlastnosti. Důsledkem je menší zpomalení převodu v jedné z těchto drah, což umožňuje preexcitaci a vznik reentry tachykardie (viz dále).
Příčinou je vodivé propojení myokardu síní a komor skrze annulus fibrosus, propojení, které je paralelní k normálnímu spojení AV uzlem. Nejčastější anatomickou variantou je Kentův svazek. Toto propojení urychluje převod vzruchu ze síní na komory, což se na EKG projeví zkrácením intervalu PQ. Komorový komplex začíná předčasnou depolarizací56 septa, které se stane součástí komplexu QRS jako tzv. delta-vlna (viz obr. 2.43). Trvání komorového komplexu zahrnujícího delta-vlnu může přesáhnout 0,1 s. Tato alternativa převodu vzruchu ze síní na komory, která je vrozená, se označuje jako Wolfův-Parkinsonův-Whiteův syndrom (WPW syndrom), a to v případě, že se manifestuje záchvaty tachykardie. Není-li na EKG vlna delta, a je tedy pouze zkrácený interval PQ, je toto urychlení atrioventrikulárního vedení vzruchu označováno jako syndrom krátkého intervalu nebo LGL syndrom (Lownův-Ganongův-Levineův syndrom).
Srdeční arytmie jsou způsobeny buď poruchou tvorby vzruchu, nebo poruchou vedení tohoto vzruchu a šíření depolarizační vlny.
56Používá se proto také označení preexcitační syndrom.
Obr. 2.52 Poruchy atrioventrikulární převodu. A – blokáda 1. stupně (interval PQ > 0,2 s); B – blokáda 2. stupně (Wenkebachovy periody, Mobitz I); C – blokáda II. stupně (Mobitz II); D – blokáda 3. stupně vyznačující se disociací v činnosti síní a komor
57Často se také používá výraz „blok„ ve stejném významu, z hlediska obsahového významu slova je to však použití nesprávné.
Obr. 2.53 Změna komorového komplexu při blokádě pravého Tawarova raménka. Opožděná depolarizace pravé komory se znázorní vysokým kmitem R´ v elektrodách nad pravou komorou (V1) a hlubokým S v elektrodách nad levou komorou (V6). Při úplné blokádě bude trvání komorového komplexu > 0,1 s
V tabulce 2.6 jsou uvedeny dvě obecné poruchy, porucha tvorby vzruchu a porucha vedení vzruchu, které jsou podkladem srdečních arytmií rozdělených na bradyarytmie a tachyarytmie. V tabulce 2.7 jsou pak uvedeny základní typy srdečních arytmií ve vztahu k místu, kde v srdci dochází k poruše tvorby nebo vedení vzruchu.
!!!tab. 2.6. a 2.7.!!!
Tab. 2.6 Arytmie podle místa poruchy tvorby vzruchu nebo jeho vedení
| Místo | Bradyarytmie | Tachyarytmie |
SA uzel | sinusová bradykardie | sinusová tachykardie |
| syndrom nemocného sinu | ||
| uniklé rytmy | ||
Síně |
| síňové extrasystoly |
| síňový flutter | ||
| síňová fibrilace | ||
| paroxyzmální supraventrikulární tachykardie | ||
| neparoxyzmální supraventrikulární tachykardie | ||
| multifokální síňová tachykardie | ||
| AV uzel | převodní blokády 1., 2. a 3. stupně | paroxyzmální supraventrikulární tachykardie |
Komorový převodní systém a komory |
| komorové extrasystoly |
| komorová tachykardie | ||
| „torsade de pointes“ | ||
| komorová fibrilace |
Obecnými příčinami zpomalení nebo úplné blokády šíření depolarizace převodním systémem mohou být metabolické poruchy způsobené ischémií (hypoxií), iontovými změnami, fibrotickými změnami, ukládáním amyloidu, bakteriálními toxiny, zánětem myokardu, některými léky aj. Porucha je většinou zjištěna, aniž by byla její přesná etiologie zřejmá. Obecně mají blokády tři stupně.
A. Sinoatriální blokády
Jedná se o poruchy šíření depolarizace z pacemakerových buněk SA uzlu. Rozlišují se tři stupně této blokády:
Při blokádě 1. stupně je šíření depolarizace z SA uzlu zpomaleno. Tato porucha se neprojeví na běžném záznamu EKG a nemá ani hemodynamické důsledky.
Při blokádě 2. stupně se některý vzruch nerozšíří z SA uzlu na kontraktilní myokard síní ani na AV uzel. Blokáda se projeví chyběním příslušné vlny P a komorového komplexu a hemodynamicky vypadnutím příslušné pulsové vlny.
Blokáda 3. stupně sinoatriálního převodu znamená, že žádný vzruch neopustí SA uzel. Zdrojem srdečního rytmu je náhradní pacemaker. Porucha se projevuje stejně jako zastavení činnosti SA uzlu, sinus arrest, a je od ní rozlišitelná jen speciálním EKG vyšetřením.
B. Atrioventrikulární blokády
AV uzel přirozeně zpožďuje šíření vzruchu ze síní na komory. Jeho schopnost převádět vzruch se může snížit z důvodů, které nejsou vždy zcela zřejmé. Nejčastější příčinou je ischemická choroba srdeční. Další příčinou může být myokarditida. Rozlišují se tři stupně těchto AV blokád (obr. 2.52).
!!!obr. 2.52.!!!
Při blokádě 1. stupně je prodloužen převod vzruchu ze síní na komory, což způsobí na EKG záznamu konstantní prodloužení intervalu PQ nad 0,2 s (obr. 2.52A). Signalizuje nějaké poškození srdce v oblasti AV uzlu, které může být součástí rozsáhlejšího poškození. Může být také způsoben zvýšeným tonem vagu nebo účinkem některých léků (digitalis, β-blokátorů, antagonistů kalicových kanálů). Hemodynamický efekt tento blok nemá. Může způsobit zeslabení I. srdeční ozvy, protože doba plnění komor je prodloužena. Mitrální a trikuspidální chlopně se před systolou komor více uzavřou, jejich cípy se k sobě přiblíží, takže jejich prudké dovření, vyvolané systolou komor, má menší dynamiku.
Blok 2. stupně je charakterizován občasným nepřevedením vzruchu na komory. Rozlišují se dva typy tohoto AV bloku:
* Typ I (také Wenkebachův typ) AV blokády 2. stupně se na EKG záznamu projevuje formou Wenkebachových period. Trvání intervalu PQ se postupně prodlužuje s každým následným srdečním stahem, z normální hodnoty nižší než 0,2 s na hodnoty vyšší než 0,2 s. Na konci periody se jeden vzruch nepřevede ze síní na komory vůbec, na EKG se znázorní jen vlna P, která není následována komorovým komplexem a chybí i příslušná pulsová vlna. Tím se nastartuje nový cyklus, který je zahájený intervalem PQ kratším než 0,2 s (obr. 2.52B). V analogii s blokem 1. stupně může tento blok způsobovat proměnlivou sílu první srdeční ozvy. Hemodynamický efekt je nevýznamný, až na určitou nepravidelnost pulsu, způsobenou pravidelně se opakujícím výpadkem jednoho pulsu. Vzácně se může tento blok vyskytnout i u zdravých lidí, v dětském věku a u trénovaných sportovců se zvýšeným tonem vagu.
* Typ II AV blokády 2. stupně, označovaný též jako Mobitzův typ, se od typu I liší normální délkou všech intervalů PQ, které jsou kratší než 0,2 s. Blokáda se projevuje občasným nepřevedením vzruchu ze síní na komory, tj. na EKG se znázorní jen vlna P a na periferii chybí příslušná pulsová vlna (obr. 2.52C). Nebezpečí tohoto AV blokády je v možnosti jeho náhlého zhoršení, což má za následek, že se nepřevede po sobě více než jeden vzruch nebo, častěji, převod přes AV uzel zcela ustane (blok náhle přejde do 3. stupně). To způsobí prudký pokles srdečního výdeje, který se projeví náhlou ztrátou vědomí (srdeční synkopa, Adamsův-Stokesův syndrom). Srdeční výdej se obnoví až po zahájení činnosti náhradního komorového pacemakeru. Protože bylo zjištěno, že příčinou tohoto bloku je nejčastěji patologie v distální části AV uzlu, tam kde AV uzel přechází v Hisův svazek, vznikne náhradní rytmus ještě distálněji v komorách. To může být spojeno se zpomaleným šířením depolarizační vlny, a tedy komorovým komplexem širším než 0,1 s a případně i deformovaným.
Blokáda AV převodu 3. stupně znamená, že se přes AV uzel nepřevádějí žádné vzruchy ze síní na komory. Činnost komor plně závisí na činnosti náhradního centra srdeční automacie, které se aktivuje buď v oblasti AV uzlu (tzv. junkční rytmus), nebo někde distálněji v komorách. V srdci jsou tedy přítomna dvě centra srdeční automacie, jedno v síních (rychlejší) a jedno v AV uzlu nebo v komorách (pomalejší). Síňové centrum neovlivňuje činnost komorového centra. Pokud se ani vzruchy z náhradního centra nepropagují zpětně do síní, fungují obě centra nezávisle a nezávislé jsou proto i kontrakce síní a komor. Tento stav se označuje jako disociace v činnosti síní a komor (obr. 2.52D). Protože je známo, že kontrakce síní přispívají k diastolickému plnění komor jen asi 15 %, může se při bloku 3. stupně poněkud snížit srdeční výdej. Puls je pravidelný a pomalý, jeho frekvence je mezi 35 a 50 za minutu. Označuje se také jako nodální rytmus. Protože náhradní komorové centrum je obvykle méně ovlivňováno změnami sympato-adrenální aktivity a vagové aktivity, je tato pravidelná pulsová frekvence velmi stálá a nezvyšuje se významně během fyzické aktivity nebo v jiných situacích známých svým vlivem na srdeční frekvenci.
C. Blokády Tawarových ramének
Rozlišuje se blokáda pravého a blokáda levého Tawarova raménka. Tyto blokády způsobují opoždění depolarizace postižené komory. Blokáda pravého raménka zpožďuje činnost pravé komory a blokáda levého raménka činnost levé komory. Na EKG záznamu se tyto poruchy projeví rozšířením komplexu QRS, který zaujímá více než 0,1 s. Komorový komplex je také charakteristicky změněn, což umožňuje jejich rozlišení. Hemodynamický vliv je nevýznamný.
!!!začátek petitu!!!
Blokáda pravého raménka Tawarova. Depolarizace septa začíná fyziologicky zleva doprava, což se projeví zvláště na prvních hrudních svodech pozitivním kmitem R. Úplná okamžitá depolarizace pravé komory je ale blokována, a proto se depolarizační vektor otočí v prostoru doleva a aktivuje nejdříve komoru levou, což se projeví jako negativní kmit S. Po depolarizaci myokardu levé komory se vektor opět otočí doprava a aktivuje dodatečně komoru pravou, což se zapíše jako druhý pozitivní kmit R´. Tato zpožděná depolarizace pravé komory má tedy za následek rozštěp komorového komplexu (obr. 2.53). Podle vzájemného poměru velikosti pozitivních kmitů R a R´ větší z nich označujeme velkým písmenem R a menší malým r. Je-li blokáda umístěna na počátku Tawarova raménka, má komorový kompex podobu R´>r, a je-li tento komplex je širší než 0,11 s, hovoříme o úplné blokádě pravého raménka Tawarova. Je-li blokáda umístěna v distálních částech raménka a šířka komplexu je na hranici normy, hovoříme o neúplné blokádě pravého raménka Tawarova. Čím je blokáda úplnější, tím je R´ve V1, resp. S ve V6 širší, tupější, příp. vroubkované. Vlna T směřuje obráceně (diskordantně) vzhledem k tomuto komplexu. Tento typ blokády se často vyskytuje i u zdravých lidí, ale také u lidí se zvýšenou tlakovou (cor pulmonale) a objemovou (defekt septa síní) zátěží pravého srdce.
!!!obr. 2.53.!!!
Blokáda levého raménka Tawarova. Depolarizace septa neprobíhá fyziologicky, nýbrž probíhá zprava doleva. Na EKG zapíše negativní kmit Q ve svodech V1, V2 a pozitivní kmit ve svodech V5, V6. Následná aktivace pravé komory se někdy projeví jako pozitivní kmit (malý zářez v předchozím kmitu) a konečně zpomalená depolarizace levé komory se zapíše jako pozitivní kmit a uzavírá celý komplex (obr. 2.54). Výsledkem takového průběhu depolarizační vlny je negativní a široký komorový komplex v hrudních svodech V1–V4 s diskordantně probíhajícím úsekem ST a vlnou T. Čím je blokáda úplnější, tím je komplex šírší, deformovanější, s výraznější diskordancí vlny T. Elektrická osa srdeční se dostává do horizontální polohy (- 30° až + 60°).Tato blokáda se vyskytuje u lidí s kardiomyopatiemi, hypertenzí, chlopenními vadami levého srdce a ischemickou nemocí, tj. u stavů s poškozením nebo zvýšenou zátěží myokardu levé komory.
!!!obr. 2.54.!!!
Levá přední hemiblokáda. Fyziologicky probíhá depolarizační vlna oběma fascikuly levého raménka současně. Při monofascikulárních blokádách se vedení vzruchu v jednom ze svazečků přeruší, ale i tak celkové trvání komplexu QRS nepřesahuje fyziologické meze. Při přední fascikulární blokádě směřuje vektor ze začátku fyziologicky dolů a lehce doprava, což se projeví jako q ve svodě I, aVL a r ve svodě III a aVF. Vektor QRS potom směřuje obráceně, doleva a nahoru, tj. k supero-anteriorní části levé komory. Zaznamená se vysoké R v aVL a hluboké S v II, III a aVF, přičemž S ve svodě III je hlubší než S ve svodě II. Elektrická osa se tak posune mezi - 45° až -75°. Levý přední fascikulus je při porovnání se zadním užší, má delší průběh a je vystaven většímu hemodynamickému tlaku ve výtokové části levé komory, proto je o mnoho zranitelnější a jeho blokáda je častější než blokáda zadního fascikulu. Vyskytuje se u nemocných s infarktem přední stěny, aortální chlopenní vadou nebo kardiomyopatiemi, ale i u osob bez zjevné nemoci srdce.
Levá zadní hemiblokáda. Zadní svazeček levého raménka je první větví vycházející z Hisova svazku. Při jeho blokádě chybí obyčejně iniciální fyziologická komorová depolarizace zleva doprava, což se většinou projeví absencí r ve V1 a V2. Iniciální komorový vektor směřuje nahoru a doleva. Ve svodech II, III a aVF se zapisuje q. Vektor QRS potom směřuje dolů a doprava (i dozadu) k inferoposteriorní části levé komory, což se projeví jako hluboké S ve svodě aVL a jako vysoké R ve svodech II, III a aVF. Elektrická osa se tak posune mezi + 90° a +140°. Protože zadní svazeček je podstatně silnější než přední a většinou je zásobován z obou koronárních tepen, jeho blokáda signalizuje větší rozsah poškození myokardu. Vyskytuje se např. u nemocných s infarktem dolní stěny.
!!!konec petitu!!!
Obr. 2.54 Změna komorového komplexu při blokádě levého Tawarova raménka. Opožděná depolarizace levé komory se znázorní rozšířením a rozštěpením komorového komplexu, který bude trvat déle než 0,1 s
Tato porucha vedení vzruchu způsobuje, že se v myokardu vytvoří místo, ze kterého se šíří depolarizace způsobující kontrakci příslušné části myokardu. Toto místo je po vlastní repolarizaci vždy znovu aktivováno (tj. depolarizováno) vzruchem, který se sem vrátí, v důsledku jeho aberantního šíření. V některé části srdce se tak vytvoří patologická excitační smyčka, která je rychlejší než srdeční pacemaker, který proto nahradí. Vznik reentry fenoménu proto způsobuje rychlou srdeční akci, různé druhy tachyarytmií.
Ke kroužení vzruchu a vzniku excitační smyčky může dojít jen za určitých podmínek, kterými jsou: blokáda vstupu depolarizační vlny do určité části myokardu a možnost její depolariazce retrográdním vedením, tzn. s určitým zpožděním. Tímto způsobem se může při vhodných časových parametrech průběhu repolarizace a trvání retrográdního šíření vzruchu do oblasti, ve které k depolarizaci původně nedošlo z důvodu blokády, vytvořit sama sebe udržující excitační smyčka (obr. 2.55). Obecně lze říci, že fenomén reentry může nastat tehdy, mají-li sousední buňky různé rychlosti vedení a různé refrakterní periody. Někdy se rozlišuje uspořádané reentry, při kterém je okruh, kterým se depolarizace šíří a vrací, relativně konstantní, a náhodné reentry, při kterém se depolarizace šíří a vrací více méně chaoticky.
!!!obr. 2.55.!!!
Podkladem vzniku reentry fenoménu může být funkční změna části myokardu, která dočasně změní jeho excitační vlastnosti z hlediska šíření depolarizační vlny. Hovoří se pak někdy o „funkčním reentry“. Druhou možností je, že podkladem fenoménu reentry je morfologická změna v uspořádání myokardu (vrozená odchylka, vzniklá jizva). Rozlišuje se pak někdy také mikroreentry a makroreentry (obr. 2.56).
!!!obr. 2.56.!!!
Vracející se vzruch je elektrofyziologickým podkladem různých patologických rychlých rytmů srdečních klasifikovaných na fibrilaci, flutter, supraventrikulární tachykardii a ventrikulární tachykardii.
Obr. 2.55 Znázornění depolarizační smyčky typu „reentry”. Cyklická šířící se depolarizace z místa r vznikne jen za specifických podmínek jednosměrné blokády anterográdního šíření vzruchu a v časového průběhu depolarizace a repolarizace v oblasti smyčky. A – normální stav; B – blokáda anterográdního šíření akčního potenciálu do svazku β, který se proto depolarizuje retrográdně, avšak natolik rychle, že tato depolarizace dostihne místo r v období, kdy je svazek α ještě stále depolarizován a je v refrakterní fázi; C – podobná situace jako v případě B, avšak retrográdní šíření depolarizace svazkem β probíhá pomaleji, takže dostihne místo R v období, kdy je již excitovatelné, nebo dokonce zvýšeně náchylné k excitaci. V tomto případě se vytvoří autonomní excitační smyčka
Obr. 2.57 Elekrokadiogram zachycující síňovou fibrilaci. Chybí vlny P a výskyt komorových komplexů je zcela nepravidelný, což je zdůrazněno šipkami, které odpovídají výskytu komorových komplexů
Obr. 2.56 Fenomén „reentry“ může mít anatomickou makro (A) nebo mikro (B) podobu
Obr. 2.58 Elekrokardiogram zachycující síňový flutter. Pravidelná elektrická aktivita síní je označena šipkami. Jen každá čtvrtá síňová vlnka F je následována komorovým komplexem, který v tomto případě vykazuje ještě známky blokády pravého Tawarova raménka
Obr. 2.59 Depolarizační mechanismy při fibrilaci síní (A) a flutteru síní (B). V případě fibrilace se jedná o chaotické šíření depolarizace, v případě flutteru se jedná o krouživý vzruch odpovídající mechanismu reentry nebo o časnou následnou depolarizaci
A. Srdeční fibrilace (míhání)
Srdeční fibrilace může postihnout pouze myokard síní, jedná se pak o síňovou fibrilaci, nebo myokard komor, případně síní i komor, a pak se jedná o komorovou fibrilaci.
Elektrofyziologickým podkladem fibrilace je chaotické šíření depolarizace myokardem bez zjevného pacemakeru nebo iniciačního místa. Depolarizace způsobuje stahy jednotlivých svalových buněk nebo malých skupin svalových buněk. Chaotický charakter těchto „minikontrakcí“ způsobuje, že v srdečních oddílech postižených fibrilací nejsou generovány žádné tlaky, které proto přestanou být zdrojem tlakového gradientu. Ve fibrilujícím myokardu proto také výrazně klesne spotřeba kyslíku a sníží se zde vykonávaná srdeční práce58.
Příčina srdeční fibrilace je někdy zřejmá, jako v případě úrazu střídavým elektrickým proudem, který protéká v dostatečné intenzitě myokardem. Fibrilace může spontánně ustat po přerušení průchodu proudu, může však také pokračovat i po jeho přerušení. Predisponujícím faktorem pro pokračování fibrilace je hypoxie myokardu. Další zřejmou příčinou síňové fibrilace je nadměrná dilatace srdečního oddílu, např. levé síně při mitrální stenóze nebo mitrální insuficienci. Častou příčinou srdeční fibrilace je ischemická choroba srdeční v různých svých podobách. Ke vzniku srdeční fibrilace predisponuje dlouhodobě zvýšená činnost štítné žlázy (hypertyreoidismus), jakož i hypertrofická nebo dilatační kardiomyopatie. Změny koncetrace K+, Ca2+ a H+ ve vnitřním prostředí mohou, podobně jako hypoxie, také predisponovat myokard ke vzniku fibrilace.
Síňová fibrilace. Na EKG se síňová fibrilace znázorní nahrazením vlny P mnoha malými nepravidelnými vlnkami (vlnami F), jejichž frekvence je 350–600 za minutu. Vlna P chybí. Komorové komplexy mají normální tvar, ale jsou zcela nepravidelně rozloženy (obr. 2.57).
!!!obr. 2.57.!!!
Nepravidelnost výskytu komorových komplexů odráží chaotičnost elektrických dějů v síních, které aktivují AV uzel zcela nepravidelně (viz obr. 2.59A), v důsledku své vlastní časové nepravidelnosti a kolísání intenzity vzruchu, který zasáhne AV uzel.
Hemodynamické důsledky síňové fibrilace spočívají v malém poklesu srdečního výdeje v rozsahu asi 15 % a nepravidelně nepravidelném arteriálním pulsu, který může mít kolísavou plnost. Průměrná frekvence pulsu může být normální nebo – častěji – může být poněkud zrychlená. Může být pulsový deficit, tzn. že na periferii je počet pulsů nižší, než je počet komorových komplexů na EKG nebo srdečních ozev. Je to způsobeno značným kolísáním tepového objemu.
Náhle vzniklou síňovou fibrilaci může postižený pocítit jak srdeční palpitace. Tento pocit odráží nepravidelnost v srdeční činnosti. Malý pokles srdečního výdeje může vyvolat pocit únavy, ale také způsobit akutní levostranné srdeční selhání projevující se dušností. Síňová fibrilace, pokud není komplikována celkovým srdečním selháním, je dlouhodobě slučitelná se životem. Turbulentní proudění krve v srdečních předsíních predisponuje k tvorbě trombů, které pak mohou embolizovat do různých částí systémové cirkulace.
Komorová fibrilace se na EKG projevuje kontinuálními nepravidelnými vlnkami s frekvencí 300 i více za minutu (viz obr. 2.50). Může ji vyvolat velmi časná komorová extrasystola nebo do ní přechází komorová tachykardie nebo flutter (viz dále). Komorová fibrilace je neslučitelná se životem. Její vznik bezprostředně ohrožuje život postiženého, protože se srdeční výdej zcela přeruší. Hemodynamický defekt je absolutní. Zcela pochopitelně není hmatný puls a nejsou slyšitelné srdeční ozvy. Ke ztrátě vědomí dochází do 10 sekund a nevratné poškození mozku hrozí během 4–5 minut.
B. Srdeční flutter (kmitání)
Jedná se rovněž o tachyarytmii vyznačující se vysokou frekvencí rytmických dějů (250–350 za minutu). Na rozdíl od fibrilace jde o pravidelný rytmus rychlého střídání depolarizace a repolarizace, které na sebe plynule navazují. Na EKG se tento děj znázorní pravidelnými vlnami, které někdy nabývající podobu „zubů u pily“ (obr. 2.58). Chybí úsek ST-T. Tyto komplexy se stejně jako u fibrilace označují jako vlny F. Podkladem může být fenomén uspořádaného reentry nebo časné následné depolarizace (obr. 2.59B).
!!!obr. 2.58. a 2.59.!!!
Flutter síní. Rychlý pravidelný rytmus depolarizací v síních vyvolává jejich rychlé kontrakce v podobě kmitání. Pomalé vedení AV uzlu a jeho dlouhá refrakterní fáze neumožňují většinou převod všech těchto depolarizačních vln na komory. Protože se jedná o pravidelný děj, převádí se jen každá druhá nebo třetí síňová depolarizační vlna (viz obr. 2.58). Frekvence komorových systol (a arteriálního pulsu) je proto poloviční nebo třetinová oproti frekvenci síňových systol. To má příznivý vliv na udržení dostatečně vysokého srdečního výdeje, protože se tolik nezkracuje fáze diastolického plnění komor. „Zlepšení“ funkce AV uzlu nebo snížení frekvence síňového flutteru může paradoxně, avšak pochopitelně, zhoršit dopad síňového flutteru na srdeční výdej. Frekvence komorových systol se totiž může skokově zvýšit a fáze diastolického plnění srdce dramaticky zkrátit. Významná tachykardie je většinou hlavním klinickým problémem.
Flutter komor. Vysoká frekvence stahů komor odpovídající jejich kmitání (250–300 za minutu) předurčuje možný problém s diastolickým plněním komor. Srdeční výdej proto může být náležitě snížen. Existuje plynulý přechod mezi ventrikulární tachykardií a komorovým flutterem. Určitou formou komorového flutteru je arytmie označovaná jako torsade de pointes (viz str. XXX), za jejíž podklad je považován fenomén časné následné depolarizace. Ta se často vyskytuje u tzv. syndromu dlouhého QT (viz kap. 6.2.1.1.3, Obecná patologická fyziologie, Praha : Karolinum, 2000).
C. Tachykardie
Jedná se o rychlý rytmus srdeční nebo jen srdečních komor, přičítaný fenoménu reentry nebo následným časným nebo pozdním repolarizacím (spuštěnému rytmu).
Supraventrikulární tachykardie. Kategorie supraventrikulárních tachykardií (SVT) zahrnuje ty poruchy, u kterých jejich příčina nebo dráha návratného vzruchu zahrnuje také myokard síní nebo AV uzel (obr. 2.60). Pro SVT je charakteristický normálně široký (tj. úzký, štíhlý) a normálně tvarovaný komorový komplex a někdy i přítomnost vlny P.
!!!obr. 2.60.!!!
* Síňové SVT: Zdrojem vzruchů s frekvencí 100–200 za minutu není SA uzel. Může jím být reentry fenomén, automatická aktivita ektopického místa (obr. 2.60A) nebo mnohočetná ektopická místa. Reentry SVT mívá charakter paroxyzmální, tzn. že záchvaty tachykardie vznikají a končí náhle, jedná se o paroxyzmální supraventrikulární tachykardii (PSVT). Druhá forma síňové SVT, automatická SVT, naopak nastupuje a končí pozvolna, přižemž se srdeční aktivita samovolně zvyšuje a zase klesá. Je to neparoxyzmální supraventrikulární tachykardie. Pro multifokální (multiformní) SVT je charakteristická existence několika tvarů a pozic vlny P.
* Atrioventrikulární junkční SVT: Nejčastějším jejím podkladem je reentry fenomén v oblasti AV uzlu a přilehlé (junkční) tkáni (obr. 2.60B). Má obvykle záchvatovitou, paroxyzmální formu, při které se srdeční frekvence zvýší na 140–180 za minutu. Během paroxyzmu chybí na EKG záznamu vlna P, protože ta je překryta potenciály vznikajícími ve stejné době v komorách. Záchvat této formy SVT se někdy přeruší po podráždění vagu, např. masáží karotického sinu nebo zatlačením na oční bulbus, protože to může změnit kritické časové parametry v reentry smyčce. Neparoxyzmální forma atrioventrikulární junkční SVT mívá pozvolný začátek a konec.
* Atrioventrikulární reentry SVT: Jejím podkladem je existence přídatného vodivého spojení mezi myokardem síní a komor, které vytváří anatomický předpoklad pro vznik reentry smyčky (obr. 2.60C). Ta se vytvoří mezi AV uzlem a přídatným spojením. Vedení vzruchu přídatným svazkem může být ve směru ze síní na komory (tj. antegrádní vedení), nebo obráceně (retrográdní vedení). Některá přídatná spojení umožňují jen jeden směr šíření vzruchu. Ve většině případů je antegrádní část reentry smyčky v AV uzlu a retrográdní část v přídatném spojení, kterým se tak depolarizace vrací zpět do síní (tzv. ortodromní AV reentry). Ke vzniku SVT tohoto typu predisponuje přítomnost Kentova svazku nebo jiné anatomické formy spojení síní a komor. Tyto se ne vždy znázorní na EKG. Spojení schopná vést vzruch pouze retrográdně, tj. z komor na síně, se při normálním sinusovém rytmu neuplatní. Označují se též jako „utajené dráhy převodu“.
Ventrikulární (komorové) tachykardie. Na EKG se vyznačují kromě tachykardie (série nejméně tří komorových extrasystol s frekvencí více než 100 srdečních revolucí za minutu) většinou také širokým kompexem QRS (> 0,12 s), tvarově abnormálním. Vlna P se vyskytuje bez vztahu ke komorovým komplexům. Tvar komorových komplexů může být jednotný, pak hovoříme o monomorfní komorové tachykardii (viz obr. 2.50B), nebo proměnlivý, a pak hovoříme o polymorfní komorové tachykardii. Jejich dopad na hemodynamiku závisí jednak na frekvenci komorových stahů, dále na trvání komorové tachykardie59 a také na přítomnosti jiných poruch ve funkci srdce a cirkulace, které jsou při nálezu komorové tachykardie pravděpodobné. Komorová tachykardie může způsobit zhoršení nebo manifestaci levostranného srdečního selhání (především dušnost), zhorší-li přečerpávající výkonnost levé komory. Může být spojena s ischemickou bolestí, v případě preexistující ischemické choroby srdeční, protože komorová tachykardie zvýší spotřebu kyslíku. Může vyvolat pocit palpitací („bušení srdce“), může způsobit synkopu, může také přejít v komorovou fibrilaci a způsobit tak náhlou smrt z absolutního selhání cirkulace.
Příčinami komorových tachykardií jsou akutní nebo chronická ischemická choroba srdeční, hypertrofická nebo dilatační kardiomyopatie, získaný (hypokalémie, hypomagnezémie, účinek některých léků) nebo vrozený syndrom prodlouženého intervalu QT aj. Mezi komorové tachykardie také patří výskyt syndromu „torsade de pointes“. U části případů komorové tachykardie není příčina zřejmá, pak se používá označení idiopatická komorová tachykardie.
Obr. 2.60 Depolarizační mechanismy při supraventrikulární tachykardii (SVT). A – síňová SVT, B – atrioventrikulární junkční SVT, C – atrioventrikulární SVT způsobená makroreentry mechanismem
58Lze spekulovat o tom, že se jedná o ochranný mechanismus oddalující nevratné poškození myokardu hypoxií, protože nejčastější příčinou srdeční fibrilace je právě hypoxie myokardu.
59Označuje se jako setrvalá, jestliže trvá déle než 30 s, a jako nesetrvalá, jde-li o záchvat kratší než 30 s.
Tlaky krve mezi levou síní (1–11 mmHg) a pravou síní (0–8 mmHg) se liší jen velmi málo. Malé otvory v síňovém septu, s průměrem menším než 0,5 cm, při kterých je poměr mezi pravostranným a levostranným srdečním výdejem menší než 1,563, mohou být zcela asymptomatické, protože množství krve protékající zkratem je relativně malé. Velké defekty jsou zdrojem významného levo-pravého zkratu, který způsobuje objemové přetížení pravé síně a pravé komory (obr. 2.63). Srdeční výdej pravé komory je větší než srdeční výdej komory levé. Odpor v cévním řečišti zůstává většinou nízký. Vyvine-li se plicní hypertenze, může to urychlit selhání pravé komory. Při selhání pravé komory, nebo při snížení její poddajnosti, se tlak v pravé síni zvýší a množství krve, které protéká defektem v síňovém septu, se proto může snížit, případně se stane zanedbatelným. Může se však také změnit směr zkratu na pravo-levý. Pak se může objevit cyanóza.
!!!obr. 2.63.!!!
Proudění krve otvorem v síňovém septu není zdrojem slyšitelného šelestu. Zdrojem systolického šelestu však může být proudění zvýšeného objemu krve oblastí pulmonální chlopně. Druhá poslechová ozva je široce rozštěpená a její rozštěpení se nemění s nádechem a výdechem64.
V případě hemodynamicky významného defektu je zvýšené riziko vzniku síňové fibrilace nebo supraventrikulární tachykardie, a to z důvodu dilatace pravé síně. Otvor v síňovém septu vytváří předpoklad pro tzv. paradoxní embolii, při které se embolus dostane z venózní části cirkulace do sytémových arterií.
!!!Začátek petitu!!!
Defekt typu ostium secundum. Jde o absenci síňového septa v místě fossa ovalis. EKG ukazuje známky hypertrofie pravé komory a sklon srdeční osy doprava (+ 90° až + 120°). Defekt často doprovází blokáda pravého raménka Tawarova.
!!!Konec petitu!!!
Obr. 2.63 Znázornění poruchy v srdeční činnosti při defektu síňového septa. Pravá síň a pravá komora mohou být objemově přetíženy a dilatovány
Obr. 2.64 Znázornění poruchy v srdeční činnosti při defektu komorového septa. Obě komory jsou objemově přetíženy, pravá komora je přetížena i tlakově. Průtok krve plícemi je větší než srdeční výdej do systémové cirkulace. Bývá prekapilární forma plicní hypertenze
Většina defektů mezikomorového septa je v membranózní části septa a menší část je v jeho svalové části. U 25–40 % postižených dětí se defekt spontánně uzavře do věku dvou let. Může se však zmenšovat a úplně uzavřít i později. Protože tlakové rozdíly mezi levou (100–140 mmHg) a pravou (15–30 mmHg) komorou jsou při jejich systole značné, má defekt komorového septa hemodynamické důsledky ve formě levo-pravého zkratu, a to i při relativně malém otvoru. Objemy krve čerpané jak levou, tak pravou komorou jsou v důsledku defektu zvětšeny, dochází k objemovému přetížení pravé i levé komory (obr. 2.64).
!!!obr. 2.64.!!!
Při velkých defektech v mezikomorovém septu jsou systolické tlaky v obou srdečních komorách stejné. Pokud by plicní řečiště mělo šestkrát nižší odpor proudění krve, jako je tomu u zdravých lidí, bylo by množství krve protékající malým oběhem šestkrát větší než velkým oběhem. Velký levo-pravý zkrat, způsobený defektem mezikomorového septa, vyvolá postupné reaktivní zvýšení odporu kladeného průtoku krve plicním řečištěm. To zmenšuje množství krve recirkulující malým oběhem a zmenšuje rozsah levo-pravého zkratu. Podkladem zvýšení odporu v plicním řečišti je proliferace hladkých svalových buněk v medii plicních arteriol, což může představovat relativně ireverzibilní změnu těchto plicních cév. Důsledkem je fixní prekapilární plicní hypertenze65. Krevní tlak v a. pulmonalis pak může být výrazně zvýšen, což způsobuje hypertrofii pravé komory. Ta může dosáhnout takového stupně, že tlak v pravé komoře převýší tlak v levé komoře a směr toku krve otvorem v komorovém septu se obrátí. Obrácení zkratu v pravo-levý signalizuje objevení se cyanózy.
Defekt v mezikomorovém septu je zdrojem holosystolického šelestu, který může být provázen palpačně zjistitelným efektem – „chvěním“ hrudní stěny. Tyto projevy jsou závislé na velikosti otvoru v mezikomorovém septu a na aktuálním množství krve, které otvorem protéká.
Velká rezistence v plicním řečišti může kontraindikovat chirurgické uzavření septa. Poměr plicní a systémové rezistence by neměl být před chirurgickým zákrokem vyšší než 0,766.
!!!Začátek petitu!!!
Defekt typu ostium primum vzniká neúplným uzávěrem atrioventrikulárního septa. Je téměř vždy sdružen s rozštěpem předního cípu mitrální chlopně a s tím související mitrální regurgitací. Na EKG jsou přítomny známky hypertrofie pravé komory, P pulmonale a atrioventrikulární blokáda I. stupně. Defekt lze odlišit od předchozího typu sklonem srdeční osy doleva (0° až - 60°) v důsledku abnormálního uspořádání převodního systému srdečního v důsledku defektu v centrální části přepážky.
!!!Konec petitu!!!
63U zdravého srdce je tento poměr samozřejmě 1,0.
65Případné chirurgické uzavření defektu mezikomorové přepážky by mělo být provedeno před vznikem této fixní plicní hypertenze.
66Normálně je tento poměr 0,16–0,19 (150–250 dyn/s/cm-5 v plicní cirkulaci a 770–1550 dyn/s/cm-5 v systémové cirkulaci).
64Fyziologické zvětšení rozštěpení II. ozvy během inspiria je způsobeno zvýšeným žilním návratem a zvýšenou diastolickou náplní pravé komory. V případě hemodynamicky významného defektu síňového septa se během inspiria, v důsledku zvětšeného žilního návratu, zvyšuje tlak v pravé síni. Toto zmenšuje množství krve, které do pravé síně přitéká otvorem v síňové přepážce. Diastolická náplň pravé síně (a tedy i pravé komory) zůstává proto během dechového cyklu relativně stálá a rozštěp II. ozvy je stále stejně velký.
Ductus arteriosus spojuje během prenatálního období života sestupnou aortu v místě pod odstupem levé podklíčkové arterie s levou plicní arterií. Jeho uzavření a změna v ligamentum arteriosum, k čemuž dochází krátce po porodu, je vyvolána výrazným zvýšením parciálního tlaku kyslíku v arteriální krvi po zahájení plicní ventilace. K neúplnému uzavření ductus arteriosus proto predisponují stavy porodní a perinatální hypoxémie, s nízkým parciálním tlakem kyslíku v arteriální krvi. K arteriální hypoxémii může dojít u nezralých, předčasně narozených novorozenců trpících respirační insuficiencí, dále u novorozenců s protrahovanou perinatální hypoxémií, jakož i u dětí narozených ve vysokohorském prostředí nebo se srdeční vadou, která způsobuje pravo-levý cirkulační zkrat.
Hemodynamickou poruchou při otevřeném ductus arteriosus je levo-pravý zkrat. Volumové přetížení postihuje levou komoru, pravá komora je vystavena přetížení tlakovému (obr. 2.65). Množství krve protékající spojnicí aorty a plicnice závisí na velikosti tohoto spojení a na tlakovém rozdílu mezi aortou a plicnicí. Tlak v plicnici se může zvýšit následkem zvýšení rezistence v plicní cirkulaci. To zmenšuje rozsah levo-pravého zkratu. Jeho směřování se dokonce může změnit, převýší-li tlaky v plicnici tlaky v aortě. Defekt způsobuje rychlý pokles diastolického tlaku v oblouku aorty, protože část krve odtéká do nízkotlakého plicního řečiště. Arteriální krevní tlak se vyznačuje velkou systolicko-diastolickou diferencí. Periferní puls je „velký“, což je způsobeno velkým rozdílem mezi systolickým a diastolickým tlakem67.
Tato srdeční vada způsobuje šelest, který začíná krátce po I. ozvě, sílí až do období II. ozvy, kterou překrývá, a slábne v průběhu diastoly. To odpovídá dynamice proudění krve průchozím ductus arteriosus.
!!!obr. 2.65.!!!
Obr. 2.65 Znázornění poruchy v srdeční činnosti při otevřené tepenné dučeji (ductus arteriosus patens). Levá komora je objemově přetížena a pravá komora je přetížena tlakově. Tlak v plicním řečišti je zvýšený. Průtok plicním řečištěm je větší než srdeční výdej do systémové cirkulace
(Emanuel Nečas
Cirkulační aparát sestává ze soustavy cév vytvářejících velký (systémový) a malý (plicní) krevní oběh, dále ze soustavy lymfatických cév a ze srdce. Během embryonálního vývoje vzniká cirkulační aparát paralelně s krvetvornými tkáněmi a krevními buňkami. Oba orgánové systémy, cirkulační a krevní, vznikají pravděpodobně diferenciací ze společné embryonální buňky: hemangioblastu. Diferenciace cév z hemangioblastu se označuje jako vaskulogeneze a rozrůstání cév proliferací endotelu a dalších buněčných cévních komponent se označuje jako angiogeneze.
67Podobně je tomu u nedomykavosti aortální chlopně.
Vrozené srdeční vady, jak budou dále probírány, se mohou vyskytovat izolovaně, nebo současně s jinými vadami. Některé se klinicky manifestují hned po narození, jiné mohou zůstat dlouhodobě nebo trvale asymptomatické a klinicky se buď vůbec neprojevit, nebo se manifestovat až v dospělosti. Většina z nich62 působí vznik silných a pulsujících proudů krve, často turbulentních, které poškozují endotel vystýlající srdeční dutiny a povrch chlopní a predisponují tím ke vzniku endokarditidy. Proto se při zákrocích, které mohou být spojeny s přechodnou bakteriémií (pravidelně extrakce zubů a některé operace), podávají u těchto lidí profylakticky antibiotika.
Vrozená stenóza plicnice je většinou v místě chlopně. Průřez plicnicí v místě její chlopně je u dospělých normálně asi 3,5 cm2. Při otevření chlopně a toku krve z pravé komory do plicnice je u zdravých lidí v místě chlopně během systoly plynulý tlakový gradient. Stenóza plicnice způsobuje tlakové přetížení pravé komory (obr. 2.66). Může však být dlouho asymptomatická, protože hypertrofovaná pravá komora může tuto překážku účinně překonávat. Během systoly se ale zvyšuje nitrokomorový tlak v pravé komoře a na úrovni zúžení vzniká skokový tlakový gradient. Vada může vyústit v dilataci a selhání pravé komory.
!!!obr. 2.66.!!!
!!!začátek petitu!!!
Při zúžení pod 1,7 cm2 je nitrokomorový systolický tlak nižší než 75 mmHg a tlakový gradient na úrovni zúžení je menší než 50 mmHg. Vada je hodnocena jako klinicky mírná. Při zúžení pod asi 0,9 cm2 již může být transvalvulární tlakový gradient 50–80 mmHg a klinicky se jedná o střední stupeň této vady. Při ještě větším zúžení může dosahovat systolický tlak v pravé komoře i více než 100 mmHg a transvalvulární gradient může být více než 80 mmHg.
!!!konec petitu!!!
II. poslechová ozva je široce rozštěpena, ale velikost rozštěpu kolísá během dechového cyklu, protože při inspiriu klesá nitrohrudní tlak a zvyšuje se žilní návrat. Vada dále způsobuje hrubý systolický šelest, který se zesiluje a zeslabuje (crescendo-decrescendo), a který sílí během inspiria.
62Kromě defektu síňového septa, u kterého je dynamika proudění krve malá z důvodu malých tlakových gradientů (viz dále).
Obr. 2.66 Znázornění poruchy v srdeční činnosti při stenóze pulmonální arterie. Pravá komora je tlakově přetížená a je hypertrofická
Plocha aortální chlopně je normálně 3–4 cm2 u dospělého člověka. Její zúžení se významně hemodynamicky projeví teprve tehdy, zmenší-li se její plocha na méně než 1 cm2. Stenóza aortální chlopně často vzniká pozvolna, na základě vrozené predispozice, kterou je bikuspidální varianta aortální chlopně (1–2 % populace). Postupné zužování aortální chlopně kalcifikací a znehybněním jejích cípů způsobuje bikuspidální aortální chlopeň až v dospělosti. Stenóza aortální chlopně působí tlakové přetížení levé komory (obr. 2.67) a její hypertrofii, na kterou může navázat její dilatace a selhání. Vedle hrubého systolického šelestu, který se zesiluje a následně zeslabuje během systoly (crescendo-decrescendo) patří k častým symptomům aortální stenózy anginózní bolest, protože je zhoršeno plnění koronárních cév. Na začátku fyzické aktivity může dojít k závrati až k synkopě.
!!!obr. 2.67.!!!
Obr. 2.67 Znázornění poruchy v srdeční činnosti při aortální stenóze. Levá komora je tlakově přetížená a je hypertrofická
Koarktace aorty je nejčastěji v místě ligamentum arteriosum68, tedy za odstupem levé podklíčkové arterie. Ductus arteriosus může být uzavřen („postduktální“ koarktace), nebo může zůstat průchodný („preduktální“ koarktace) (obr. 2.68). Do sestupné aorty, pod místo koarktace, se většina krve dostává kolaterálami vytvořenými rozšířenými interkostálními arteriemi, vnitřní torakální arterií, podklíčkovou a lopatkovou arterií. Krevní tlak je vyšší na pažích než na nohou. Puls na a. radialis je dobře hmatný, což kontrastuje s pulsem na a. femoralis, který je slabý a opožděný. Na pažích a v horní části těla je systolická hypertenze, ale diastolický tlak je nízký, protože krev odtéká kolaterálami do dolní poloviny těla. Krevní tlak v dolní části těla je nízký. Hypertrofie levé komory je častá. Arteriální hypertenze v horní polovině těla může způsobovat častější epistaxi a bolesti hlavy. Nemožnost využít pružníkové funkce celé aorty způsobuje její mechanické přetěžování v horní části, kde může dojít k ruptuře aorty. Operační zákrok vyžaduje taková koarktace, při které je gradient tlaků v oblasti koarktace (před zúžením a za ním) větší než 30 mmHg.
!!!obr. 2.68.!!!
Vedle hrubého systolického šelestu, který může být slyšitelný v oblasti zad, způsobuje koarktace aorty zesílení II. ozvy srdeční.
Obr. 2.68 Znázornění dvou možností koarktace aorty: postduktální (A) a preduktální (B). V horní polovině těla je vyšší tlak krve než v polovině dolní. Preduktální forma (B) může být spojena s cyanózou v dolní polovině těla, protože skrze ductus arteriosus se za koarktaci může dostávat část venózní krve z a. pulmonalis
Incidence vrozených srdečních vad je asi 0,8 % u dětí živě narozených. Toto číslo nezahrnuje vývojovou variantu bikuspidální aortální chlopně, jejíž incidence je asi 2 %. Tradičně bývají vrozené srdeční vady členěny na skupinu:
Acyanotické srdeční vady způsobují levo-pravý cirkulační zkrat, zatímco cyanotické srdeční vady způsobují pravo-levý cirkulační zkrat.
Cyanóza je klinický příznak, který je způsoben přítomností deoxygenovaného („redukovaného“) hemoglobinu v krvi v množství, které způsobuje modravé, cyanotické zabarvení kůže a sliznic. U lidí s černou pletí je odečitatelný jen na sliznicích. Cyanotické zabarvení kůže a sliznic vzniká, zvýší-li se množství deoxygenovaného hemoglobinu nad 50 g/l kapilární krve60. Cyanóza proto může mít několik příčin:
Vzniku cyanózy obecně napomáhá vysoká koncentrace hemoglobinu v krvi, a naopak pravděpodobnost vzniku cyanózy z některé z výše uvedených příčin snižuje anémie.
Rozlišuje se centrální cyanóza a periferní cyanóza. Centrální cyanóza znamená cyanotické zabarvení sliznic i kůže, které může být zřetelněji odečitatelné na sliznicích z důvodu konstantního základního zabarvení a stálejšího prokrvení. Jejím podkladem je snížená saturace hemoglobinu v arteriální krvi kyslíkem. Periferní cyanóza označuje stav, kdy sliznice nejsou cyanoticky zbarvené a cyanóza je patrná jen na kůži, a to zvláště na kůži okrajových částí těla (nos, ušní boltce, prsty, končetiny). Periferní cyanóza je způsobena pomalým průtokem krve postiženou částí těla, její stagnací spojenou s vysokým stupněm extrakce kyslíku v místě výskytu cyanózy.
!!!začátek petitu!!!
Cyanotické zabarvení sliznic a kůže (centrální cyanóza) může také způsobit zvýšená přítomnost methemoglobinu v krvi při patologických stavech označovaných jako methemoglobinémie61.
!!!konec petitu!!!
68Tedy v místě, kde byl u fétu ductus arteriosus.
Obr. 2.69 Znázornění poruchy v srdeční činnosti při transpozici velkých arterií. U této vrozené vady musí být ještě přítomen některý defekt v septu oddělujícím pravou a levou část srdce, jinak by byly malý a velký oběh od sebe zcela odděleny
60Normální množství deoxygenovaného hemoglobinu v arteriální krvi (při 150 g hemoglobinu/litr) je asi 3 g/l krve. Smíšená venózní krev obsahuje normálně asi 40 g deoxygenovaného hemoglobinu v jednom litru.
61Příčinou methemoglobinémie může být nedostatečná výbava erytrocytů enzymy, které převádějí vzniklý methemoglobin na hemoglobin, tj. methemoglobin-reduktázy, nebo enzymů, které jsou v erytrocytu zdrojem redukovaného glutationu. Obecně jsou těmito enzymy méně vybaveny erytrocyty novorozenců. Množství methemoglobinu v krvi může u těchto jedinců dále významně zvýšit expozice látkám, které oxidují hemoglobin na methemoglobin, např. dusitanům rozpuštěným ve znečištěné pitné vodě. Jinou příčinou methemoglobinémie může být hemoglobinová varianta, hemoglobinopatie, která zvyšuje oxidaci hemového železa na Fe3+.
Transpozice velkých tepen. Transpozice aorty a a. pulmonalis, kdy aorta je vyústěním pravé komory a a. pulmonalis komory levé, je neslučitelná se životem jako izolovaná porucha, protože vztah malého a velkého krevního oběhu by byl paralelní místo žádoucího sériového. Kyslík by se nemohl dostat z malého oběhu do systémové cirkulace, a naopak oxid uhličitý by se nemohl dostat ze systémové cirkulace do malého oběhu. Mezi malým a velkým oběhem musí proto existovat spojení, které může mít podobu defektu síňového septa, defektu mezikomorového septa nebo otevřeného ductus arteriosus (obr. 2.69).
!!!obr. 2.69.!!!
Truncus arteriosus. Aorta a a. pulmonalis jsou spojeny v jednu velkou arterii, do které vtéká krev jak z levé, tak z pravé komory.
Fallotova tetralogie69. Tato vada zahrnuje (obr. 2.70):
* rozsáhlý defekt v komorovém septu,
* aortu nasedající na defekt mezikomorového septa,
* stenózu plicnice,
* hypertrofii pravé komory.
!!!obr. 2.70.!!!
Rozsáhlý otvor v mezikomorovém septu způsobuje, že krevní tlak je při systole komor v obou komorách stejný. Pravo-levý zkrat je způsoben odporem proudění krve zúženou plicnicí. Stupeň tohoto zúžení určuje velikost pravo-levého zkratu. Množství venózní krve, které se dostává v srdci přímo do aorty, závisí také na aktuálním odporu systémové cirkulace. Když se tento odpor při fyzické zátěži sníží, velikost pravo-levého zkratu (příměsi venózní krve) se zvyšuje. Postižené děti zaujímají někdy polohu těla, při které se zvyšuje celkový odpor v systémové cirkulaci, což zmenšuje aktuální venózní příměs. Cyanóza bývá u této srdeční vady stálá a zhoršuje se při fyzické námaze. V arteriální krvi je nízký parciální tlak kyslíku a pravidelně bývá sekundární polycytémie z tkáňové hypoxie (erytrocytóza, polyglobulie), se zvýšeným hematokritem a zvýšenou viskozitou krve. Příznakem chronické hypoxémie jsou také paličkovité prsty70.
II. srdeční ozva má jen aortální komponentu (je jen jedna), protože plicní komponenta není slyšitelná. Systolický šelest je způsoben tokem krve zúženou plicnicí.
Eisenmengerův syndrom. Kompex zahrnuje defekt v mezikomorovém septu, aortální ústí „nasedající“ na defekt v septu a dilatovanou pulmonální arterii.
Původně velký levo-pravý zkrat změní svoje směřování z důvodu zvýšení odporu v plicním řečišti následkem hypertrofie medie plicních arteriol, proliferace intimy a její fibrotizace, úplného uzávěru kapilár a malých arteriol a nekrotizující arteriitidy (poslední změna je ireverzibilní).
Tata vrozená srdeční vada nezpůsobuje z počátku cyanózu. Jak se postupně zvyšuje odpor plicní cirkulace proudění krve, zmenšuje se i levo-pravý zkrat, šelest, který způsobuje, slábne nebo zcela vymizí a po tomto „zlepšení“ se objeví cyanóza, což signalizuje obrácení směřování zkratu (toto je označováno jako Eisenmengerův syndrom). Chronická hypoxémie způsobí sekundární polycytémii, zvýšenou viskozitu krve, která může způsobovat hyperviskózní syndrom (únava, bolesti hlavy, závratě, poruchy zraku, parestézie) a rozšíření konců prstů. Chirurgický zákrok by měl být proveden před vznikem ireverzibilních změn v plicní cirkulaci způsobujících plicní hypertenzi.
Vysoký systolický tlak v a. pulmonalis způsobuje zesílení plicní komponenty II. srdeční ozvy.
Ebsteinova anomálie trikuspidální chlopně. Trikuspidální chlopeň je nadměrně vyvinutá a má sesunutý úpon zadního a septálního cípu z oblasti prstence směrem k hrotu pravé komory. Část komory mezi trikuspidálním prstencem a úponem chlopně tvoří společnou dutinu s pravou síní (atrializace). Vlastní pravá komora za chlopní je zmenšená. Tato vada je charakterizována vzestupem tlaku v pravé síni v důsledku nedostatečné čerpací funkce pravé komory, časté trikuspidální regurgitace a zejména relaxace atrializované části pravé komory během systoly síní s její následnou kontrakcí při systole komor (tzv. ping-pongový efekt). Převýší-li tlak v pravé síni hodnotu tlaku v síni levé, vzniká pravo-levý zkrat přes foramen ovale nebo koincidující defekt síňového septa. Tento zkrat způsobí centrální cyanózu.
Obr. 2.70 Znázornění poruchy v srdeční činnosti při Fallotově tetralogii. Do aorty se dostává jednak krev z levé komory a jednak smíšená venózní krev z pravé komory (1, 3). Stenóza plicnice (2) a otevřený ductus arteriosus působí recirkulaci části krve vypuzované do aorty plícemi. Pravá komora je tlakově přetížená a hypertrofická (4)
69Je to nejčastější vrozená srdeční vada (z podskupiny cyanotických vad) u dospělých.
70Mechanismus, který způsobuje rozšíření konečků prstů u stavů chronické hypoxémie, tzv. příznak paličkovitých prstů, není znám.
Obr. 2.71 Mitrální stenóza. Zvýšený tlak v levé síni (LS) a zvětšený tlakový gradient mezi levou síní a levou komorou (LK) při diastole (šrafovaná část)
Obr. 2.61 A Schéma postnatální cirkulace
Stenóza mitrální chlopně je takřka výlučně následek revmatické choroby vzniklé v souvislosti se streptokokovou infekcí. Zúžení je způsobeno fibrotickým ztluštěním obou cípů této chlopně, jejich srůstáním v oblasti annulus fibrosus, jejich kalcifikací, ztluštěním a zkrácením chordae tendineae.
Při otevření mitrální chlopně vznikne u dospělého člověka otvor o ploše 4–6 cm2. Významné problémy v hemodynamice, charakterizované především zvýšeným tlakem v levé síni během celého srdečního cyklu (obr. 2.71), vznikají po zmenšení tohoto otvoru pod 2,5 cm2 (tab. 2.7).
!!!obr. 2.71.!!!
!!!tab. 2.7.!!!
Vada způsobuje tlakové přetížení levé síně a její dilataci. Zvýšený tlak v levé síni se přenáší do plicních vén, které ústí do levé síně. Zvyšuje se proto i tlak v plicních venulách a kapilárách. Aby byl udržen tlakový gradient v plicním řečišti, nezbytný pro průtok aktuálního srdečního výdeje, musí se zákonitě zvýšit tlak v a. pulmonalis. Vznikne tedy plicní hypertenze (tzv. postkapilární plicní hypertenze). Zvýšený tlak krve v plicních kapilárách zvyšuje transsudaci tekutiny z krve do intersticia a eventuálně i do alveolů. Při tlaku v levé síni vyšším než 30 mmHg se otevřou kolaterály mezi funkčním plicním oběhem a nutriční bronchiální cirkulací. Do alveolů a bronchů se mohou dostat erytrocyty a krev, které se mohou objevit ve vykašlávaném sputu. Tento symptom je označovaný jako hemoptýza. Levá síň se přizpůsobí stálému zvýšenému tlaku svou dilatací, která predisponuje ke vzniku síňové fibrilace. Dlouhotrvající atriální fibrilace pak predisponuje k tvorbě trombů s možností embolizace do systémové cirkulace.
Při znalosti množství krve protékající mitrální chlopní (tj. srdečního výdeje) a hodnot tlaků v levé síni a v levé komoře během diastolického plnění levé komory lze vypočítat odpor a z něho odhadnout velikost otvoru, který poskytne otevřená mitrální chlopeň (obr. 2.72).
!!!obr. 2.72.!!!
Při katetrizačním vyšetření je pro diagnózu mitrální stenózy důležitý vysoký tlak v zaklínění (PCW), tj. nepřímo měřený tlak v levé síni. Během diastoly levé komory existuje velký tlakový gradient mezi levou síní a levou komorou. Zrychlené proudění krve zúženým ústím mitrální chlopně je zdrojem nízkofrekvenčního diastolického šelestu. Změněná dynamika mitrální chlopně je pak zdrojem zesílení I. srdeční ozvy při uzavření mitrální chlopně a „klepnutí“ při jejím otevření (opening snap), slyšitelném po aortální komponentě II. ozvy.
V EKG obraze převládá P mitrale ve svodech II, III a aVF s negativní terminální částí vlny P ve V1 (známka dilatace levé síně), u hemodynamicky významných stenóz je obraz hypertrofie pravé komory.
Podmínkami pro úplné uzavření mitrální chlopně během systoly levé komory je vedle přesného přiložení obou cípů této chlopně ještě jejich zpevnění papilárními svaly prostřednictvím chordae tendineae a dále integrita annulus fibrosus. Příčinami nedomykavosti mitrální chlopně, způsobující regurgitaci krve během systoly levé komory, mohou být: poškození cípů chlopně infekční endokarditidou, jiné degenerativní změny cípů této chlopně, dysfunkce papilárních svalů, přetržení vláken chordae tendineae, dilatace levého srdce.
Regurgitace na úrovni mitrální chlopně způsobuje objemové přetížení levé komory a tlakové a objemové přetížení levé síně. Systolický objem levé komory má při insuficienci (nedomykavosti) mitrální chlopně dvě složky: dopřednou a zpětnou. Poměr mezi nimi závisí na:
V levé síni je stále zvýšený tlak, který se dále významně zvyšuje během systoly komory, což se na tlakové křivce projeví jako c-v vlna (obr. 2.73). Regurgitace na úrovni mitrální chlopně může vzniknout akutně, nebo pozvolna. Akutní regurgitaci může způsobit ischémie a infarkt papilárních svalů nebo rychlá destrukce chordae tendineae při infekční endokarditidě. Levá síň není v tomto případě adaptovaná na zvýšenou náplň krví, tj. její poddajnost není postupným rozpínáním zvětšena. Zpětný proud krve z levé komory proto působí velké zvýšení tlaku v levé síni během systoly komor, což sice omezuje množství krve vracející se do levé síně, ale na druhé straně se propaguje do plicní cirkulace, což může způsobit překrvení plic až plicní edém.
!!!obr. 2.73.!!!
Chronicky vznikající mitrální regurgitace je provázena postupnou dilatací levé síně, což snižuje překrvení plic. Zároveň však tato adaptace snižuje srdeční výdej a zvětšuje rozsah regurgitace. Dilatace levé síně predisponuje ke vzniku síňové fibrilace.
Klinickými projevy může být únava a malá fyzická výkonnost z důvodu malého srdečního výdeje a dušnost z důvodu překrvení plic. Vada se projevuje systolickým šelestem, který bývá označován jako holosystolický.
Prolaps mitrální chlopně se vyskytuje až u 7 % zdravých lidí z důvodu velké tlakového rozdílu mezi levou komorou a levou síní v období systoly komory. Často se vyskytuje u Marfanova syndromu. Může být příčinou chronické nebo i akutně vzniklé mitrální regurgitace.
Obr. 2.73 Tlak v levé síni (LS) a v levé komoře (LK) u nemocného s nedomykavostí mitrální chlopně a regurgitací krve z levé komory do levé síně během systoly komor (vlna c-v). Tečkovaně je ukázán fyziologický tlak v levé síni. Šrafovaně je vyznačeno období, během kterého je tlak v levé síni vyšší než tlak v levé komoře, a dochází proto k jejímu plnění
Obr. 2.61 B Schéma fetílní cirkulace
Nejčastější příčinou stenózy aortální chlopně je degenerace a kalcifikace této většinou trojcípé chlopně. Anatomická varianta dvojcípé aortální chlopně predisponuje k její degeneraci a kalcifikaci.
Otvor v otevřené aortální chlopni je asi 3 cm2 u dospělého člověka. Zmenšení na 1,2 cm2 způsobuje stále jen mírnou poruchu, zatímco zmenšení pod 0,7 cm2 způsobuje velmi těžkou poruchu srdeční hemodynamiky. Tato chlopenní vada zvyšuje afterload72 levé komory, protože se zvětšuje tlakový gradient mezi nitrokomorovým tlakem levé komory a tlakem dosaženým v aortě při systole levé komory (systolickým tlakem) (obr. 2.74). Levá komora následně koncentricky hypertrofuje z důvodu tlakového přetížení. Koncentrická hypertrofie způsobuje „ztuhnutí“ komory, což je příčinou zvýšeného nitrokomorového diastolického tlaku, tedy tlaku, který se při otevřené mitrální chlopni propaguje zpět do levé síně a do plicního řečiště. Levá předsíň proto také hypertrofuje a význam její kontrakce pro plnění levé komory se zvyšuje z normálních asi 15 % na 30–40 %. Vznik atriální fibrilace může být v takovém případě provázen významným poklesem srdečního výdeje.
!!!obr. 2.74.!!!
Na úrovni zúžené aortální chlopně se zvětšuje během systoly levé komory tlakový gradient. V levé komoře zůstává na konci systoly větší podíl krve z diastolické náplně, zmenšuje se ejekční frakce levé komory. Přestože nitrokomorový tlak je nadměrně vysoký, arteriální systolický tlak narůstá pomalu z důvodu prodlouženého vyprazdňování levé komory a může být snížen, protože krev vypuzená do aorty současně z aorty odtéká do periferních cév. Periferní arteriální puls je málo dynamický (označuje se jako pulsus parvus et tardus), systolický tlak může být snížen, jak bylo již uvedeno, což způsobí zmenšení rozdílu mezi systolickým a diastolickým tlakem. Mezi klinické příznaky může patřit závrať až synkopa při zahájení fyzické aktivity (vazodilatace způsobí velký pokles krevního tlaku, na který není srdce schopné přiměřeně reagovat rychlým zvýšením srdečního výdeje), angina pectoris a eventuálně příznaky levostranného srdečního selhání.
Stenóza aortální chlopně způsobuje systolický šelest.
Obr. 2.74 Tlak v levé komoře a v aortě při hemodynamicky významné stenóze aortální chlopně. Při systole komory vzniká velký tlakový gradient mezi tlakem nitrokomorovým a tlakem v aortě. Komora je tlakově přetížena, a přesto může být tepový objem nedostatečný
Obr. 2.72 Tlak v levé síni (LS) a tlakový gradient mezi levou síní a levou komorou (LK) během diastoly komor u nemocného s mitrální stenózou před operací (A) (průměrný tlakový gradient 17 mmHg, srdeční výdej 5,0 l/min, plocha otevřené chlopně 1,0 cm2) a po operaci (B) (průměrný tlakový gradient 3 mmHg, srdeční výdej 5,9 l/min, plocha otevřené chlopně 3,2 cm2)
Tab. 2.7 Čtyři stupně mitrální stenózy
| Plocha mitrální chlopně (cm2) | Stupeň závažnosti | Hlavní příznaky |
| > 2,5 | minimální | bez příznaků |
| 2,5–1,4 | mírný | malá námahová dušnost |
| 1,4–1,0 | střední | námahová dušnost, ortopnoe |
| < 1,0 | těžký | klidová dušnost |
72Napětí vyvinuté ve stěně srdeční komory potřebné pro vypuzení tepového objemu.
71Na základě funkčního dopadu nedomykavosti chlopně na normální jednosměrné proudění krve se také často mluví o regurgitaci krve.
Srdečními vadami rozumíme vývojové odchylky a získané změny v morfologii srdce, které interferují s funkcí srdce jako pumpy zajišťující jednosměrný tok krve v malém a velkém oběhu a vytvářejí potřebné tlakové gradienty. Na obrázku 2.61 je porovnán oběh v postnatálním (A) a fetálním (B) období života.
!!!obr. 2.61.!!!
Srdeční vady mají čtyři hlavní funkční důsledky:
!!!obr. 2.62.!!!
Výskyt těchto vad byl před érou antibiotik podstatně vyšší, protože jejich hlavní příčinou byla akutní revmatická horečka, která u některých jedinců provázela streptokokové infekce. Jejich příčinou bývá také endokarditida a případně degenerativní změny, které byly již zmíněny např. v souvislosti s vrozenou anatomickou bikuspidální variantou aortální chlopně. Chlopenní vady obecně narušují tlakové gradienty v různých srdečních oddílech. Poruchy těchto gradientů se často propagují i do přilehlé cirkulace. Z mechanického pohledu se chlopenní vady rozlišují na ty, které zužují otvor otevřené chlopně, tzv. stenózy chlopní, a na ty, které způsobují průchodnost chlopní pro krev po jejich uzavření, tzv. insuficience neboli nedomykavost srdečních chlopní71. Často se ovšem na anatomicky změněných srdečních chlopních projevuje současně jak stenóza, tak nedomykavost, přičemž jeden typ těchto funkčních poruch převažuje.
Nedomykavost aortální chlopně je způsobena buď poškozením cípů této chlopně infekční endokarditidou, revmatickým srdečním onemocněním, degenerativními změnami, nebo dilatací aorty při Marfanově syndromu, syfilitickém postižení aj.
K regurgitaci krve z aorty do levé komory dochází během diastoly. Dochází k objemovému přetížení levé komory. Systolický objem je zvětšený o objem krve vracející se z aorty do levé komory. Zvyšuje se proto systolický tlak. Levá komora je tedy přetížena nejen objemově, ale i tlakově. Analogicky k mitrální regurgitaci je objem krve, který se vrací z aorty do levé komory, určován:
Nitrokomorový tlak v levé komoře se během diastoly rychle zvyšuje, protože ta se plní nejen z levé síně, ale také vracející se krví z aorty. Vyprázdnění levé síně do komory je proto předčasně ukončeno a tlak v levé síni se stále zvyšuje. Naopak v aortě tlak během diastoly rychle klesá a může dosahovat velmi nízkých hodnot (obr. 2.75). To je nepříznivé pro perfúzi koronárního řečiště, která se uskutečňuje převážně během diastoly.
!!!obr. 2.75.!!!
Podkladem akutní aortální regurgitace může být poškození chlopně postižené infekční endokarditidou, kdy anatomická destrukce chlopně může proběhnout během relativně krátké doby. Levá komora není adaptována na zvětšený diastolický objem, a proto se v ní významně zvyšuje diastolický tlak. V době diastoly je otevřena mitrální chlopeň, proto se tento zvýšený tlak propaguje i do levé síně a do plicní cirkulace. Může tak vzniknout těžká dušnost až edém plic. Postižení funkcí plic může být takového stupně, že si stav pacienta vyžaduje urgentní implantaci umělé aortální chlopně.
Při chronické aortální insuficienci dochází k adaptační dilataci levé komory, zvýšení její poddajnosti. Dopad regurgitace části systolického objemu pak nemusí zvýšit diastolický tlak v levé komoře natolik, aby došlo k funkčně významné kongesci plic. Avšak i po několika letech může dojít k selhání levé komory.
Nedomykavost aortální chlopně má charakteristický vliv na arteriální krevní tlak. Systolický tlak se zvyšuje z důvodu zvětšeného systolického objemu, zatímco diastolický tlak se snižuje (viz obr. 2.75) jednak proto, že se část krve z rozepnuté aorty vrací zpět do dilatující se levé komory, a jednak proto, že v celé systémové cirkulaci dochází k vazodilataci z nutričních důvodů. Během diastoly si totiž „konkuruje“ tkáňová cirkulace s otvorem v aortální chlopni, protože poměr systolického objemu, který odteče do tkání a zpět do levé komory, nepřímo závisí na odporu proudění krve v systémové cirkulaci a v aortální chlopni. Velké rozpětí mezi systolickým a diastolickým tlakem působí výraznou pulsaci na arteriích, označovanou též jako Corriganův puls. Pulsová vlna se může propagovat až do arteriol a kapilár, což může být pozorováno na nehtovém lůžku jako tzv. Quinckeho pulsace.
Rychlý a velký pokles diastolického tlaku v aortě zhoršuje perfúzi koronárního řečiště, což vytváří předpoklad pro projevy srdeční ischémie.
Tato srdeční vada způsobuje časný diastolický šelest. Na hrotě je někdy slyšet ještě hrčivý diastolický šelest (Flintův šelest), který vzniká vibrací předního cípu mitrální chlopně při retrográdním nárazu krve z aorty na mitrální chlopeň.
Obr. 2.75 Závažná nedomykavost aortální chlopně (aortální regurgitace). Během diastoly se levá komora plní jednak z levé síně a jednak zpětným proudem z aorty. Nitrokomorový tlak se proto rychle zvyšuje, a když převýší tlak v levé síni (PCW), dojde k předčasnému uzavření mitrální chlopně (1). Tlak v levé síni (PCW) je trvale zvýšený, protože se krev z této síně nedostatečně vyprazdňuje (2). Období, ve kterém je tlak v levé síni vyšší než v levé komoře, je velmi krátké (šrafovaná oblast). Diastolický tlak v aortě a v arteriích je nízký a při značné nedomykavosti aortální chlopně se může vyrovnat s nitrokomorovým diastolickým tlakem, jak tomu bylo v tomto případě (3)
Tab. 2.8 Nejčastější příčiny a projevy chlopenních vad levého srdce
| Vada | Hlavní příčiny | Hlavní symptomy |
| Mitrální stenóza | streptokoková infekce (revmatická horečka) | symptomy příslušné levostrannému (později i pravostrannému) srdečnímu selhání, zesílená I. ozva, diastolický šelest |
| Mitrální regurgitace | ||
| akutní: | endokarditida | plicní edém, široce rozštěpená II. ozva, holosystolický šelest |
| prasknutí šlašinek | ||
| dysfunkce papilárních svalů | ||
| chronická: | revmatická horečka | symptomy příslušné levostrannému srdečnímu selhání, nízký srdeční výdej (únava), široce rozštěpená II. ozva, holosystolický šelest |
| prolaps chlopně | ||
| kalcifikace annulus fibrosus | ||
| dilatace pravé komory | ||
| Aortální stenóza | vrozená vada | angina pectoris, synkopa, námahová dušnost, „malý“ puls, systolický šelest |
| revmatická horečka | ||
| kalcifikace | ||
| Aortální regurgitace | endokarditida | námahová dušnost, velká pulsová amplituda, časný zeslabující se diastolický šelest |
| revmatická horečka | ||
| dilatace aorty |
Tabulka 2.8 podává přehled chlopenních vad levého srdce s uvedením nejčastějších příčin a hlavních symptomů.
!!!tab. 2.8.!!!
Pulmonální regurgitace může provázet plicní hypertenzi značného stupně. Je zdrojem diastolického šelestu, který se zesiluje během nádechu.
Stenóza plicnice je takřka vždy vrozenou vadou (viz kap. 2.5.1.1.4).
Příčinou insuficience trikuspidální chlopně bývá dilatace pravého srdce. Systolický tlak z pravé komory se propaguje zpět do pravé síně a do velkých žil. Na flebogramu to způsobí vysokou vlnu „v“ (ventrikulární). Ty se mohou projevit i jako pulsace jugulárních vén a pulsace jaterní. Vada způsobuje systolický šelest, který se zesiluje během inspiria.
Příčinou stenózy trikuspidální chlopně je většinou revmatická choroba srdeční, avšak postižení trikuspidální chlopně je v porovnání s mitrální nebo aortální chlopní mnohem méně časté. Zmenší-li se otvor v trikuspidální chlopni pod 2 cm2, zvyšuje se významně tlak v pravé síni, která hypertrofuje. Zvýší se také náplň krčních žil a na flebogramu nebo při záznamu tlakových změn v pravé síni při katetrizaci srdce je zvýrazněna vlna „a“ (atriální; viz obr. 2.91), což je způsobeno kontrakcí hypertrofické pravé síně.
Auskultačně nebo fonograficky se (obdobně jako u stenózy mitrální chlopně) objevuje „otvírací klepnutí“ (opening snap) a diastolický šelest. Ten sílí během inspiria, což se označuje jako Carvallův příznak. Je to způsobeno snížením intratorakálního tlaku při inspiriu, rozepnutím velkých dutých žil a zvýšením žilního návratu (během inspiria dochází k nasávání krve do pravého srdce).
Obr. 2.62 Schéma normální cirkulace a cirkulace při srdečních vadách, které narušují jednosměrnost krevního proudu: f – fetální cirkulace (1 – foramen ovale, 2 – ductus arteriosus); a – normální (postnatální) stav; b – levo-pravý cirkulační zkrat; c – pravo-levý cirkulační zkrat; d – levo-pravý i pravo-levý cirkulační zkrat; e – oddělení malého a velkého oběhu, které v izolované podobě (znázorněné na obrázku) nemůže existovat, protože neumožňuje výměnu krevních plynů
Náhrady srdečních chlopní jsou buď mechanická zařízení, nebo je jejich součástí zvířecí tkáň či lidský perikard (bioprotézy). Musí vykazovat nízkou trombogenicitu, mechanickou odolnost a spolehlivost. Vyžadují trvalé farmakologické snižování krevní srážlivosti. Představují také zvýšené riziko pro infekční endokarditidu.
Obr. 2.76 Krevní tlak v aortě (tučná linka), v levé komoře (plná linka) a v levé síni (přerušovaná linka) a přídatné srdeční ozvy, které mohou být při srdeční činnosti slyšitelné (S4, vypuzovací cvaknutí, otevírací prasknutí a S3); a – tlaková změna vyvolaná kontrakcí síní
Srdeční ozvy jsou akustickými fenomény, které jsou převážně způsobeny náhlým uzavřením srdečních chlopní (obr. 2.76). Jejich otevření není normálně slyšitelné.
!!!obr. 2.76.!!!
První srdeční ozva (S1) odráží rychlé dovření cípů mitrální a trikuspidální chlopně na začátku systoly levé a pravé srdeční komory. Mitrální chlopeň se uzavírá dříve než chlopeň trikuspidální, avšak tento časový posun je natolik malý, že první srdeční ozva většinou představuje jeden zvuk, ten však má mitrální (M1) a trikuspidální (T1) komponentu. Hlasitost ozvy S1 odráží vzdálenost, z jaké se cípy těchto chlopní uzavřou, a dynamičnost tohoto uzavření. Odráží tak rychlost vzestupu tlaku v příslušné komoře na začátku systoly.
Zesílení, tj. akcentace I. ozvy znamená, že cípy atrioventrikulárních chlopní zůstaly široce otevřeny během celé diastoly a náhle se uzavírají na začátku systoly. Dochází k tomu např. při zrychleném atrioventrikulárním převodu srdečního vzruchu (na EKG je zkrácený interval PQ), při mírné mitrální stenóze, při tachykardiích.
Naopak zeslabení I. srdeční ozvy může provázet prodloužení intervalu PQ při atrioventrikulární blokádě I. stupně.
Druhá srdeční ozva (S2) je způsobena uzavřením aortální a pulmonální chlopně na začátku komorové diastoly. Má dvě komponenty: aortální (A2) a pulmonální (P2). Ty jsou natolik časově posunuty, že jsou samostatně slyšitelné jako fyziologický rozštěp druhé ozvy. Tento rozštěp, který je způsoben opožděným uzavřením pulmonální chlopně z důvodu pomalejšího vyprazdňování pravé komory, se zvětšuje během inspiria. Ispirium je provázeno zvýšením žilního návratu a diastolické náplně pravé komory, a proto i její vyprazdňování trvá déle. Během exspiria splývá druhá ozva v jeden zvuk.
Druhá srdeční ozva může být zesílená nebo abnormálně rozštěpená. Hlasitost ozvy S2 zesiluje systémová nebo pulmonální hypertenze.
Existují tři možnosti abnormálního rozštěpu druhé ozvy (obr. 2.77):
!!!obr. 2.77.!!!
Třetí srdeční ozva (S3) je slyšitelná v časné fázi diastoly, během rychlého plnění levé komory. Předpokládá se, že je způsobena napnutím vláken chordae tendinae. Slyšitelná je někdy u dětí a mladých osob. U starších jedinců se vyskytuje jako ozva patologická, která ukazuje na zvýšené diastolické plnění levé komory při regurgitaci mitrální nebo trikuspidální chlopně. Rytmus srdečních ozev se pak označuje jako „komorový galop“.
Čtvrtá srdeční ozva (S4) je vyvolána silnou kontrakcí myokardu síní, a je proto slyšitelná v pozdní fázi diastoly. Je slyšitelná při zvýšeném komorovém diastolickém tlaku při málo poddajné („ztuhlé“) levé komoře. Rytmus srdečních ozev se při slyšitelnosti S4 označuje jako „atriální galop“.
!!!začátek petitu!!!
Vypuzovací cvaknutí (ejection clic) je akustický fenomén, který může být slyšitelný mezi ozvami S1 a S2 v případě stenózy nebo regurgitace aortální nebo pulmonální chlopně.
Otevírací prasknutí, lupnutí (opening snap) je zvuk, který může být slyšitelný po S2. Je způsobený otevřením zúžené mitrální nebo trikuspidální chlopně (u normálních chlopní není jejich otevření slyšitelné).
!!!konec petitu!!!
Zvýšená zátěž pravé síně přichází při stenóze trikuspidální chlopně nebo při plicní hypertenzi (např. následkem tromboembolizace do a. pulmonalis). Při zvětšení pravé síně má vektor depolarizace vycházející ze sinoatriálního uzlu větší velikost a způsobuje zvýraznění vlny P, obzvláště ve svodech II, III a aVF. Označuje se jako P pulmonale (viz obr. 2.42), je však dost nespecifické, protože se vyskytuje i při sympatikotonii nebo hypoxémii. Nejspolehlivějším kritériem zvětšení pravé síně je nález qR ve V1 (místo normálního rS), což je dáno změněnou polohou septa při dilataci dutin pravého srdce, následkem čehož iniciální komorový vektor směřuje doleva.
Fyziologicky probíhá depolarizace levé síně velmi rychle po depolarizaci pravé síně a na EKG záznamu není viditelná (je skrytá ve vlně P). U nemocných se zvýšenou tlakovou zátěží levé síně (např. mitrální stenóza) se depolarizace levé síně opožďuje a na EKG se projeví ve formě dvojvrcholové vlny P, kterou označujeme jako P mitrale (viz obr. 2.42). Druhá polovina vlny P má pomalejší průběh.
V diagnostice srdečních vad se významně uplatňuje echokardiografické vyšetření, katetrizace srdečních oddílů a vyšetření srdečních ozev a šelestů.
Srdeční ozvy a jiné akustické fenomény provázející srdeční cyklus jsou specifickými jevy, které odrážejí srdeční činnost. Jejich původem je uzavření chlopní a turbulence vznikající při proudění krve. Určité změny srdečních ozev a vznik nových akustických fenoménů jsou symptomy, které slouží k vyhledávání některých poruch ve funkci cirkulačního aparátu.
Obr. 2.77 Rozštěp druhé ozvy srdeční (S2 = A2P2). A – normální stav, kdy při inspiriu dochází k fyziologickému rozštěpu II. ozvy, protože se zpožďuje komponenta P2 z důvodu zvýšení žilního návratu; B1 – široký rozštěp, který se vyskytuje u blokády pravého Tawarova raménka nebo při stenóze a. pulmonalis; B2 – „fixní rozštěp“, který se nemění při inspiraci a exspiraci (u defektu síňového septa); B3 – paradoxní rozštěp (P2 předchází A2) může provázet levostranné srdeční selhání nebo blokádu levého Tawarova raménka
V terminálním stadiu selhávání levé komory, kdy se zátěž levostranných srdečních oddílů přenáší i na pravé srdce, můžeme na EKG někdy vidět známky zátěže obou síní, což se projeví jako P biatriale.
Šelesty jsou zvuky vyvolané turbulencí krve. Mohou být slyšitelné i u zdravých lidí, při velkém systolickém objemu krátce po fyzické námaze, v těhotenství, při horečce, anémii, hypertyreóze. Patologické šelesty jsou způsobeny zrychleným prouděním krve buď zúženými srdečními otvory, nebo patologickým otvorem, případně zpětným proudem krve. Rozlišují se systolické, diastolické a stálé šelesty (obr. 2.78).
!!!obr. 2.78.!!!
Systolické šelesty začínají po první srdeční ozvě (S1) a končí před druhou srdeční ozvou (S2).
Systolický šelest může mít stálou intenzitu mezi srdečními ozvami S1 a S2 a je pak nazýván pansystolickým nebo holosystolickým. Příčinou může být regurgitace mitrální nebo trikuspidální chlopně nebo defekt v komorovém septu.
Systolický šelest, který se zesiluje a opět zeslabuje (crescendo-decrescendo), se vyskytuje při stenóze aortální nebo pulmonální chlopně.
Diastolické šelesty. Časný diastolický šelest, který se během diastoly zeslabuje, bývá způsoben regurgitací krve v místě aortální nebo pulmonální chlopně. Intenzita regurgitace pochopitelně slábne během diastoly komory, protože v aortě nebo v a. pulmonalis klesá krevní tlak a tlak uvnitř plnící se komory se naopak zvyšuje.
Pozdní nebo středový diastolický šelest bývá způsoben stenózou mitrální nebo trikuspidální chlopně. Může se zesilovat ke konci diastoly následkem zesílení proudu krve vyvolaném síňovou systolou.
Stálý šelest. Neuzavřený ductus arteriosus nebo chlopenní vada zahrnující jak stenózu, tak i nedomykavost aortální nebo pulmonální chlopně, mohou způsobit slyšitelný šelest během celého srdečního cyklu.
Obr. 2.78 Srdeční ozvy a šelesty. A – vypuzovací cvaknutí a systolický šelest (crescendo-decrescendo) u stenózy aortální chlopně; B – vypuzovací cvaknutí, systolický šelest a široký rozštěp II. ozvy u stenózy pulmonální arterie; C – pansystolický šelest u regurgitace mitrální nebo trikuspidální chlopně; D – bezprostřední diastolický šelest při nedomykavosti aortální nebo pulmonální chlopně; E – opožděný diastolický šelest u mitrální stenózy navazující na otevírací prasknutí; F – pozdně diastolický (presystolický) šelest u mitrální stenózy; G – stálý šelest u otevřené tepenné dučeje (ductus arteriosus patens)
Při tlakovém přetížení pravé komory (mitrální stenóza, chronické plicní onemocnění, stenóza pulmonální chlopně) se vyvíjí obraz hypertrofie pravé komory, tj. zvýrazní se vektor aktivující pravou komoru. Zvyšuje se kmit R v prvních hrudních svodech a aVR a prohlubuje se kmit S ve svodech umístěných nad levou komorou (V6) (obr. 2.79). Kritériem hypertrofie pravé komory je proto R/S ve V1 ≥ 1 a R/S ve V6 ≤ 1.
!!!obr. 2.79.!!!
Při objemovém přetížení pravé komory (defekt síňového septa, hypervolémie, hyperkinetická cirkulace) se prodlužuje doba vedení vzruchu v dilatované pravé komoře a EKG obraz připomíná blokádu pravého raménka Tawarova.
!!!začátek petitu!!!
Srdeční osa v obou případech přesahuje +100°, tudíž směřuje doprava, a současně jsou přítomny i známky zatížení pravé síně. Vzhledem k fyziologické převaze levokomorového vektoru se hypertrofie pravé komory mírného stupně nemusí na EKG projevit. S postupujícím vývinem plicní hypertenze se objevují i změny v repolarizační části křivky. Ve svodech z pravého prekordia, tj. V1 a V2, kde dominuje kmit R, se vlna T negativizuje a vyvíjejí se deprese úseku ST. Změny ST-T části křivky mohou vzniknout i akutně při plicní embolii bez EKG projevů hypertrofie pravé komory. Při velké embolii se ve svodech z pravého prekordia mohou dokonce objevit elevace úseku ST.
!!!konec petitu!!!
Obr. 2.79 Hypertrofie pravé komory. Srdeční osa je stočena doprava. V závorce jsou znázorněny normální tvary komorového komplexu v příslušném svodu EKG
Obr. 2.80 Hypertrofie levé komory. Srdeční osa je stočena doleva. Ve svodech nad pravou komorou se prohloubí kmit S a ve svodech nad levou komorou se zvýší kmit R
Při přetížení levé komory (hypertenzní nemoc, aortální chlopenní vady) se vyvíjí obraz hypertrofie, případně dilatace této komory. Zbytnění její stěny se projeví zvýrazněním vektoru QRS směřujícího doleva a dozadu, takže ve svodech V5, V6, I a aVL se zvýší amplituda R a současně se ve V1 a V2 zvýší amplituda S (obr. 2.80). Pro hypertrofii levé komory svědčí splnění Sokolowova-Lyonova indexu: R (V5) + S (V1) ≥ 35 mm.
!!!obr. 2.80.!!!
!!!začátek petitu!!!
Elektrická osa směřuje doleva. Trvání komplexu QRS se v pozdějších fázích hypertrofie mírně prodlužuje a může se vyvinout obraz blokády levého raménka. Přidruženou dilataci levé komory naznačuje amplituda R vyšší ve V6 než ve V5 a přerušení postupnosti v hrudních svodech, kdy hluboké S v jednom svodu náhle vystřídá vysoké R v dalším svodu. S progresí hypertrofie myokardu se vyvíjejí i změny v repolarizační části EKG, když úsek ST a vlna T směřují diskordantně vzhledem ke komplexu QRS.
!!!konec petitu!!!
Předpokládá se, že vznik infekční endokarditidy předchází poškození endokardu turbulencemi krve a krevním proudem. K těmto poškozením dochází pochopitelně častěji v levém srdci než v srdci pravém, a to z tlakových důvodů. Poškození způsobí shlukování trombocytů. Sekundárně dochází k uchycení bakterií, přičemž bakteriémie je další nezbytnou podmínkou pro vznik infekční endokarditidy. Takřka vždy se jedná o grampozitivní mikroorganismy. Bývají však také mykotické endokarditidy. Vedle destrukce postižené chlopně, která může proběhnout relativně rychle, a možnosti narušení srdečního převodního systému, hrozí nebezpečí embolizace infikovaných trombů do systémové cirkulace. Závažné jsou především embolizace do CNS, ledvin a sleziny, kde vyvolávají infarkty a abscesy.
Turbulentní proudění krve se vyskytuje často při defektu mezikomorového septa, koarktaci aorty, perzistujícím ductus arteriosus a chlopenních vadách a protézách. K infekci sterilních trombů dochází při bakteriémiích, které mohou být jinak zcela nezávažné. Tyto bakteriémie se objevují při traumatizaci bakteriemi osídleného místa, např. při extrakci zubů, během chirurgických výkonů, ale také při čištění zubů, žvýkání tvrdých částí potravy nebo při některých vyšetřeních (bronchoskopie, cystoskopie, dlouhodobě zavedené intravenózní cévky)73 .
Infekční endokarditidu nejčastěji působí streptotoky (50–70 %), dále stafylokoky (25 %) a enterokoky (10 %).
Rychle může dojít k perforaci cípů chlopně, k ruptuře šlašinek či papilárních svalů s odpovídajícími hemodynamickými důsledky. Hojení infekce může probíhat jako fibrotické jizvení s následnou stenózou nebo insuficiencí postižené chlopně. Komplikací jsou embolizace z vegetací prakticky do kteréhokoli orgánu. U infekčních endokarditid pravého srdce (u narkomanů, Staphylococcus aureus) jsou časté embolizace do plicního oběhu.
Jinou komplikací mohou být imunitní reakce s tvorbou imunokomplexů, které se usazují v cévách (arteriitidy), kloubech (artritidy), ledvinách (glomerulonefritidy) nebo kůži (Oslerovy nodozity).
V souvislostí se získanými a vrozenými chlopenními vadami je vhodné zmínit etiopatogenezi endokarditidy. Jedná se o zánět probíhající na endokardu, včetně endokardu pokrývajícího chlopně. Rozlišují se infekční a neinfekční endokarditidy.
73Specifické a vysoké riziko pro vznik endokarditidy představuje intravenózní aplikace drog u drogově závislých jedinců.
Neinfekční endokarditidy jsou zánětové změny v oblasti endokardu provázené tvorbou sterilních destičkových trombů. Patří sem endokarditida při revmatickém onemocnění srdečním, při lupus erythematodes a u nemocných s kachektizujícím onemocněním.
Infekční myokarditidy mohou být virové74, bakteriální, mykotické (při imunodeficitech), protozoární (toxoplazmóza, trypanosomiáza) nebo parazitární (trichinóza, echinokokóza).
Jde o zánětové postižení kardiomyocytů, intersticia a cévních struktur myokardu. Často bývá postižen i perikard, pak hovoříme o perimyokarditidě. Závažné je, že v průběhu kterékoli akutní infekce může probíhat klinicky němá myokarditida, která neléčena může v dalších letech vést ke vzniku dilatované kardiomyopatie. Myokarditidy rozdělujeme podle etiologie na infekční a neinfekční.
74U virových myokarditid se prokazují protilátky, které vznikají zkříženou reakcí proti virovým a pozměněným myokardiálním strukturám, např. antimyolemální protilátky (AMLA) nebo antisarkolemální protilátky (ASA).
Neinfekční myokarditidy mohou mít příčinu v revmatoidní artritidě, kolagenóze, vaskulitidě, dále mohou být postiradiační (ozáření mediastina) nebo idiopatické.
V myokardu dochází k lymfocytové infiltraci s myocytolýzou, intersticiálním otokem a někdy s doprovázející fibrózou. Tyto histologické změny vedou často k extrasystolám (palpitace), tachykardiím, z důvodu poklesu kontrakční síly srdeční svaloviny dochází k srdeční insuficienci, která se projeví ve formě celkové alterace (únava, bolest hlavy, pocit slabosti, dušnost). V séru lze zachytit zvýšenou hladinu kreatinkinázy a myokardiální formy kreatinkinázy, zvýšenou sedimentaci, proteiny akutní fáze, leukocytózu a protilátky proti infekčnímu agens. EKG vykazuje sinusovou tachykardii, extrasystoly, atrioventrikulární blokády, deprese úseku ST, oploštění až inverze vlny T a nízkou voltáž.
Hypertrofická kardiopatie se vyznačuje hypertrofií myokardu76, zvláště jeho levé komory, která postihuje i mezikomorové septum (obr. 2.81B). Systolická funkce levé komory, tj. její kontrakce, může být normální, nebo dokonce zesílená. Snížená schopnost dilatace levé komory způsobuje, že se v ní nevytvoří dostatečný prostor pro krev přitékající z plic. Následkem toho se tlak v levé komoře během diastoly rychle zvyšuje a na konci diastoly dosahuje vyšších hodnot. Jak již bylo uvedeno, tento zvýšený tlak se v období diastoly propaguje zpět do levé síně a do plic. Vedle zvětšení levé síně vzniká i překrvení plic („kongesce plic“).
U některých nemocných dochází v průběhu systoly levé komory k obturaci její výtokové části zbytnělou mezikomorovou přepážkou. Změna anatomických poměrů v levé komoře pak může způsobit také poruchu v uzavření mitrální chlopně, její nedomykavost, spojenou s mitrální regurgitací. To dále zmenšuje systolický objem, tj. množství krve vypuzené během systoly do aorty.
Hypertrofická kardiomyopatie může dlouho probíhat latentně, bez výrazných klinických symptomů. Může být příčinou náhlé smrti i u mladých lidí včetně mladých sportovců, bez předchozích potíží, protože hypertrofický myokard se strukturní poruchou sarkomer má zvýšenou náklonnost ke vzniku komorové fibrilace. Pokud způsobuje klinické symptomy, lze je odvodit od porušených funkcí. Mezi tyto symptomy patří:
Příčinou dyspnoe je zvýšený nitrokomorový tlak na konci diastoly a eventuálně mitrální regurgitace. V obou případech dochází k překrvení plic a k poklesu jejich poddajnosti. Pro zajištění plicní ventilace musí být proto v torakální dutině generovány větší tlakové změny.
Anginózní bolesti vznikají následkem nedostatečného zásobení myokardu kyslíkem v poměru k jeho potřebě. Spotřeba kyslíku je v hypertrofickém myokardu zvýšena a interkapilární vzdálenosti, tj. difúzní dráhy pro kyslík, jsou zvětšeny. V případě hypertrofické kardiomyopatie komplikované výtokovou obstrukcí se navíc zvyšuje v komoře nitrokomorový tlak více než normálně, což je vždy spojeno se zvýšenou spotřebou kyslíku.
Synkopa může vzniknout na začátku zvýšené fyzické námahy v případě výtokové obstrukce, která způsobuje malý systolický objem. Příčinou bezvědomí může také být náhle vniklá fibrilace srdečních komor.
!!!začátek petitu!!!
Příčinou hypertrofické kardiomyopatie je porucha sarkomery svalových vláken. Tato porucha je důsledkem mutací genů kódujících proteiny, které se podílejí na funkci sarkomery myocytů. V současné době je známo 11 genů, jejichž mutace způsobují rozvoj hypertrofické kardiomyopatie. Jedná se o geny, jejichž produkty mají vztah k srdeční kontrakci, jako je např. gen pro myozinové těžké (β) a lehké řetězce, C-protein vážící se k myozinu, srdeční troponin T a I a α-tropomyozin, titin či AMP-aktivovaná kináza. Jedná se přitom o různorodé mutace postihující tyto geny. Výsledkem je vždy dysfunkce sarkomery, hypertrofii lze proto považovat za specifický druh kompenzatorní hypertrofie. Může být také porušen energetický metabolismus kardiomyocytů, který se projevuje zvýšením poměru AMP/ATP a aktivace AMP-kinázy.
!!!konec petitu!!!
Dědičnost u familiárních forem tohoto onemocnění se většinou manifestuje jako autosomálně dominantní. Výskyt se odhaduje až na 1 : 500. Hypertrofická kardiomyopatie může též provázet geneticky podmíněné poruchy způsobené mutacemi mitochondriální DNA.
76U primárního onemocnění myokardu není tato hypertrofie výsledkem zvýšené tlakové nebo objemové práce
Kardiomyopatie je označení pro primární onemocnění myokardu provázené poruchou srdeční funkce, která se projevuje sníženou schopností kontrakce nebo dilatace myokardu75. Na základě převažujících strukturních změn myokardu bývají kardiomyopatie děleny na:
Společným funkčním znakem všech tří typů kardiomyopatií je zvýšení tlaku v srdečních komorách v průběhu a na konci diastoly, tj. v období srdeční revoluce, kdy jsou otevřeny cípaté chlopně: chlopeň mitrální a chlopeň trikuspidální. Zvýšený nitrokomorový srdeční tlak se proto v tomto období propaguje zpět do síní a do venózního řečiště. Funkce levé komory je takto postižena vždy, a proto levá síň bývá u všech těchto onemocnění pravidelně zvětšená. Základní tři druhy kardiomyopatií jsou schematicky znázorněny na obr. 2.81.
!!!obr. 2.81.!!!
Při dilatační kardiomyopatii jsou dilatovány všechny srdeční oddíly (viz obr. 2.81C) a je snížena jejich kontraktilita. Postižena je tedy především systolická funkce komor, ale rovněž jejich dilatace je nedostatečná s ohledem na větší objem krve, který obsahují. Ejekční frakce je nižší než normálních 68 % v případě levé komory a 45–55 % u komory pravé. V komorách zůstává na konci systoly více krve než obvykle (je větší systolický reziduální objem). Během diastoly se komory plní větším objemem krve a je v nich proto vyšší tlak. Tento tlak se během diastoly propaguje zpětně do síní a do venózního řečiště.
Snížená kontraktilita levé komory způsobuje, že během systoly se v ní zvyšuje tlak pomaleji a nedosáhne svých obvyklých hodnot. Proto i systolický arteriální krevní tlak bývá nízký. Nitrokomorový tlak v levé komoře se vyznačuje, vedle nízkého systolického tlaku, ještě zvýšeným tlakem na konci diastoly (obr. 2.82).
!!!obr. 2.82.!!!
Dilatační kardiomyopatie se může rozvíjet latentně v důsledku dvou kompenzačních mechanismů: zvýšení kontraktility Frankovým-Starlingovým mechanismem a zvýšení srdeční frekvence v důsledku aktivace sympatického nervového systému. Tyto dva mechanismy mohou udržovat dostatečně vysoký srdeční výdej.
Příznaky dilatační kardiomyopatie, která se může manifestovat relativně akutně (při intoxikacích) nebo jindy chronicky, jsou obecné příznaky charakteristické pro srdeční selhání. Jsou to tedy: chladné končetiny, tachykardie, únava, ortostatické závratě, námahová dyspnoe, klidová dyspnoe, noční dyspnoe, plicní edém, zvýšená náplň krčních žil, otoky, ascites, hepatomegalie. Nízký srdeční výdej aktivuje renin-angiotenzin II-aldosteronový mechanismus, což je spojeno se zvýšením periferní rezistence a zvýšením krevního objemu. To jsou dva faktory, které mohou zhoršovat srdeční selhání při dilatační kardiomyopatii, protože způsobí další srdeční dilataci. Srdeční dilatace může také způsobit insuficienci mitrální a trikuspidální chlopně s regurgitací krve během systoly. Dilatační kardiomyopatie se však též může projevit různým typem srdeční arytmie (sinusovou bradykardií, atriální fibrilací, atrioventrikulárním blokem aj.). Může také způsobit tvorbu trombů v dilatovaných částech srdce, která může být komplikována embolizací částí těchto trombů.
Příčina vzniku dilatační kardiopatie může být nezřetelná („idiopatická dilatační kardiomyopatie“). Za příčinu narušení myokardu, které se může mikroskopicky manifestovat nerovnoměrnou atrofií a hypertrofií myofibril a intersticiální a perivaskulární fibrózou, se považuje předchozí virová infekce a latentně proběhlá myokarditida. Některé viry mohou narušit strukturní proteiny myocytů, např. dystrofin, svými proteázami. Virová myokarditida může také vyvolat tvorbu autoprotilátek proti některému proteinu myocytů.
Jinou příčinou dilatační kardiomyopatie mohou být intoxikace (alkohol, kokain, adriamycin, kobalt aj.), poškození myokardu nahromaděným železem u hemochromatózy, nahromadění amyloidu, poškození myokardu při sarkoidóze a různá metabolická onemocnění.
Některá onemocnění dilatační kardiomyopatií vykazují dědičnost, která může mít charakter autosomálně dominantní, autosomálně recesivní nebo vázané na chromosom X. Je známo okolo 10 genů, jejichž specifické alely jsou spojovány s dilatační kardiomyopatií. Kardiomyopatie vykazující dědičnost vázanou na X-chromosom je způsobena mutacemi genu pro dystrofin, které se někdy mohou projevovat v myokardu, aniž by se manifestovaly v kosterních svalech77. Podobně jako v případě hypertrofické kardiomyopatie, také u některých nemocných s dilatační kardiomyopatií byly prokázány mutace mitochondriální DNA.
Obr. 2.82 Dilatační kardiomyopatie. Krevní tlak v aortě (plná linka) a nitrokomorový tlak v levé komoře (přerušovaná linka)
75Tradičně sem tedy nepatří poruchy srdeční funkce vzniklé v důsledku ischemické choroby srdeční, arteriální hypertenze nebo poruch funkce srdečních chlopní. Někdy se nyní i tyto poruchy mezi kardiomyopatie řadí, protože ovlivňují funkci srdečních oddílů stejně jako primární onemocnění myokardu.
77Tam způsobují Duchennův nebo Beckerův typ svalové dystrofie (viz kap. 8.4.4.1)
Obr. 2.81 Tři druhy kardiomyopatie. A – normální srdce; B – hypertrofická kardiomyopatie; C – dilatační kardiomyopatie; D – restrikční kardiomyopatie
Při restrikční kardiomyopatii (viz obr. 2.81D) je snížená poddajnost srdce, která způsobuje především dilatační poruchu. Snížená poddajnost je vyvolána fibrózou endokardu nebo myokardu nebo infiltrací myokardu při sarkoidóze, amyloidóze, glykogenóze. Fibróza může vzniknout z neznámé příčiny nebo být následkem ozáření či poškození myokardu nahromaděným železem při hemochromatóze78.
Při restrikční kardiomyopatii je zkrácená doba, kdy je během diastoly krevní tlak v komorách nízký. Systolická funkce a ejekční frakce bývají normální. Porucha je v tomto podobná konstriktivní perikarditidě (viz kap. 2.10.1).
Klinické příznaky jsou opět odvozeny jednak od sníženého systolického objemu (únava, snížená fyzická výkonnost), jednak od zvýšeného venózního tlaku v plicním i systémovém řečišti, jak byly připomenuty u dilatační kardiomyopatie.
(New England Journal of Medicine, 2000, vol. 342, p. 264-273)
66letá žena byla opakovaně hospitalizována pro nefrotický syndrom, opakované synkopy (náhlé několikavteřinové ztráty vědomí) a periferní edémy. V předchozích letech měla i jiné potíže: oboustranný syndrom karpálního tunelu (kanálu), pálivou bolest v chodidlech se ztrátou vibračního čití a ztráty vědomí při vzniku úplné atrioventrikulární blokády (Adamsovy-Stokesovy paroxyzmy), což bylo řešeno zavedením srdečního kardiostimulátoru. I po jeho zavedení prodělala několik synkop.
Přehled některých potíží pacientky v posledních letech:
Výsledky vyšetření:
Edémy byly léčeny diuretiky. Stav pacientky se však postupně zhoršoval, trpěla pocitem dyspnoe a k celkovým edémům se přidal výpotek v pleurální dutině a atelektáza v bazích plic. Pacientka zemřela. Pitva prokázala systémovou amyloidózu, která postihovala zejména srdce, ledviny, slezinu, larynx, cévy a periferní nervy.
Patofyziologický rozbor
Klinický rozbor onemocnění vedl k závěru, že pacientka trpěla, mimo jiné, restrikční kardiomyopatií. Jejím funkčním důsledkem bylo sekundární postižení plic při levostranném srdečním selhávání (plicní edém, výpotek v pleurální dutině). Postižení plic zvyšovalo dechovou práci (a nepochybně působilo i hypoxémii z nízkého paO2) a vyvolávalo pocit dyspnoe. Pravostranné srdeční selhávání se mohlo podílet na tvorbě periferních edémů. Ukládání amyloidu v myokardu pravděpodobně narušilo srdeční převodní systém a způsobilo intermitentní atrioventrikulární blokádu 3. stupně.
Postižení ledvin amyloidem se manifestovalo v podobě nefrotického syndromu s proteinurií vyšší než 3,5 g/24 h (viz kap. 4.3.3.6.2). Nefrotickému syndromu odpovídá i hypoalbuminémie a celková hypoproteinémie. Snížená koncentrace albuminu v plazmě (normální koncentrace je asi 40 g/l) byla pravděpodobně hlavní příčinou vzniku celkových periferních edémů. Koncentrace kreatininu a močoviny byly mírně zvýšené, což svědčí o možném snížení glomerulární filtrace na hodnoty okolo 50 %. Postižení glomerulární filtrace se proto na stavu pacientky významně neprojevovalo.
Synkopy, které se vyskytovaly i po zavedení kardiostimulátoru, je třeba přičíst ortostatické hypotenzi, která se projevovala také nízkým krevním tlakem naměřeným ve vzpřímené poloze. Lze předpokládat účast dvou patogenetických mechanismů na vzniku ortostatické hypotenze. Jedním je hypovolémie, zmenšení cirkulujícího objemu krve. Důvody pro přítomnost hypovolémie jsou jednak hypoproteinémie způsobující snížení onkotického tlaku plazmy a jednak léčba edémů diuretiky. Druhým patogenetickým mechanismem ortostatické hypotenze může být snížená schopnost srdce zvýšit srdeční výdej při změně polohy těla. Tato reakce je normálně zprostředkována aktivací sympatické části autonomního nervového systému a následným zrychlením srdeční frekvence a zvýšením kontraktility myokardu. Funkčnost myokardu (dilatace, kontrakce) byla ukládáním amyloidu porušena. Nelze vyloučit ani poškození funkcí autonomního nervového systému, protože pacientka měla známky poškození periferního nervového systému, známky periferní neuropatie.
Periferní neuropatie, tj. poškození periferních nervů, se manifestovala pálivou bolestí nohou a při vyšetření senzorických funkcí ztrátou vibračního čití. Amyloid poškozuje axony periferních nervů a působí jejich demyelinizaci. Klinickým projevem této axonální periferní neuropatie jsou nejčastěji parestézie v dolních končetinách a syndrom karpálního tunelu79. Neuropatie postihující autonomní nervový systém je rovněž častá. Projevuje se posturální hypotenzí, impotencí a potížemi vyplývajícími z poruch motility v oblasti gastrointestinálního traktu.
Postižení laryngu ukládáním amyloidu se projevilo zhrubnutím hlasu. Také makroglosie patří mezi časté změny vznikající následkem ukládání amyloidu v extracelulárním kompartmentu postižených tkání.
Příčinu anémie nelze z údajů, které jsou k dispozici, vysvětlit. Snížení tvorby erytropoetinu v ledvinách provází většinou až pokročilejší poškození ledvin chronickým patologickým procesem. Glomerulární filtrace větší než 50 % normálních hodnot svědčí proti závažnému postižení ledvinového parenchymu. Anémie by mohla být projevem hypersplenismu. Očekávali bychom však také krvácivé projevy z trombocytopenie, o kterých nejsou žádné údaje.
Komentář
Amyloid je patologická fibrilární forma proteinu, která je nerozpustná a rezistentní na proteolytickou degradaci. Proteinové fibrily pravděpodobně vznikají antiparalelním řazením bílkovinných molekul, ve kterých převažuje β-struktura („struktura skládaného listu“). Vedle systémových amyloidóz existují i amyloidózy omezené na určitý orgán. V případě systémových amyloidóz je zdrojem ukládání amyloidu cirkulující amyloidogenní protein. Těch je známo 14 a patří mezi ně např. sérový amyloidní protein, transtyretin, amyloid, β2-mikroglobulin, lyzozym, apoA1 a fibrinogen. Příčiny vzniku amyloidu z amylogenního proteinu nejsou dostatečně známy. Předpokládá se úloha bílkovinného polymorfismu, zvýšená tvorba amylogenního proteinu a hlavně snížené proteolytické odbourávání tohoto proteinu.
78V tomto případě vzniká častěji dilatační kardiomyopatie.
79Syndrom karpálního tunelu je způsoben kompresí n. medianus v karpálním tunelu. Projevuje se parestéziemi v oblasti palce, druhého a třetího prstu a na radiální straně čtvrtého prstu. Může se objevit i několik let před jinými potížemi spojenými s ukládáním amyloidu, ale není pro amyloidózu specifický. Vyskytuje se také u nemocných s myxedémem, diabetes mellitus ap.
80Snižuje spotřebu kyslíku vztaženou na gram hmotnosti myokardu.
81Příčinou fibrilace myokardu je často jeho nedostatečné zásobování kyslíkem při ICHS. Vznikne-li srdeční fibrilace z jiných příčin, např. při úrazu elektrickým proudem, pak sekundárně vzniklá hypoxie myokardu predisponuje k přetrvávání srdeční fibrilace, a to ztěžuje případnou kardiopulmonální resuscitaci. Na druhé straně vidíme, že fibrilace myokardu značně snižuje spotřebu kyslíku a zvyšuje tím (do jisté míry) odolnost myokardu proti jeho poškození nedostatkem kyslíku.
Aktuální tenze ve stěně myokardu je tangenciálně působící síla (σ; viz obr. 2.37) přímo úměrně závislá na aktuálním tlaku krve uvnitř příslušné části srdce (P) a na jejím rozepnutí, zjednodušeně popsatelném poloměrem (r) příslušného oddílu srdečního. Tenze ve stěně myokardu je současně nepřímo úměrná tloušťce stěny myokardu (d). Platí tedy vztah:
σ = P . r/d (2.4)
Protože je myokardiální tenze úměrná poloměru (r) velikosti srdeční komory nebo síně, zvyšuje se v situacích, kdy se zvyšuje diastolické plnění srdečních oddílů a zvyšuje se v nich tlak na konci diastoly (např. při zvýšeném žilním návratu, regurgitaci mitrální nebo aortální chlopně). Během systoly se tenze ve stěně myokardu zvyšuje úměrně zvyšování nitrokomorového tlaku (P). Energetická náročnost tohoto děje, a tedy i potřeba kyslíku, přitom závisí nejen na výši vyvíjeného tlaku, ale i na rychlosti, s jakou se tlak zvyšuje. Rychlejší kontrakce je energeticky náročnější. Protože se tenze ve stěně myokardu snižuje úměrně tloušťce jeho stěny (d), snižuje hypertrofie stěny myokardu energetickou náročnost srdeční činnosti z hlediska jedné myofibrily. Protože však hypertrofie současně znamená i absolutní nárůst svalové hmoty, může celkovou spotřebu kyslíku zvýšit80.
Orientačně lze energetickou náročnost srdeční činnosti odhadnout vynásobením aktuálního systolického krevního tlaku aktuální pulsovou frekvencí. Určí se tím tzv. index TTI (z „tension-time index“). Jeho přesné stanovení vychází z plochy pod křivkou znázorňující průběh tlaku v levé komoře násobené srdeční frekvencí.
Při úplné srdeční zástavě se sníží spotřeba kyslíku myokardem asi na 6 ml za minutu. Fibrilující myokard, který se kontrahuje, ale nevytváří žádné tlakové gradienty v cirkulaci, spotřebovává asi 10 ml kyslíku za minutu81.
Spotřeba kyslíku v myokardu za časovou jednotku se pochopitelně zvyšuje se zvyšující se srdeční frekvencí. Pokud je srdeční frekvence zvýšena účinkem katecholaminů, zvyšuje se i kontraktilita myokardu a rychlost srdečního stahu. To dále přispívá ke zvýšení spotřeby kyslíku.
82Protože se v učebním textu jedná především o porozumění, popíšeme tyto děje s určitým zjednodušením, kterým je zanedbání obsahu fyzikálně rozpuštěného kyslíku v krvi.
Myokard stále vyžaduje pro svou činnost hodně kyslíku a živin. Potřeba těchto metabolických substrátů se přitom může rychle a i několikanásobně změnit. Proto je zásobování myokardu kyslíkem v závislosti na jeho měnící se spotřebě velmi důležité. Budou proto připomenuty základní principy dodávky a utilizace kyslíku v myokardu82.
Celkové množství kyslíku dodávané koronárními arteriemi do myokardu (VO2) je součinem průtoku krve (Qm) a obsahu kyslíku v arteriální krvi (CaO2):
VO2 = Qm . CaO2 (2.5).
Koronárním řečištěm normálně protéká 210–240 ml krve za minutu a obsah kyslíku v arteriální krvi s tenzí kyslíku 13,3 kPa a koncentrací hemoglobinu 150 g/l je přibližně 200 ml O2/l. Do myokardu je tedy dopraveno 42–48 ml kyslíku každou minutu. Spotřeba 30 ml kyslíku za minutu představuje 65–70 % z nabídnutého množství83. Již při normální srdeční činnosti v tělesném klidu je tedy z krve protékající myokardem extrahována většina kyslíku. Parciální tlak kyslíku 2,7 kPa (20 mmHg) a obsah kyslíku ve venózní krvi odtékající z myokardu, která se dostává v místě sinus coronarius do pravé síně, jsou při normální činnosti srdeční velmi nízké v porovnání s jinými orgány84. Například ve smíšené venózní krvi je pvO2 5,3 kPa (40 mmHg) a ve venózní krvi odtékající z ledviny je pvO2 9,3 kPa (70 mmHg). Protože není možné z krve protékající myokardem extrahovat větší množství kyslíku, aniž by se kriticky snížila tenze kyslíku na venózním konci kapilár, zůstává jediným mechanismem pro zvýšení dodávky kyslíku do myokardu zvýšení průtoku krve. To předpokládá, při stálém krevním tlaku v aortě, snížení odporu proudění krve myokardem, tedy vazodilataci v koronárním řečišti.
Schopnost vazodilatace v koronárním řečišti je proto základním předpokladem pro pokrytí až pětkrát zvýšené spotřeby kyslíku během fyzické námahy. Protéká-li koronárním řečištěm v tělesném klidu 210–240 ml krve, mělo by při pětinásobně zvýšené spotřebě kyslíku protékat koronárním řečištěm asi 1000–1200 ml krve za minutu. Při nezměněném krevním tlaku se musí odpor proudění krve myokardem snížit asi pětkrát. Možnost zvýšit průtok krve myokardem se označuje jako koronární rezerva.
Zvláštností koronární cirkulace je skutečnost, že průtok krve nejen arteriemi, ale ani určitými oblastmi mikrocirkulace není plynulý. Kolmé odstupy koronárních arterií z aorty způsobují, že prudký dopředný proud krve během vypuzování krve z levé komory do aorty snižuje tlak při ústí koronárních arterií tzv. Venturiho efektem. Otevřené cípy aortální chlopně navíc částečně „stíní“ odstupy levé a pravé koronární arterie z aorty. Po uzavření aortální chlopně představuje arteriální komponentu perfúzního tlaku krevní tlak „konzervovaný“ v oblouku aorty. Existují situace, při kterých tento tlak během diastoly rychle klesá. To zkracuje dobu intenzivní koronární perfúze. Mezi tyto situace patří: regurgitace aortální chlopně, koarktace aorty, arterio-venózní anatstomóza v periferní cirkulaci, periferní vazodilatace při hypertyreóze. Rovněž zkracování fáze diastoly při tachykardii zkracuje období intenzivnější koronární perfúze. Dalším faktorem nižší perfúze myokardu během systoly je stlačení drobných cév procházejících myokardem během systolické fáze srdeční revoluce. To přechodně zvyšuje odpor kladený průtoku krve.
Mechanickým stlačením při systole jsou postiženy především kapiláry v subendokardiální části levé komory, protože tlaky, které jsou zde během systoly vytvářeny, jsou normálně nejvyšší. Stavy, při kterých se zvyšuje nitrokomorový tlak, postihují více průtok krve mikrocirkulací příslušné části srdce během systoly. Jsou to: pro levou komoru – arteriální hypertenze, stenóza aortální chlopně a regurgitace aortální chlopně, pro pravou komoru – hypertenze v plicním řečišti. Při stenóze aortální chlopně se také prodlužuje trvání systoly, a tedy i doba sníženého průtoku krve myokardem. Průtok krve myokardem se může snížit i při vzestupu tlaku v pravé síni (vzestup centrálního žilního tlaku – CVT), kam ústí koronární vény. K tomu dochází při pravostranném srdečním selhání a při intravaskulární hypervolémii.
83V celém organismu je to jen 25–30 %, posuzováno na základě saturace hemoglobinu v arteriální a smíšené venózní krvi.
84To odráží energetickou náročnost svalové kontrakce.
Normálně pracující srdeční sval spotřebuje asi 30 ml kyslíku každou minutu u dospělého člověka, tedy asi 10 nebo o něco více procent z celkové spotřeby kyslíku organismem v tělesném klidu. Tato spotřeba se může zvýšit až pětkrát při fyziologicky zvýšené srdeční frekvenci a zvýšeném krevním tlaku provázejících fyzickou námahu nebo při sympato-adrenální stimulaci při emoční zátěži. Zvýšení nitrosrdečních tlaků při hypertenzi nebo při aortální stenóze („tlakové přetížení“) zvyšuje spotřebu kyslíku myokardem více než přečerpávání větších objemů krve („objemové přetížení“) bez zvýšení krevního tlaku.
Spotřeba kyslíku není v myokardu rozložena rovnoměrně, a to nejen z důvodu jeho různé mohutnosti. Spotřeba kyslíku, vztažená na 1 g hmoty myokardu, je vyšší v levé komoře než v komoře pravé. V levé komoře je nejvyšší v subendokardiální vrstvě. Tyto rozdíly souvisejí především s rozdílnou tenzí, tj. mechanickým napětím, v různých částech myokardu.
Pro aktuální spotřebu kyslíku jsou rozhodující čtyři faktory, se kterými je spotřeba kyslíku v přímo úměrném vztahu. Vedle již zmíněné tenze ve stěně myokardu je to jeho celková masa, jeho kontraktilita a srdeční frekvence. Převaha spotřeby kyslíku souvisí tedy se srdeční prací, především s vytvářením tlakových gradientů v cirkulaci. Elektrické děje srdeční (depolarizace a repolarizace a iontové přesuny s tím spojené) potřebují jen malé množství kyslíku (asi 0,5 %) z celkového množství.
Srdce je zásobeno dvěma koronárními arteriemi, levou a pravou (viz obr. 2.83). Levá koronární arterie se rozděluje na levou přední sestupnou větev (perfunduje přední stěnu levé komory, přední část mezikomorového septa a přední část pravé komory) a na ramus circumflexus (perfunduje postranní a zadní část levé komory). Pravá koronární arterie zásobuje krví pravou komoru a různou část zadní stěny levé komory. Lokalizace infarktu závisí na postižení určité části tohoto cévního systému, z čehož je odvozena anatomická klasifikace infarktů myokardu (obr. 2.83).
!!!obr. 2.83.!!!
Nejčastější příčinou zúžení koronárních arterií je ateroskleróza a trombus86 nasedající na místo poškozené ateromovým plátem. Jinými příčinami mohou být spazmus koronární arterie nebo tromboembolie. Postiženy jsou často velké koronární arterie, přístupné chirurgickému zákroku v oblasti epikardu. Jiná onemocnění mohou zúžit koronární cévní řečiště spíše v oblasti jejich větvení v menší arterie: diabetická angiopatie, polyarteriitis nodosa, systémový lupus erythematodes, sklerodermie aj.
Protože se ne u všech nemocných s charakteristickými příznaky ischémie myokardu prokáže zmenšení nebo uzávěr některé velké koronární arterie, soudí se, že příčinou ischémie může být také její spazmus87. Předpokládá se, že ke spazmu koronární arterie predisponuje poškození jejího endotelu (např. snížením tvorby NO) a dále adheze, agregace a aktivace trombocytů na cévní stěně (jsou zdrojem látek s vazokonstrikčním působením, např. tromboxanu A2 a serotoninu). Postižení koronární arterie aterosklerotickým procesem tedy predisponuje k jejímu spazmu v místě poškození její intimy.
V případě přechodného spazmu, ale i v případě trombotického uzávěru koronární arterie, je principiálně možné její opětné zprůchodnění buď samovolné, nebo dosažené mechanickým terapeutickým roztažením či místní aplikací fibrinolyticky účinných látek. Toto zprůchodnění může předejít vzniku ireverzibilního poškození ischemické části myokardu apoptózou a nekrózou svalových buněk. Při úplném uzávěru hrozí takové poškození po více než 20 minutách. Obnovení průtoku krve do oblasti, která byla po určitou dobu zcela ischemická, však může také stupeň poškození myokardu zvětšit, a to fenoménem reperfúzního poškození.
Obr. 2.83 Lokalizace infarktu myokardu podle místa uzávěru koronární arterie. A – pohled zepředu, B – pohled zezadu. U jednotlivých typů infarktů jsou uvedeny svody s nejvýraznějšími změnami. Zadní infarkt se projeví vysokým kmitem R (ne objevením se kmitu Q)
V koronární cirkulaci má důležitou úlohu při vyvolání její vazodilatace adenozin, katabolit degradace ATP a ADP. Právě při nedostatku kyslíku a následně nedostatečné intenzitě oxidační fosforylace dochází ke vzniku adenozinu. Adenozin prostřednictvím svých receptorů snižuje vstup Ca2+ do hladkých svalových buněk v medii koronárních arterií a arteriol, a tím vyvolává jejich vazodilataci. Vazodilatátory koronární cirkulace (ATP, ADP, bradykinin, histamin, acetylcholin) jsou často závislé na intaktním endotelu, ve kterém indukují tvorbu NO a PGI2 (prostacyklinu). NO stimuluje aktivitu guanidylcyklázy v buňkách hladkého svalstva a tedy hromaděni cGMP, který snižuje intracelulární koncentraci volných iontů Ca2+. Lokální porušení endotelu může v místě poškození snížit účinek vazodilatátorů koronární cirkulace. Jestliže dochází v některém místě koronární cirkulace k adhezi a agregaci trombocytů, mohou zde být uvolňovány vazokonstrikčně působící látky, jako je tromboxan A2 a serotonin.
Vazodilataci a vazokonstrikci koronární cirkulace vyvolávají převážně místní faktory. Systémová nervová regulace průsvitu koronárních arterií a arteriol se však uplatňuje také, a to zvláště vlivem sympato-adrenální stimulace. V subepikardiálních koronárních cévách způsobuje adrenalin/noradrenalin vazokonstrikci, protože tyto cévy mají převážně α-adrenergní receptory. Naproti tomu v subendokardiálních vrstvách myokardu jsou cévy vybaveny v převažující míře β2-adrenergními receptory, a proto v nich může zvýšená adrenergní stimulace vyvolat vazodilataci. Místní faktory vyvolávající vazokonstrikci v koronárním řečišti mají vůči nervové regulaci dominantní účinek.
86Jedná se převážně o destičkové „bílé“ tromby vytvářené v arteriích.
87Potíže mohou rychle ustoupit po lécích obsahujících nitroglycerin, které jsou v organismu zdrojem vazodilatačně působícího oxidu dusnatého. V případě anatomického uzávěru potíže neustoupí.
Obr. 2.84 Symptomy a poruchy, které mohou provázet akutní ischémii myokardu
Ischemická choroba srdeční (ICHS) odpovídá patofyziologickému stavu nerovnováhy mezi potřebou kyslíku v myokardu a jeho dodávkou. Nejčastější příčinou je nedostatečný průtok krve koronárním řečištěm nebo jeho určitou částí. Jedná se tedy o ischemickou formu hypoxie. Hypoxická a anemická forma hypoxie může také způsobit nedostatečné zásobování myokardu kyslíkem. Tyto dva hypoxické stavy však většinou nejsou samotné příčinou závažné hypoxie myokardu. Nejčastěji zesilují důsledky nedostatečné perfúze myokardu na jeho stav a činnost.
Je-li do některé části koronární cirkulace omezen přítok krve natolik, že to způsobí hromadění vazodilatačně působících látek, lze předpokládat, že v koronárním řečišti nalézajícím se za obstrukcí dochází ke stálé a případně i maximálně možné vazodilataci. Znamená to, že je použita nebo zcela vyčerpána kapilární a koronární rezerva, která může do této oblasti přivést více krve, a tedy i kyslíku. Zvýší-li se v takové oblasti spotřeba kyslíku, mohou se bezprostředně objevit známky ischémie myokardu, protože průtok krve se již zvýšit nemůže. Situace v takto postižené části srdce se může ještě více zhoršit, když dojde při zvýšené spotřebě kyslíku k vazodilataci v jiných částech koronární cirkulace, které nejsou omezeny cévním zúžením. Vazodilatace zde vyvolá snížení periferní rezistence, což může způsobit přesměrování toku krve do této části koronárního řečiště na úkor části postižené částečnou obstrukcí. V anglosaské odborné literatuře je tento fenomén popisován jako „krádež krve“ (viz kap. 2.2.4.1.2).
Znázornění průsvitu koronárního řečiště metodou angiografie a korelace rozsahu zúžení koronární arterie s klinickými příznaky vedly k závěru, že klinicky významné zúžení přesahuje většinou 60–70 % jejího průsvitu. Nejdříve se samozřejmě snižuje koronární rezerva85, tj. schopnost zvýšení průtoku krve při nezměněném perfúzním tlaku, jak je zapotřebí během fyzické námahy. Při zúžení koronární arterie se během fyzické námahy a zvýšeného průtoku krve stane místo zúžení limitujícím faktorem, místem největší rezistence proudění krve v oblasti myokardu zásobovaného postiženou arterií. Zmenšení průsvitu koronární arterie o více než 90 % může způsobit, že postižená oblast myokardu nedostává dostatek kyslíku ani v tělesném klidu. Znamená to, že místo zúžení koronární arterie představuje pro proudění krve větší odpor než je odpor maximálně dilatovaných arteriol. Odpor limitující průtok krve se při klinicky významném zúžení přesune z oblasti odporových cév, tj. arteriol, do oblasti patologického zúžení koronární arterie.
Energetický metabolismus myokardu je vysoce závislý na získávání ATP cestou oxidační fosforylace. Asi jednu třetinu hmotnosti myokardu tvoří mitochondrie. Ty mají několikanásobně vyšší obsah cytochromů v porovnání např. s mitochondriemi z jater. Jako substrát oxidační forsforylace slouží myokardu nejen glukóza a glykogen, ale i mastné kyseliny, laktát, ketolátky a aminokyseliny. Mastné kyseliny, z důvodu své relativně vysoké koncentrace v plazmě, jsou důležitým substrátem pro produkci ATP v myokardu. Myokard má velmi malou schopnost získávat ATP anaerobní glykolýzou, v porovnání s kosterními svaly. V srdci proto může vzniknout jen malý kyslíkový dluh. Jeho podkladem je glykogenolýza, degradace kreatinfosfátu a hromadění laktátu.
Snížení tvorby ATP způsobuje snížení jak kontraktility myokardu, tak i jeho diastolické relaxace. V experimentech bylo prokázáno, že náhlý uzávěr koronární arterie sníží kontraktilitu v postižené části myokardu během 6–10 sekund. Snížení kontraktility je přičítáno rychlému vyčerpání kreatinfosfátové rezervy vysokoenergetických fosfátů. Jako další možnost se uvádí rychle vzniklá intracelulární acidóza. Snížení kontraktility přitom není jediným postižením. Druhou závažnou změnou je zhoršená relaxace části myokardu postiženého hypoxií (ischémii), jeho „ztuhnutí“. Při echokardiografickém vyšetření se pak postižená část srdce může chovat během systoly/diastoly anomálně až paradoxně – během systoly se ischemická část vyklenuje. Příčinou tohoto paradoxního chování ischemické části myokardu je i to, že část myokardu, která není ischémií postižena, se kontrahuje silněji, podle Frankova-Starlingova zákona, protože se v postižené srdeční komoře zvyšuje tlak na konci diastoly, tedy preload. To je způsobeno nejen neúplným vyprázdněním komory, ale i její nižší poddajností v části postižené hypoxií. Mechanickými důsledky ischemického poškození části myokardu je tedy pokles ejekční frakce, zmenšený systolický volum a zvýšený nitrokomorový tlak na konci diastoly. Jsou tedy předpoklady pro celkový pokles srdečního výdeje a pro zvýšení tlaku ve venózní části plicního řečiště a kongesci plic (levostranné srdeční selhání). Kardiogenní šok hrozí, je-li poškozeno více než 40 % myokardu. Symptomy a funkční poruchy charakteristické pro akutní infarkt myokardu jsou shrnuty na obr. 2.84.
!!!obr. 2.84.!!!
Je pochopitelné, že pokles dostupnosti vysokoenergetických fosfátů naruší i membránové iontové a elektrické děje. V postižené části myokardu dochází ke ztrátám intracelulárního K+. Důvod není dostatečně znám, ale koreluje časově s nástupem anaerobní glykolýzy a poklesem kontraktility. Je to tedy časná změna, která se přičítá nedostatku vysokoenergetických fosfátů. Předpokládají se rovněž změny v intracelulární dostupnosti Ca2+. Snížený intracelulární/extracelulární gradient K+ vyvolává elektrické změny v myokardu v období T-Q, tj. v období po skončení repolarizace do zahájení depolarizace komor. Tyto změny EKG, jejichž podstatou je deprese záznamu v oblasti T-Q, tj. mezi elektrickými srdečními revolucemi, jsou příčinou zdánlivého zvýšení segmentu ST, známého jako Pardeeho vlna (viz obr. 2.89). Po akutním vzniku srdeční ischémie se tyto změny EKG objeví během 15–30 sekund.
Anginózní bolest je pravděpodobně způsobena nahromaděním laktátu, serotoninu a adenozinu. Soudí se, že tyto látky aktivují periferní receptory bolesti v distribuční zóně od C7 do Th4.
Náhlý pokles relaxace myokardu snižuje poddajnost levé komory (ischemickou poruchou trpí častěji komora levá). Následkem toho se v ní zvyšuje diastolický tlak, který se propaguje otevřenou mitrální chlopní do levé síně a do plicních vén. Dochází k překrvení plic, ke snížení jejich poddajnosti a k dušnosti. Levá síň se kontrahuje s větší silou, jak odpovídá Frankově-Starlingově zákonitosti. To může být zdrojem srdeční ozvy označované jako S4. Rytmus srdečních ozev se pak nazývá „síňový galop“.
Narušení iontových rovnováh mezi nitrem a okolím srdečních buněk zvyšuje jejich náchylnost ke vzniku arytmií, včetně nebezpečných komorových tachyarytmií.
Ischémie levé komory může způsobit dysfunkci papilárních svalů podporujících mitrální chlopeň. To může vyvolat přechodnou nebo trvalou mitrální regurgitaci.
60letá žena prodělala před pěti měsíci non-Q infarkt myokardu přední stěny. Před rokem byl zjištěn diabetes mellitus 2. typu, který byl léčen dietou. Od 26 let kouřila přibližně 20 cigaret denně. V rodinné anamnéze byl diabetes, ischemická choroba srdeční (ICHS) a cévní mozková příhoda.
Přehled některých potíží pacientky v posledních letech
Po prodělaném infarktu myokardu se dostavují námahové bolesti na hrudi, které rychle ustupují po nitroglycerinu. Při běžné činnosti není dušná. Nemá otoky.
Výsledky vyšetření:
Vývoj onemocnění
U pacientky byl proveden trojnásobný aorto-koronární bypass. Dva měsíce po operačním výkonu byla hospitalizována pro týden trvající zhoršující se dušnost a otoky dolních končetin.
Patofyziologický rozbor
Pacientka měla několik rizikových faktorů pro aterosklerózu, a tedy i ischemickou chorobu srdeční: obezitu, zvýšené hladiny cholesterolu, LDL a triacylglycerolů, sníženou hladinu HDL, hyperglykémii, kouření a pozitivní rodinnou anamnézu. Měla také hypertenzi, takže měla kompletní Reavenův syndrom (viz kap. 6.7.3.5).
Non-Q-infarkt přední stěny myokardu trvale změnil tvar EKG křivky v unipolárních svodech nad jizvou zhojeným myokardem. Při echokardiografickém vyšetření se tato jizva neprojevila místními poruchami kontrakce. Negativní vlny T jsou způsobeny zeslabením stěny myokardu, které způsobuje zvýraznění projevů elektrických dějů probíhajících v protilehlé stěně myokardu během repolarizace komor.
Echokardiografické vyšetření prokázalo systolickou i diastolickou dysfunkci a sníženou ejekční frakci levé komory90 v tělesném klidu a zesílení těchto poruch při fyzické námaze.
Zátěžové EKG prokázalo ischemické změny (deprese segmentu ST), které ukazují na přetrvávání depolarizace v určité části myokardu i po fázi repolarizace komor. Extrasystoly a blokáda pravého raménka ukazují na poruchy šíření vzruchu způsobené pravděpodobně těmito přetrvávajícími ložisky depolarizace. Hypertenzní reakce odpovídá zvýšené aktivitě sympatického nervového systému, která je kompenzační reakcí na sníženou výkonnost cirkulace. Normálně se při fyzické námaze výrazně nezvyšuje střední krevní tlak. Hypertenzní reakce znamená zvýšení středního krevního tlaku, protože se vlivem fyzické zátěže zvýší nejen systolický krevní tlak, nýbrž i tlak diastolický. Diastolický tlak se zvýší z důvodu vyšší periferní rezistence způsobené zvýšeným tonem sympatiku.
Koronarografie prokázala natolik velká zúžení epikardiálních koronárních arterií, že tato zúžení mohou v tělesném klidu, ale zvláště při fyzickém zatížení, představovat hlavní místa cévní rezistence (místo arteriol), která omezují průtok krve při určitém krevním tlaku. Stenóza nad 70 % pravidelně způsobuje příznaky ischémie myokardu při zátěži. Při stenóze v rozsahu 40–70 % se při běžné zátěži projevy ischémie myokardu většinou nedostaví.
Poškození myokardu ischemickou chorobou srdeční bylo pravěpodobně příčinou dilatace levé komory a vzniku aneuryzmatu v levé komoře. Protože se ejekční frakce nesnížila (při současné diastolické dysfunkci se snížit nemusela, neboť se zvýšil preload), bylo pravděpodobně hlavní příčinou levostranného srdečního selhání zhoršení mitrální a aortální insuficience. Kongesce plic a pleurální výpotek snížily poddajnost plic a hrudníku k objemovým změnám, což způsobilo dušnost a pravděpodobně zmenšení dechových objemů (VT), pro což svědčí skoro dvojnásobná dechová frekvence. Levostranné srdeční selhání a z toho rezultující postkapilární forma plicní hypertenze, byly pravděpodobnou příčinou pravostranného srdečního selhání, které se projevilo vznikem celkových otoků.
Na vzniku edémů a na srdečním selhání se mohlo téměř jistě podílet i zapojení kompenzačního mechanismu spočívajícího v aktivaci systému renin-angiotenzin II-aldosteron. Zvýší se objem extracelulární tekutiny (edémy) včetně objemu cirkulující krve (srdeční selhání).
Komentář
Při aortokoronárním bypassu jsou použity části podkožních vén z dolních končetin pacienta k přemostění zúžených míst epikardiálních koronárních arterií. Změněné tlakové poměry v těchto cévních štěpech, včetně stálého kolísání tlaku mezi hodnotou systolického a diastolického tlaku, jakož i změna průtoku krve, představují mechanické vlivy, které způsobí přestavbu stěny cévy, především zesílení její svalové vrstvy v medii. Dochází přitom k proliferaci buněk hladkých svalů. To je děj, který provází i aterosklerotické cévní změny. Přestavba cévních štěpů použitých k přemostění zúžení koronárních arterií proto může vést k zúžení jejich lumina a k rychlému rozvoji ateromových změn, což může významně komplikovat účinnost vytvořeného bypassu. Uzavření štěpů je bráněno antiagregační a antikoagulační léčbou. Jinou možností přivedení krve za zúžené místo koronární arterie je použití vnitřní mamilární arterie (obr. 2.85).
!!!obr. 2.85.!!!
U žen se zvyšuje riziko vzniku ISCH po menopauze. Většinou se tato skutečnost přičítá „ochrannému účinku estrogenů“ na aterosklerotický cévní proces. Mechanismus tohoto účinku estrogenů není znám. Druhá možná příčina sexuálních rozdílu v rozvoji cévní aterosklerózy by mohla spočívat v rozdílech v množství zásobního železa. Množství zásobního železa je u žen v období jejich reprodukčně aktivní části života nižší než u mužů z důvodu menstruačního krvácení. Volné dvojmocné ionty železa zvyšují tvorbu kyslíkových radikálů. Proti tomuto druhému možnému vysvětlení svědčí skutečnost, že nemocní s hereditární hemochromatózou a nadměrným množstvím zásobního železa netrpí zvýšeným výskytem arteriosklerózy.
Obr. 2.85 Možnosti chirurgického překlenutí místa obliterace koronární arterie buď venózním štěpem, nebo „přeložením“ mamilární arterie
85Používá se ještě pojmu „kapilární rezerva“. Tímto pojmem se rozumí schopnost mikrocirkulace snížit odpor proudění krve otevřením kapilár, které nejsou v klidovém stavu perfundovány. Odhaduje se, že u člověka 20–40 % ze všech kapilár myokardu představuje tuto kapilární rezervu.
Změny EKG mohou svědčit pro různý stupeň ischemické choroby srdeční, včetně prodělaných infarktů myokardu, aniž by se tyto stavy projevily obvyklými potížemi a příznaky. Asi 30 % infarktů myokardu proběhne asymptomaticky.
88Nevykazovala ložiskové změny typu hypokineze, dyskineze a akineze.
89„Choroba tří tepen“ je jednoznačnou indikací pro chirurgické řešení.
90Za rizikové se pokládá snížení ejekční frakce levé komory pod 45 %.
Při tomto klinickém syndromu dochází občas k přechodné ischémii myokardu, často v souvislosti s fyzickou námahou nebo emoční zátěží. Potíže, jejichž nejvýraznějším symptomem je retrosternální tlak, svírání nebo bolest, spontánně ustupují obvykle během 1–5 minut. Potíže se mohou vyskytnout i v noci, při poloze těla vleže. Předpokládá se souvislost se zvýšeným žilním návratem a zvětšením objemu krve v hrudní dutině při sníženém působení gravitace na distribuci krevního objemu v těle.
!!!začátek petitu!!!
Zátěžový test je prováděn sledováním EKG, arteriálního krevního tlaku a subjektivních potíží při fyzickém zatížení stoupající intenzity na bicyklovém ergometru. Změny a příznaky myokardiální ischémie jsou: snížení segmentu ST na EKG o více než 0,1 mV (v případě snížení o 0,2 mV, tj. 2 mm, je test přerušen). Systolický krevní tlak by se měl během fyzické zátěže zvyšovat – pokud se nezvýší, nebo se dokonce sníží, ukazuje to na pravděpodobnou dysfunkci levé komory vyvolanou fyzickou zátěží. Pokud by se sytolický tlak snížil o 10 mmHg, je to opět důvod k přerušení testu. Dalšími důvody pro přerušení testu jsou vznik ventrikulární tachyarytmie, subjektivní obtíže zahrnující retrosternální svíravé pocity, tlak nebo bolest, dušnost, závrať a únava.
!!!konec petitu!!!
Experimentální výzkum ukázal, že krátkodobá expozice hypoxii může zvýšit odolnost myokardu vůči déletrvající hypoxii. Vzniká určitá forma adaptace, označovaná jako „přivykání“ (preconditioning) hypoxii. Podstata tohoto jevu není dostatečně známa, stejně jako jeho význam pro problematiku ischemické choroby srdeční u člověka. Ochranný účinek přetrvává až 24 hodin po krátkodobé intenzivní hypoxii. Jedná se přitom nejen o snížení rizika zániku myocytů déletrvající ischémií, nýbrž i o snížení rizika vzniku arytmií. Zdá se, že „přivykání“ umožňuje udržet při následné ischémii déle dostatečnou koncentraci ATP.
Podstatou „přivykání“ může být nějaká přechodná metabolická adaptace. Jiný způsob adaptace by mohl spočívat v reakci cévního systému myokardu na opakovanou expozici hypoxii. Mohlo by se jednat o vytvoření hustší kapilární sítě a o vytvoření kolaterál mezi řečišti zásobovanými jednotlivými větvemi koronárních arterií, při opakovaných expozicích.
Po přechodné ischémii myokardu může následovat rovněž přechodné období, během kterého jsou základní funkce myokardu v různém stupni postiženy, přestože se plně obnovila jeho perfúze. Tento stav byl označen jako „stunned myocardium“, což může být přeloženo jako „omráčený“ myokard. Přetrvávající porucha funkce myokardu spočívá především ve snížené kontraktilitě a snížené distolické relaxaci („ztuhnutí“). Tato dysfunkce je plně reverzibilní. Návrat k normální funkci je nepřímo úměrný trvání ischémie.
Ani v tomto případě není plně známá biologická podstata tohoto přechodného stavu, přestože lze předpokládat, že spočívá v metabolických poruchách, které nedovolí kardiomyocytům jejich normální funkci při excitaci a kontrakci/relaxaci. Pozornost je věnována možné roli porušené homeostázy intracelulárního kalcia. Během ischémie dochází obecně ke zvýšení koncentrace intracelulárního kalcia, k přetížení kalciem. Přetížení kardiomyocytů kalciem by mohlo způsobit určité rozpojení procesů excitace akčním potenciálem a kontrakce myofilament kardiomyocytů. Zvýšení intracelulární koncentrace kalcia během ischémie by také mohlo být vystřídáno dlouhodobým snížením jeho koncentrace po obnovení průtoku krve.
Přechodný stav myokardiální dysfunkce, po krátkodobé ischémii a plném obnovení perfúze, je také přičítán následnému reperfúznímu poškození myokardu volnými kyslíkovými radikály.
Tato kategorie nemocných s ischemickou chorobou srdeční zahrnuje nemocné, u kterých se anginózní bolesti nově objeví a jejich výskyt je častý (více než 3 denně), dále nemocné s dlouhodobě stabilní anginou pectoris, u kterých se frekvence a intenzita potíží znatelně zvýší, a konečně nemocné, kteří mají anginozní potíže i v tělesném klidu. Příčinou je rychle se zvětšující ateromový/trombotický uzávěr koronární arterie nebo její spazmy. Riziko vzniku závažného ischemického poškození myokardu, včetně akutního infarktu myokardu, je vysoké. Perkutánní transluminální koronární angioplastika nebo chirurgický zákrok spočívající v přemostění obliterovaného místa v koronárním řečišti jsou většinou účinnými terapeutickými zákroky.
Prinzmetalova varianta nestabilní anginy pectoris. Ischemické ataky postihují relativně mladé lidi často v třetím nebo čtvrtém decenniu života. Významným patogenetickým mechanismem jsou spazmy koronární arterie. V blízkosti místa výskytu arteriálních spazmů je často částečná ateromová obliterace. Záchvaty anginózních potíží se dostavují i v tělesném klidu nebo i ve spánku, který je těmito potížemi přerušen.
!!!začátek petitu!!!
Ischémie může postihnout subendokardiální nebo subepikardiální oblast. Vektor depolarizace komory směřuje ze zdravé tkáně do ischemické. Bude-li ischémií postižena subendokardiální tkáň, bude vektor probíhat v prostoru od přiložených hrudních elektrod dovnitř, což se na EKG projeví jako horizontální deprese úseku ST. To je případ klasické anginy pectoris. Repolarizační vektor má opačný průběh, tj. směřuje z ischemické tkáně do zdravé. Proto bývají někdy vidět repolarizační změny vlny T, v případě klasické anginy pectoris jde o elevaci úseku ST.
Ischémie v subepikardiální oblasti se vyskytuje u variantní (Prinzmetalovy) anginy pectoris. Vektor depolarizace komory směřuje z endokardu do epikardu, čili k hrudním elektrodám, což způsobuje elevaci úseku ST. Protichůdně orientovaná repolarizace je příčinou inverze vlny T u této formy anginy pectoris.
!!!konec petitu!!!
Kritické zúžení hlavních koronárních arterií nebo periferních větví se často vyvíjí postupně. Zpočátku se proto stavy ischémie dostavují jen v období zvýšené fyzické aktivity nebo emočního stresu (zvýšení sympato-adrenální stimulace). Období ischémie mohou v těchto případech trvat jen velmi krátkou dobu. Jak již bylo uvedeno, úplné přerušení přívodu kyslíku může poškodit myokard ireverzibilním zánikem kardiomyocytů, trvá-li déle než 20–40 minut. Mezi několik desítek sekund trvající ischémií, která často není úplná, a úplnou ischémií trvající déle než 40 minut je celá škála stavů, kdy funkční a strukturní poškození postižených částí myokardu může nabývat různé úrovně závažnosti.
V případě tohoto typu hypoxického poškození funkce myokardu se nejedná o důsledek úplného přerušení dodávky kyslíku, nýbrž o důsledek chronické hypoxie, která dlouhodobě a významně sníží funkční schopnosti myokardu, aniž by byla nutně způsobena nevratným zánikem kardiomyocytů. Poškození funkce hibrenujícího myokardu se projevuje jeho dlouhodobě sníženou kontraktilitou a sníženou diastolickou poddajností. Snížení spotřeby kyslíku, zlepšení perfúze postižené části myokardu po dilataci koronární arterie v místě jejího zúžení nebo po vytvoření náhradního přívodu krve po chirurgickém překlenutí zúženého místa („bypass“), ale také po podání látek s pozitivně ionotropním účinkem, to vše vede k určitému zlepšení funkce „hibernujícího“ myokardu. Hibernující myokard si tedy zachovává určitý stupeň schopnosti excitace, kontrakce a relaxace. Je pochopitelné, že pokud je postižena dostatečně velká část myokardu, může to způsobovat chronické srdeční selhání.
Chronicky hypoxický („hibernující“) myokard vykazuje zřetelné strukturní změny kardiomyocytů, které naznačují částečnou ztrátu funkční specializace – návrat k embryonálnímu fenotypu. Tyto změny zahrnují: úbytek sarkomer, úbytek sarkoplazmatického retikula a perinukleární nahromadění glykogenu. Proto ani zlepšení funkce myokardu po zlepšení perfúze není okamžité.
Zatímco příčinou stavu hibernace myokardu je chronická ischemická choroba srdeční, vlastní patogeneze tohoto stavu není zcela jasná. Perfúze postiženou částí myokardu není zcela přerušena, ale pravděpodobně je natolik insuficientní, že způsobuje periody závažné hypoxie (případně časté střídání období těžké ischémie s reperfúzí), při kterých dochází ke kumulativnímu poškozování myokardu hypoxií, případně v kombinaci s reperfúzním poškozením. Nemusí to být nutně provázeno výskytem anginózních bolestí.
Oblast hibernujícího myokardu se může chovat podobně jako jizevnatá tkáň, která je však zcela a nevratně neschopná excitace a kontrakce/dilatace. Rozlišení těchto dvou stavů není vždy snadné. Je však pro postiženého významné z hlediska možnosti zlepšení perfúze terapeutickým zákrokem, což může zlepšit funkci v případě hibernujícího myokardu, ne jizvy.
Experimentálně vyvolaná úplná okluze některé větve koronární arterie poskytuje následující makroskopický obraz změn v ischemickém myokardu: po více než hodinové okluzi se postižené místo jeví jako bledé nebo namodralé, lehce oteklé, otok se zvětšuje během následujících 4–12 hodin. Infiltrace neutrofilními granulocyty, o kterých se soudí, že mohou zhoršovat tkáňové poškození tvorbou volných kyslíkových radikálů, začíná asi za 4 hodiny. Za 18–36 hodin je postižené místo purpurově červené nebo hnědé a histologicky lze prokázat koagulační nekrózu. Po 48 hodinách převládá šedavé zabarvení a po 8–10 dnech postižené místo resorbováno a nahrazováno jizvou. Ta se vytváří během 2–3 měsíců. Zpočátku je zkrabatělá a tenká, ale postupně, asi během 7 týdnů, se stává bělejší, kontrahuje se a zpevňuje. Zvláště v levé komoře může tlak generovaný při systolách způsobit vyklenutí postiženého místa nebo jeho rupturu. Perikard nad místem postiženým infarktem často také prodělává určité zánětové změny. Tato perikarditida je však většinou přechodná.
Jako infarkt transmurální je označován takový infarkt myokardu, který prostupuje celou stěnou postižené části srdeční. Je většinou výsledkem uzávěru jedné ze tří velkých koronárních arterií. V případě uzávěru levé přední sestupné arterie postihuje infarktové ložisko přední stěnu levé komory a případně přilehlou část pravé komory, přední septum a oblast srdečního hrotu. V případě postižení ramus circumflexus (levé okružní arterie) postihne infarkt laterální a dolní zadní stěnu levé komory. V případě uzávěru pravé sestupné koronární arterie vzniká „zadní infarkt“, který postihuje zadní stěnu levé komory a zadní a dolní část mezikomorového septa (viz obr. 2.83).
Přesný sled a souvislost jednotlivých poruch způsobených zástavou perfúze myokardu nejsou známy. Pravděpodobně probíhá paralelně několik dějů, které ve svých důsledcích poškozují ischemický myokard. Za kritickou změnu je považováno zvýšení koncentrace kalcia uvnitř postižených buněk. Kalcium spustí pochody vedoucí k ireverzibilnímu poškození kardiomyocytu. Předpokládá se účast následujících mechanismů:
Výsledkem těchto poškození je pak apoptóza nebo nekróza kardiomyocytů.
Akutní infark myokardu zahrnuje ireverzibilní změny v myokardu, jednak apoptózu a jednak nekrózu svalových buněk. Postižen je většinou myokard levé komory, u jedné třetiny postižených infarktem levé komory je však ischémií poškozena i přilehlá část komory pravé. Podrobněji viz obr. 2.83.
Akutní infarkt myokardu je výsledkem více než 20–40 minut trvající úplné zástavy perfúze určité části myokardu. Avšak již během 2 minut se sníží kontraktilita a poddajnost myokardu v ischemické oblasti. Nedostatek kyslíku, dodávaných živin a nahromadění odpadních látek metabolismu, spolu s tkáňovou acidózou, způsobí nevratný zánik kardiomyocytů cestou jejich apoptózy nebo nekrózy. Nedostatek kyslíku přitom nepochybně hraje klíčovou roli.
Akutní postižení funkce srdce vždy hrozí závažnými systémovými důsledky, protože ohrožuje perfúzi všech tkání a orgánů. Snížení kontraktility v oblasti postižené ischémií způsobí, že se tato nekontrahuje vůbec (je akinetická), nebo se kontrahuje málo (je hypokinetická), nebo se dokonce během systoly vyklenuje (je dyskinetická). To většinou způsobí snížení srdečního výdeje. Krevní tlak se proto může snížit. Snížení krevního tlaku a zkrácení trvání diastoly při tachykardii jsou dva faktory, která mohou zhoršit nedostatečnou perfúzi myokardu a mohou omezit uplatnění kolaterální cirkulace při omezení rozsahu myokardiálního poškození. Arteriální hypotenze a tachykardie proto mohou být příčinou bludného kruhu, který zvětšuje poškození myokardu.
Může dojít k překrvení plic až k tvorbě plicního edému následkem zvýšeného diastolického tlaku v levé komoře. Překrvení plic stimuluje juxtakapilární receptory v plicích, což způsobí mělké rychlé dýchání. Tyto změny mohou být provázeny pocitem dyspnoe.
Bolest v oblasti dermatomů C7 až Th4 je intenzivnější a delší a neustoupí v tělesném klidu, v porovnání s podobnou bolestí při angině pectoris.
Intenzivní bolest a arteriální hypotenze jsou silnými stimuly autonomního nervového systému. Tato stimulace je zdrojem příznaků, jako jsou: nauzea, pocení, tachykardie, studená a zpocená kůže. Aktivace sympatického nervového systému je vedle tachykardie provázena zvýšením kontraktility myokardu a zvýšením periferení rezistence v systémovém krevním oběhu. Všechny tyto faktory zvyšují spotřebu kyslíku v myokardu a aktivací sympatiku proto vzniká základ dalšího možného bludného kruhu.
Později se často mírně zvýší tělesná teplota, což je přičítáno účinkům IL-1 a TNF uvolňovaných z makrofágů během resorpce ischemického ložiska. Mezi další efekty těchto cytokinů patří reakce proteinů akutní fáze, která se projevuje zvýšenou sedimentací erytrocytů. Leukocytóza se přičítá zvýšené produkci G-CSF.
Poslechově se může objevit čtvrtá srdeční ozva, S4, způsobená zesílenou kontrakcí síní při vypuzování krve do ztuhlé levé komory. Systolický šelest může být způsoben regurgitací mitrální chlopně nebo rupturou mezikomorového septa.
Akutní infarkt myokardu může být komplikován také rupturou v oblasti postižené nekrózou nebo aneuryzmatem srdeční stěny, vznikem nástěnného trombu v srdci a jeho případnou embolizací do systémové cirkulace. Možné komplikace infarktu myokardu jsou znázorněny na obr. 2.86.
!!!obr. 2.86.!!!
Obr. 2.86 Možné komplikace infarktu myokardu
Obr. 2.87 Posun segmentu ST při ischémii myokardu. V období, kdy je myokard repolarizován, tj. po skončení vlny T do příštího komorového komplexu, zůstává ischemické ložisko depolarizováno. V myokardu existuje v tomto období potenciálový rozdíl, který je zdrojem elektrického proudu, jenž denivelizuje záznam v tomto období. Na EKG křivce se to projeví jako „elevace“ nebo „deprese“ segmentu ST v závislosti na anatomických poměrech a umístění snímací elektrody
Akutní infarkt myokardu může být provázen různými arytmiemi, z nichž komorová fibrilace může vést k náhlé srdeční smrti. Ložisko nekrózy a ložiska poškození, která vyvolávají dlouhodobé změny membránového potenciálu postižených buněk, se často odrazí na průběhu a tvaru EKG.
Ranný potenciál. Reverzibilně poškozená zóna myokardu, v okolí nekrotického ložiska, je zdrojem přechodných změn EKG. Příčina je spatřována ve stálé depolarizaci postižených kardiomyocytů, které proto neprodělávají cyklus repolarizace/depolarizace. Dlouhodobě depolarizované kardiomyocyty jsou zdrojem patologických elektrických potenciálů, které se projevují v období po repolarizaci nepoškozených částí myokardu, tzn. v průběhu vlny T a v období T-Q, tj. v období mezi komorovými komplexy. Tyto patologické potenciály, označují se také jako potenciály z poškození – „ranné potenciály“, jsou zdrojem elektrických proudů v období, které je normálně elektricky neutrální a EKG zaznamenává tzv. izoelektrickou rovinu. Dochází tedy k denivelizaci celého záznamu EKG vyjma období segmentu ST, kdy tyto proudy ustanou, protože celý myokard komor je depolarizovaný (vymizí potenciálový rozdíl, který je zdrojem elektrických proudů). Toto je zdroj časných, ale přechodných, změn segmentu ST a vlny T, které často provázejí akutní infarkt myokardu od jeho počátku (obr. 2.87). Někdy se projevují během prvních desítek sekund po vzniku kritické ischémie.
!!!obr. 2.87.!!!
Elektrické okno srdeční. Úplná ztráta elektrické aktivity v oblasti nekrózy a později v oblasti jizvy je příčinou typických změn komorového komplexu. Například jedná-li se o transmurální strukturální změnu, může tato působit v unipolární elektrodě snímající elektrické děje nad transmurálním infarktem nebo transmurální jizvou jako „elektrické okno srdeční“. Elektroda neregistruje elektrické potenciály z povrchu srdce, nýbrž jako by byla umístěna uvnitř příslušné části srdeční. Typickými projevy této změny jsou, v případě transmulárního infarktu levé komory, hluboký kmit Q a případně komplex QS (obr. 2.88) – kmit Q širší než 0,04 s a hlubší než čtvrtina příslušného kmitu R. V případě kompexu QS chybí v komorovém komplexu jakýkoli kmit R (tj. jakýkoli pozitivní kmit). Protože transmurální nekróza přejde zákonitě v transmurální jizvu, jedná se o změny stálé, které budou přítomné po zbytek života.
!!!obr. 2.88.!!!
Souhrnně lze popsat změny EKG provázející infarkt myokardu následovně (obr. 2.89). Vzájemná topografie elektrod a ischemického ložiska rozhoduje o tom, ve kterých EKG svodech se změny nejvíce projeví.
!!!obr. 2.89.!!!
V místě nekrózy myokardu a ani v místě následné jizvy nevznikají a nejsou vedeny žádné elektrické impulsy. Depolarizační vektor směřuje v unipolárních svodech směrem od elektrody, tj. zapíše se abnormální kmit Q. Tento patologický kmit Q je širší než fyziologický a je rovněž hlubší (jeho výška přesahuje 1/4 výšky kmitu R). Infarkt se označuje jako Q-infarkt.
Klasický akutní Q-infarkt myokardu začíná elevací vlny T (stadium 0). Poté následuje elevace úseku ST až do takové míry, že kmit R plynule přechází do vlny T a vytváří Pardeeho vlnu (stadium I). V další fázi se terminální část Pardeeho vlny postupně invertuje a vzniká výrazně negativní symetrické koronární vlna T. Zároveň se prohlubuje a rozšiřuje kmit Q (stadium II). V posledním stadiu se upravuje úsek ST do původního tvaru, přičemž patologický kmit Q zůstává přítomný doživotně jako známka jizvy po prodělaném Q-infarktu myokardu (stadium III).
Menší ložiska, která překrývá vrstva neporušeného myokardu, se kmitem Q neprojeví, proto se označují jako non-Q-infarkty. Objevují se pouze změny v repolarizační části křivky. I při Q-infarktech, hlavně menšího rozsahu, se kmit Q může časem ztratit. Dlouhodobě perzistující elevace úseku ST po prodělaném infarktu myokardu budí podezření na vznik aneuryzmatu v místě jizvy v důsledku zeslabení srdeční stěny.
Akutní infarkt myokardu, pokud není příčinou náhlé smrti, je dynamický proces probíhající přibližně 7 týdnů. Některé možné komplikace, jako je možná ruptura myokardu, porucha funkce papilárních svalů, vytvoření aneuryzmatu v komorové stěně, embolizace do systémové cirkulace, perikarditida nad nekrotickým ložiskem, již byly zmíněny (viz obr. 2.86). Jako další možnou komplikaci je třeba uvést remodelaci srdečních komor, nejčastěji komory pravé.
Při remodelaci komory pro prodělaném infarktu myokardu se tato progresivně zvětšuje, dochází k její chronické dilataci. Její diastolicky i systolický objem je zvětšený a je snížená její ejekční frakce. Předpokládá se, že příčinou přestavby myokardu odpovídající jeho remodelaci (viz dále) může být dlouhodobě zvýšené napětí v jeho stěně, které aktivuje místní renin-angiotenzinový systém. Kontrakce dilatované komory je energeticky náročnější, protože k dosažení potřebného tlaku je zapotřebí většího napětí ve stěně myokardu91.
Remodelace myokardu nemusí být výlučně důsledkem infarktu myokardu. Může ji způsobit také zvýšená presorická nebo volumová zátěž myokardu. Ta vede k funkční a strukturální přestavbě tkáně, která postihuje jak kardiomyocyty, tak i vazivové buňky. Může jít o adaptační nebo patologickou reakci srdeční tkáně. Základním atributem remodelace je hypertrofie buněk, jež představuje pozitivní adaptaci na zvýšený tlak vyvíjený na stěnu srdeční.
V akutní fázi reakce myokardu dochází k posttranslačním změnám enzymů. V chronické fázi se uplatňují tyto změny již na úrovni genové exprese. Napínání svalových vláken vede k lokální aktivaci reni-angiotenzin-aldosteronové kaskády, která autokrinně nebo parakrinně podporuje růst kardiomyocytů. Mechanický stres stimuluje uvolňování endotelinu 1 a angiotenzinu II a aktivuje antiport Na+/H+, které přes intracelulární signální systémy, tj. např. fosfatidylinozitol, proteinkinázu C, kinázu Raf-1 a kinázu MAP, zvyšují expresi některých genů. Presorické podněty rovněž působí na integriny na buněčných membránách kardiomyocytů, což se přenáší na buněčný cytoskelet, který svou vazbou na intracelulární proteiny může regulovat membránové proteiny, jako např. enzymy, iontové kanály, a stimulovat signální transdukci vedoucí ke změně genové exprese a k posttranslační modifikaci proteinů. Tyto pochody mají za následek hypertrofii kardiomyocytů a proliferaci fibroblastů. Adaptace však není zcela dokonalá, protože subendokardiální angiogeneze není dostatečně aktivována. Situace se navíc komplikuje tím, že kvantitativní a kvalitativní změny kolagenu vedou často k poruchám poddajnosti, k diastolické dysfunkci s rozvojem dilatační kardiomyopatie.
Podle některých názorů strukturální remodelaci myokardu předcházejí metabolické změny kardiomyocytů. Zdravý myokard využívá 65 % své energie z oxidace mastných kyselin a 30 % z metabolismu glukózy. V hypertrofickém myokardu byl prokázán přesmyk metabolismu ve prospěch zpracovávání glukózy na úkor mastných kyselin. Za tento přesmyk zodpovídá snížené množství karnitinu, acylCoA-syntetázy a karnitin-palmitoyl-transferázy, stejně jako snížené množství receptoru pro VLDL a lipoproteinové lipázy. Naopak, fosforylace pyruvát-dehydrogenázy vede k aktivaci glykolytické dráhy získávání energie. Redukce oxidace mastných kyselin však není plně kompenzována zvýšenou oxidací glukózy, což vede k depleci ATP. Toto energetické strádání může vysvětlovat přechod kompenzované hypertrofie myokardu do dekompenzovaného stavu, srdečního selhání. Na druhé straně, ATP získaný glykolýzou je přednostně využíván vápníkovými pumpami, které snižují intracelulární koncentraci Ca2+, a tím potlačují jejich dysbalanci spojenou s hypertrofií myokardu. Metabolická remodelace připomíná metabolismus fetálního myokardu, který je také zaměřen na glykolýzu. Význam suprimovaného metabolismu mastných kyselin v remodelaci myokardu odráží i skutečnost, že vrozené vady metabolismu těchto kyselin jsou často spojeny s rozvojem kardiomyopatie.
91Podle Laplaceova zákona.
První laboratorní známkou doprovázející nekrózu myokardu je elevace sérových hladin těch látek, které se uvolňují za stresových stavů, jakým i infarkt nepochybně je. Reakci lze očekávat řádově v minutách. Stoupá kortizol a glykémie. Zvyšuje se také počet leukocytů a sedimentace krvinek.
Při nekróze buněk myokardu jsou do krevního oběhu (plazmy) uvolňovány některé cytoplazmatické proteiny. Tyto mohou sloužit jako laboratorní ukazatelé proběhlého infarktu myokardu, provázeného nekrózou kardiomyocytů. Časové zpoždění, s jakým začnou být tyto proteiny prokazatelné v plazmě po proběhlé nekróze, závisí na jejich intracelulární lokalizaci, molekulární hmotnosti, na intenzitě krevního a lymfatického prokrvení patologického ložiska. Ačkoli celkové množství myokardiálních proteinů uvolněných do cirkulace při infarktu myokardu odráží velikost nekrotického ložiska, úroveň jejich aktuálního zvýšení závisí i na jiných faktorech, např. již zmíněných cirkulačních poměrech v okolí infarktového ložiska. Stupeň zvýšení jejich plazmatické hladiny proto není jednoznačným ukazatelem rozsahu patologického procesu.
Kreatinkináza. Zvýšení enzymové aktivity kreatinkinázy (kreatinfosfokinázy; CK) v plazmě není specifickým příznakem pro infarkt myokardu, protože zdrojem tohoto enzymu mohou být také poškozené kosterní svaly. Při infarktu myokardu se plazmatická hladina kreatinkinázy zvyšuje během 4–8 hodin a k normálním hodnotám se vrací do 48–72 hodin. Její zvýšení mohou způsobit, vedle infarktu myokardu, také svalové degenerativní onemocnění, intramuskulární injekce a elektrická srdeční defibrilace (kardioverze). Podstatně specifičtějším ukazatelem nekrózy kardiomyocytů je proto zvýšení myokardiálního izoenzymu kreatinkinázy (CK-MB). Hladina tohoto izoenzymu může být porovnávána k celkovému enzymu. Zvýšení myokardiálního izoenzymu kreatinkinázy může způsobit elektrická kardioverze.
Kardiálně specifický troponin T a troponin I. Přítomnost kardiálně specifického troponinu T (cTnT) a troponinu I (cTnI) v plazmě lze prokázat pomocí protilátek. Jedná se o specifické ukazatele nekrózy kardiomyocytů. Vyšší citlivost tohoto vyšetření, coby ukazatele nekrózy myokardu, v porovnání se stanovením kreatinkinázy nebo její myokardialní izoformy spočívá ve skutečnosti, že normálně nejsou tyto proteiny v plazmě prokazatelné. Jejich přítomnost v plazmě přetrvává 7–10 dnů po prodělaném infarktu myokardu.
Myoglobin lze prokázat v plazmě již během prvních hodin po prodělaném infarktu myokardu. Jeho hladina se však rychle snižuje (do 24 hodin) následkem intenzivního vylučování myoglobinu ledvinami. Není to protein specifický pro myokard, jeho hladina se zvyšuje i při postižení kosterních svalů.
Laktát-dehydrogenáza (LDH). Zvýšení LDH provází řadu patologických stavů: myokarditidu, plicní embolii, onemocnění jater a žlučových cest, onemocnění svalů, hemolytické anémie, megaloblastické anémie, maligní nádory. Aktivita enzymu LDH a jeho myokardiálního izoenzymu LDH1 se zvyšuje nejpomaleji, ale její zvýšení přetrvává 7–10 dnů po infarktu myokardu.
Aspartát-aminotransferáza (AST). Dalším enzymem, jehož hladina stoupá po infarktu myokardu, je AST. Stoupá 4–8 hodin po infarktu myokardu, maxima dosahuje za 16–48 hodin a klesá do 3–6 dnů. AST stoupá i při jaterních onemocněních nebo kongestivní hepatopatii při selhávání pravého srdce.
Obr. 2.88 Transmurální infarkt nebo jizva ve stěně levé komory charakteristicky změní tvar komorového komplexu. Ve svodech snímajících epikard nad patologickým ložiskem (aVL, V5, V6) jsou přítomny hluboké patologické kmity Q nebo komplex QS
Obr. 2.89 Vývoj změn EKG při transmurálním infarktu myokardu v oblasti levé komory ve svodech snímajících epikard levé komory
Rozlišujeme perikarditidu suchou (fibrinózní, „sicca“) a exsudační. Perikard je postižen leukocytovou infiltrací, hyperémií a depozicí fibrinu, který může tvořit adheze viscerální a parietální vrstvy perikardu. U exsudační formy nacházíme různé množství výpotku, který může být serózní, purulentní, sangvinolentní či hemoragický. Akutní perikarditida se může vyhojit zcela bez následků, jindy může docházet ke ztluštění perikardu a ke vzniku srůstů. Při rozsáhlejších srůstech dochází k rozvoji konstrikce srdce, která může být dále zhoršována ukládáním kalciových iontů – konstriktivní perikarditida a pericarditis calcarea (pancéřové srdce).
Zvýšená teplota a kašel s expektorací rovněž patří do obrazu akutní perikarditidy.
Na začátku je přítomná konkávní elevace úseků ST téměř ve všech svodech (fáze I), následovaná normalizací úseku ST a vln T (fáze II). Poté dochází k inverzi vln T, ale na rozdíl od infarktu myokardu nejsou patologické kmity Q a nemění se voltáž R (fáze III). V poslední fázi se EKG normalizuje, ale u chronického zánětu přetrvávají inverze vln T (fáze IV).
Při exsudační perikarditidě může kumulace výpotku v perikardiální dutině omezovat relaxaci komor v diastole, a tudíž zhoršovat plnění komor. Klinické příznaky srdeční tamponády závisejí na rychlosti vzniku výpotku. I malý výpotek může způsobit tamponádu srdce, vytvoří-li se rychle. Naopak i velké výpotky mohou být klinicky němé, pokud vznikaly pomalu. Fyziologické množství perikardiálního výpotku činí 20–50 ml a patologicky se může zvýšit až na 2000 ml. Obrázek 2.90 ukazuje, jak zvýšení poddajnosti perikardu při pomalém hromadění výpotku snižuje tlak uvnitř perikardiální dutiny, která proto méně omezuje srdeční dilataci.
!!!obr. 2.90.!!!
Obr. 2.90 Vliv poddajnosti perikardu na tlak v perikardiální dutině při různém objemu perikardiální tekutiny (normální objem je 50–100 ml). Plná křivka ukazuje vliv akutního zvýšení objemu perikardiální tekutiny, zatímco přerušovaná křivka ukazuje situaci, při které se objem perikardiální tekutiny zvětšuje pozvolna během několika dnů
Tyto patologické stavy zahrnují především zánětové změny (pericarditis) a srdeční tamponádu.
Obr. 2.91 Flebogramy z v. jugularis, které odrážejí tlakové poměry v pravé srdeční síni. A – normální záznam; B – pravostranné srdeční selhání (bez regurgitace trikuspidální chlopně): venózní tlak je zvýšený, ale tlaková křivka je normální; C – při konstrikční perikarditidě je venózní tlak také zvýšený, protože je ztíženo vyprazdňování síní do komor, do kterých se při jejich dilataci přenese zvýšený tlak z perikardiální dutiny. Vedle zvýšeného tlaku se také charakteristicky změní průběh tlakových změn, zvláště tlakových poklesů x a y
Srdeční tamponáda se manifestuje, když tlak v perikardiální dutině dosáhne hodnot diastolického tlaku v pravé komoře a středního tlaku v pravé síni. V těchto oddílech jsou během diastoly nejnižší hodnoty tlaku, proto se útlak projeví nejprve v nich. Při pokračující tamponádě pak hodnoty tlaků venózních, intrakardiálních i intraperikardiálních dále stoupají společně. Charakteristické tlakové změny v pravé síni a v pravé komoře jsou ukázány na obr. 2.91 a 2.92.
!!!obr. 2.91. a 2.92.!!!
V pravé a levé komoře se vyrovnává diastolický tlak. Objevuje se pulsus paradoxus, čili při inspiriu dochází k poklesu krevního tlaku a je snížena pulsová vlna. Naopak v exspiriu hodnoty krevního tlaku stoupají a je větší pulsová vlna a srdeční výdej.
V popředí klinických potíží (obr. 2.93) jsou příznaky svědčící pro syndrom nízkého srdečního výdeje: dušnost, závratě, úzkost, pocení, pokles krevního tlaku až šokový stav. Obraz doplňuje zvýšená náplň krčních žil, kongestivní zvětšení jater, nehmatný úder hrotu, oslabené ozvy, tachykardie, hypotenze. EKG vykazuje nízkou voltáž komorových komplexů, ploché či invertované vlny T.
!!!obr. 2.93.!!!
Etiologie perikarditid je značně různorodá. Vedle idiopatické perikarditidy, kdy příčina není zjištěna, mohou být příčinou různé infekce, akutní infarkt myokardu, urémie, nádorová onemocnění, systémová zánětová onemocnění aj.
Obr. 2.92 Nitrokomorový tlak v levé (LK) a pravé (PK) srdeční komoře při konstrikční perikarditidě. Diastolický tlak se rychle zvýší (tzv. příznak znaménka druhé odmocniny – ). Proto se ztíží vyprazdňování síní do komor (období ztíženého vyprazdňování je znázorněno šipkou)
Obr. 2.93 Funkční důsledky konstrikční perikarditidy (A) nebo tamponády srdeční (B).